
化粧品製造業向け品質管理システムの開発は、要件整理から定着までの6段階で進み、1工場または1製品群のMVPから範囲を広げていきます。業務の整理、段階的な開発、現場検証を順に重ねると、品質保証と入力負荷の両立につながります。
▼全体ガイドの記事
・化粧品製造業向け品質管理システム開発の完全ガイド
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
化粧品製造業向け品質管理システムの全体像
化粧品の品質管理では、検査値に加えて工程全体の履歴をつないで扱います。そこで、まず記録の確定者と時点、根拠を決めます。これが後の設計の出発点になります。
品質管理システムが管理するデータ
品質管理システムでは、原料・資材・中間品・製品のマスタを管理します。配合表や多段階レシピ、規格値も含みます。製造指図、SOP、検査結果、承認履歴も対象に含まれます。
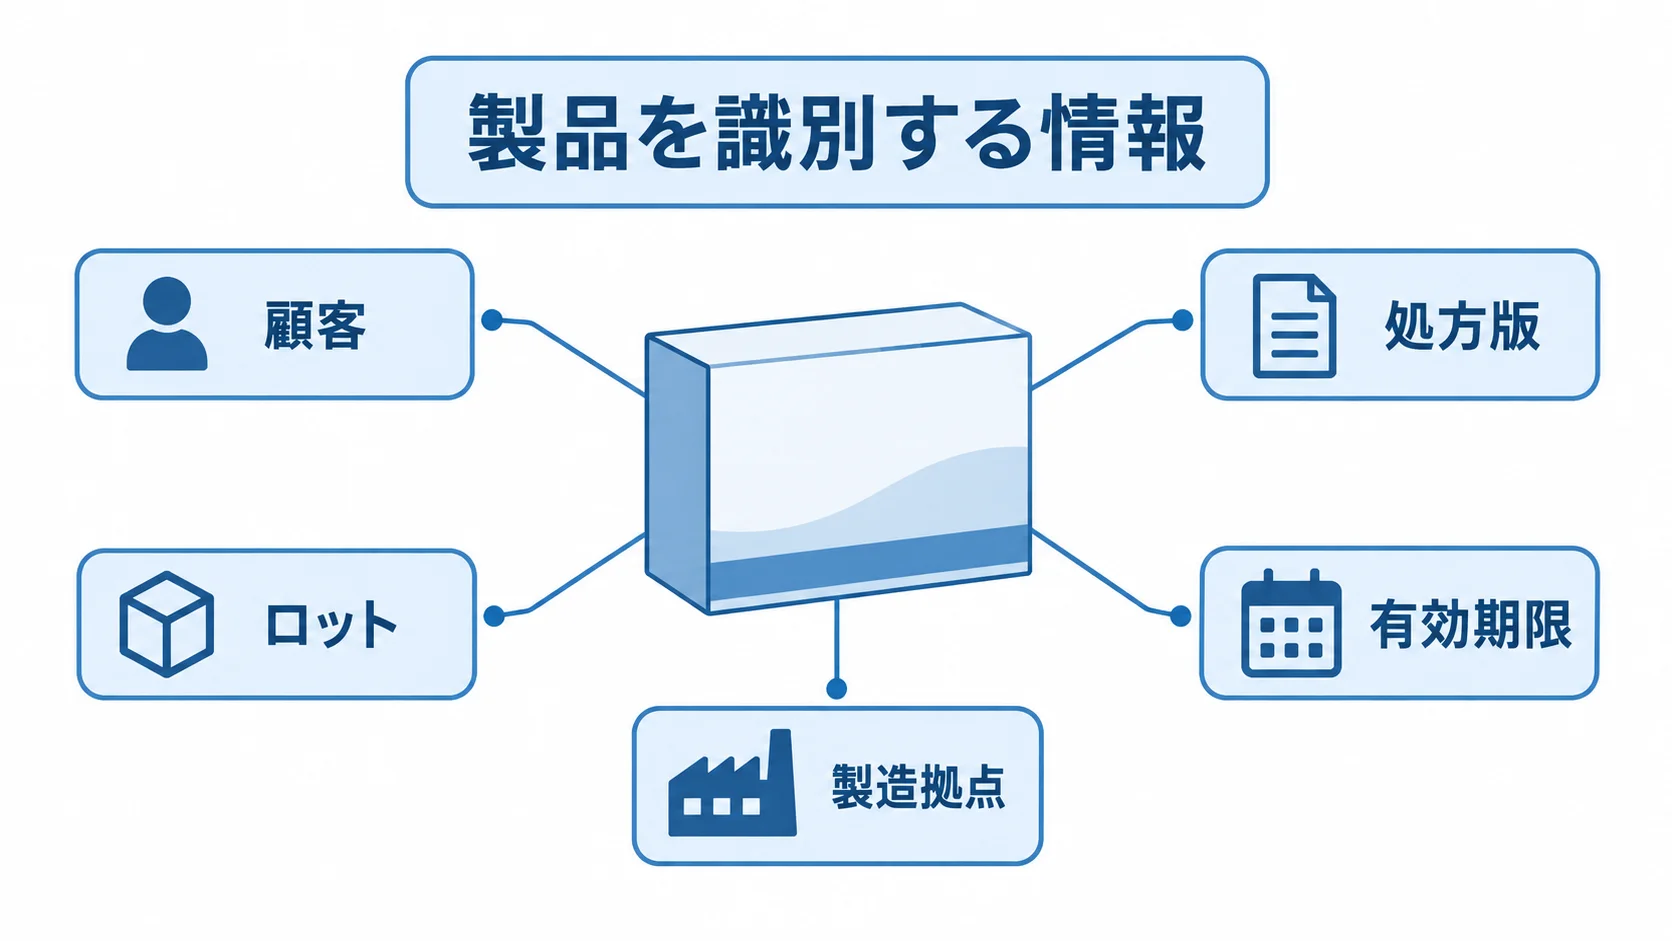
- 製品を識別する情報:顧客、処方版、ロット、有効期限、製造拠点を結び付けた情報
- 品質対応の履歴:不適合、逸脱、変更、CAPA、苦情、返品、回収に関する記録
- 供給元と承認:サプライヤー評価と、工程・出荷の承認状態
化粧品OEMでは、顧客ごとの処方、容器・資材、試験規格、成績書様式が増えがちです。そのため、検査を登録した時点で、合否判定と次工程の承認、出荷保留が連動する仕組みが欠かせません。
Excelに情報が分かれていると、処方変更が記録に届かないまま製造が進んだり、承認前の版が使われたりすることにつながります。さらに、出荷済みロットの影響範囲を手作業で調べる事故も起こり得ます。
QMS・生産管理・MES・LIMSの使い分け
各システムの役割は、業務シナリオに沿って並べると見えてきます。そのうえで、自社に必要な構成を選びます。
- QMS:規格、検査、逸脱、変更、CAPA、監査証跡の統制
- 生産管理:受注、生産計画、所要量、在庫、購買、原価を扱う
- MES:現場の製造実績と、設備・端末との連携
- LIMS:試験依頼、結果、検体、試験機器、成績書の管理
化粧品工場では、一つのシステムで全業務を置き換えるより、生産管理を中核にQMSやLIMSを連携させる構成もあります。たとえば、規格外の結果を登録し、ロット保留、品質責任者の承認、原因調査、CAPAの起票までを試します。影響製品を双方向に抽出できるかも、一連のデモで確認します。
また、Blendjin公式ページの配合マスタ、多段階配合、検査記録、双方向ロットトレースも、確認の例になります。
化粧品製造業向け品質管理システムの進め方
進め方は、要件整理から定着までの6段階です。最初は1工場または1製品群でMVPを作り、原料受入から出荷判定までを通します。そのうえで、結果を確かめながら範囲を広げていきます。
フェーズ1:現場と規制の条件を固める要件整理
製造、品質保証、品質管理の担当者から、現状の業務を洗い出します。薬事や倉庫、購買の担当者も加わります。さらに、営業、情報システム、経営の代表者も関わります。
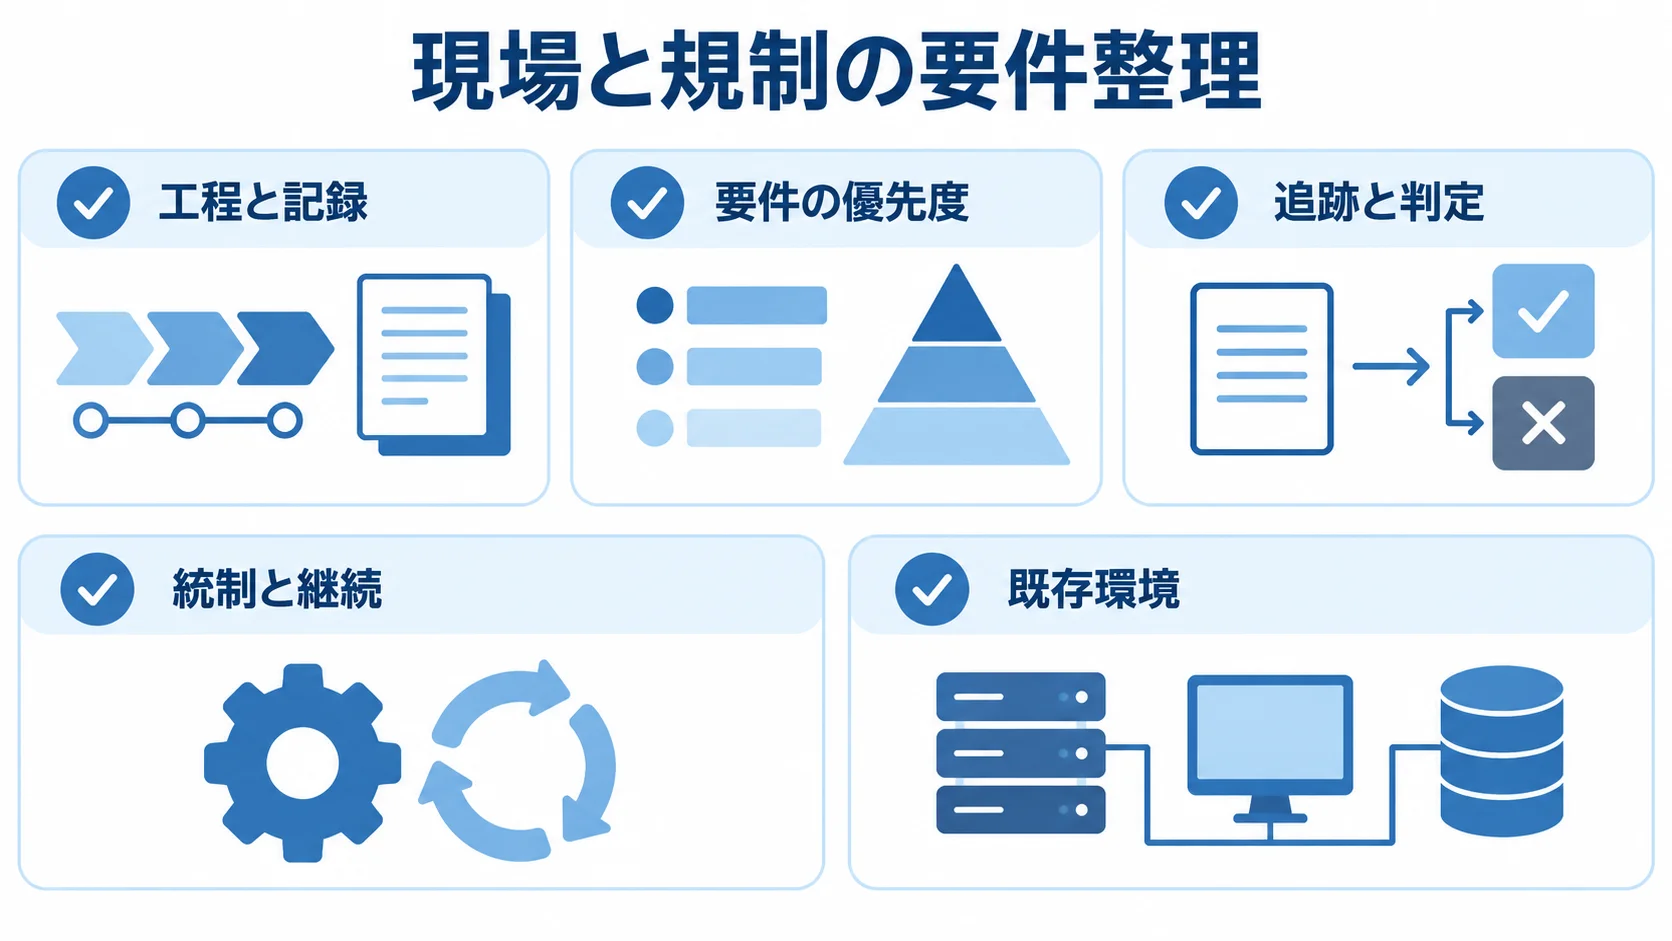
- 工程と記録:受入、サンプリング、秤量、投入、バルク、中間品、充填、包装、検査、出荷、苦情、回収の各工程と、その記録
- 要件の優先度:「必須」「できれば必要」「将来対応」の区分
- 追跡と判定:処方版、ロット、有効期限、規格外時の保留をどう追い、判定するか
- 統制と継続:変更履歴、権限分離、電子承認、停電時の手順、バックアップの取り決め
- 既存環境:ERP、MES、LIMS、WMS、計量器との連携方式
正式な手順書だけでなく、担当者が使っている補助記録も確認しておきます。
ISO 22716は化粧品の生産、管理、保管、出荷に関するGMPガイドラインです(出典: ISO「ISO 22716:2007 Cosmetics — Good Manufacturing Practices」、2022年に現行版として確認)。
認証の取得だけを目的に画面を増やすと、現場の入力が形だけのものになりかねません。そこで、薬機法やGQP・GMP、取引先や輸出先の要求を、記録、承認者、保存期間、変更管理の項目に落とし込みます。
フェーズ2:業務シナリオで比べる選定
標準機能に合わせられる業務と、独自要件として残す業務を分けます。候補は、次の構成から比べます。
- 小規模SaaS・QMS:品質記録など、対象を絞って始める構成
- 化粧品特化パッケージ:処方や顧客別帳票など、業界要件への対応
- 生産管理ERPとQMS:双方の標準機能と、連携できる範囲
- フルスクラッチ:独自要件と、保守・更新の負担
標準機能で足りる業務まで個別に開発すると、更新対応と保守の負担が重くなります。
デモでは、原料受入の不合格や秤量値の許容差超過、処方版変更を試します。承認済みデータの訂正も確かめます。
さらに、検査機器の通信断や重複ロットを再現します。出荷後の苦情と回収対象の抽出も含めます。
操作ログや承認履歴、帳票の原本性も見ておきます。データの出力や障害時の代替記録も確かめます。画面に出せるかどうかに加えて、記録として残るかどうかも見て判断します。
内田洋行の公式事例では、化粧品製造業の企業が、紙の記録や属人化した指示、手作業の追跡に課題を抱えていました。その企業は、販売・生産・品質、SOP、ハンディ端末、秤量連携へと対象を広げています。
そのうえで、OEM比率と品種が自社に近いかを見ます。拠点や基幹、端末の条件も同じように確かめます。
フェーズ3:データと権限を先に決める設計・開発
処方からロット追跡まで一貫した記録を残すには、まず管理するデータと識別方法を決めておく必要があります。
- 製品・製造:製品、処方版、成分、原料、資材、工程、ロット、期限
- 品質・設備:規格、試験方法、設備、担当者、顧客、倉庫
- 識別方法:表示名に頼らず、一意なコードと状態の移り変わりを決める
同じ原料名でも、仕入先ロットと社内ロットで、使用期限や検査状態が違うことがあります。
秤量や投入の工程では、原料コードとロットを読み取り、計量値を取り込みます。続けて許容差を判定し、異常があれば上長の承認へ進めます。
SOPは、現行版を現場で確認できて、教育記録と結び付く形にしておきます。
権限は、品質管理者、製造責任者、承認者の役割で分けます。管理者の権限も、同じように分けておきます。入力、承認、マスタ変更を同じ人に集めないことが、監査証跡の信頼性につながります。
クラウド型の場合は、データの所在やバックアップ、復旧の方法を確かめます。MFAや端末管理、脆弱性対応を見たうえで、委託先の変更管理も確認します。
工場の設備とつなぐ場合は、IT・OTの分離や接続点を設計に含めます。通信が止まったときの手作業やログ監視も、設計に入れておきます。
経済産業省は2025年4月に、中小規模製造事業者向けの工場セキュリティ解説書を公開しました。この解説書は、サプライチェーン全体での対策を示しています(出典: 経済産業省、2025年4月11日)。
フェーズ4:実データに近い条件で行う例外と連携のテスト
受入条件に沿って、原料受入から出荷判定、苦情、回収までを通しで確認します。
- 規格外:出荷保留になり、解除できる承認者が限られているか。
- 処方変更:変更前の製造記録が保持されるか。
- ロット追跡:原料ロットから使用製品を逆引きできるか。
連携では、ERPから製造指図を受け、端末や計量器から実績を受け取る流れで確かめます。次に、LIMSや品質管理へ結果を送り、出荷判定を在庫・販売側へ返すところまで試します。
単位の違いや桁あふれ、日付の形式、重複送信を検証します。通信断や再送、タイムアウト、未登録マスタも確かめます。
製造が終わったのに出荷できない状態や、出荷済みなのに品質側に結果が残らない状態を、切替の前に見つけておきます。
バリデーションの対象では、計画や仕様、テスト結果を残します。逸脱や承認、変更履歴も記録に含めます。特に、品質や出荷判定に影響する機能は重点的に確かめます。
受入テストには、品質保証と製造の担当者、倉庫や薬事、情報システムの実利用者が参加します。あわせて、入力にかかる時間と紙の代替手順も評価します。
フェーズ5:移行・切替・戻し手順を準備する稼働
品質記録を正しく引き継いで、安全に本番へ移るには、データ移行と切替の体制を具体的に決めておく必要があります。
- 移行データ:原料、資材、製品、処方、規格、仕入先、顧客、在庫、未完了検査、保留ロット
- 履歴の扱い:全件を移行するか、参照用アーカイブにするかを決め、保存期間を確かめる
- 切替条件:正本、入力締切、旧システム権限、手書き記録、再入力の責任者
- 本番体制:ベンダー待機、窓口、重大障害の連絡先、出荷判定の代替責任者
データを取り込む前に、重複名や単位、期限を整理します。ロット表記と旧版処方も揃えておきます。
保存要件は、品質保証と情報システムの双方が承認します。切替の方式は、一斉、拠点別、製品群別、並行稼働から選びます。
品質や出荷に影響する場合は、対象を絞った段階切替と並行確認を選ぶ形になります。紙と新システムの二重入力が長引くと、正本があいまいになります。
稼働の判定では、ユーザーとマスタ、移行件数を証跡で確かめます。教育、未解決テスト、バックアップ、承認についても、確かめておきます。
初期不具合は、機能追加の要望とは分けて扱います。次に、品質への影響や業務の停止、回避策の有無で優先順位を付けます。
フェーズ6:入力負荷と品質KPIを見直しながらの定着
定着を見るには、稼働日に全員がログインできたかに加えて、現場の負荷と品質指標を毎月確認します。SmartFの情報も、安定後に対象を広げる段階導入を示しています。
- 作業状況:入力時間、誤入力、紙への戻り、問い合わせの再発
- 品質の流れ:承認待ち、検査リードタイム、出荷判定までの時間
- 記録の追跡:マスタ変更の滞留、ロット追跡に要する時間
教育は、一度の説明会では終わらせない形にします。役割別の手順書や実製品での演習を用意します。さらに、異常対応や交代勤務者への再教育、理解度確認、教育記録も残します。
必須項目を絞り、バーコードや計量器との連携で転記を減らすと、入力の負担を抑えつつ、証跡の質も高められます。
月次のレビューでは、未承認の件数や原因調査までの時間、影響製品の特定にかかる時間を見ます。加えて、秤量や投入のミス、在庫差異を確かめます。SOPの旧版使用や問い合わせの再発も見ていきます。
数字が改善しない場合は、画面を増やす前に、マスタや業務ルール、教育を見直します。連携エラーや現場の導線も、あわせて見直します。
化粧品製造業向け品質管理システムの費用相場とコストの内訳
費用は、利用者数や工場数、製品・処方数、品質機能の深さで変わります。また、連携や端末、移行、教育、バリデーション、保守も費用に影響します。
次に示すのは、リサーチノートや公開価格、製造業システムの一般的な相場を基にした目安です。一律の価格ではなく、正式な見積の前に、予算を考える材料として使います。
方式別の初期費用と期間の目安
費用は、組み合わせる範囲で変わります。処方や秤量、品質に加えて、生産や在庫、帳票、ERP連携まで広がるほど、費用は大きくなります。
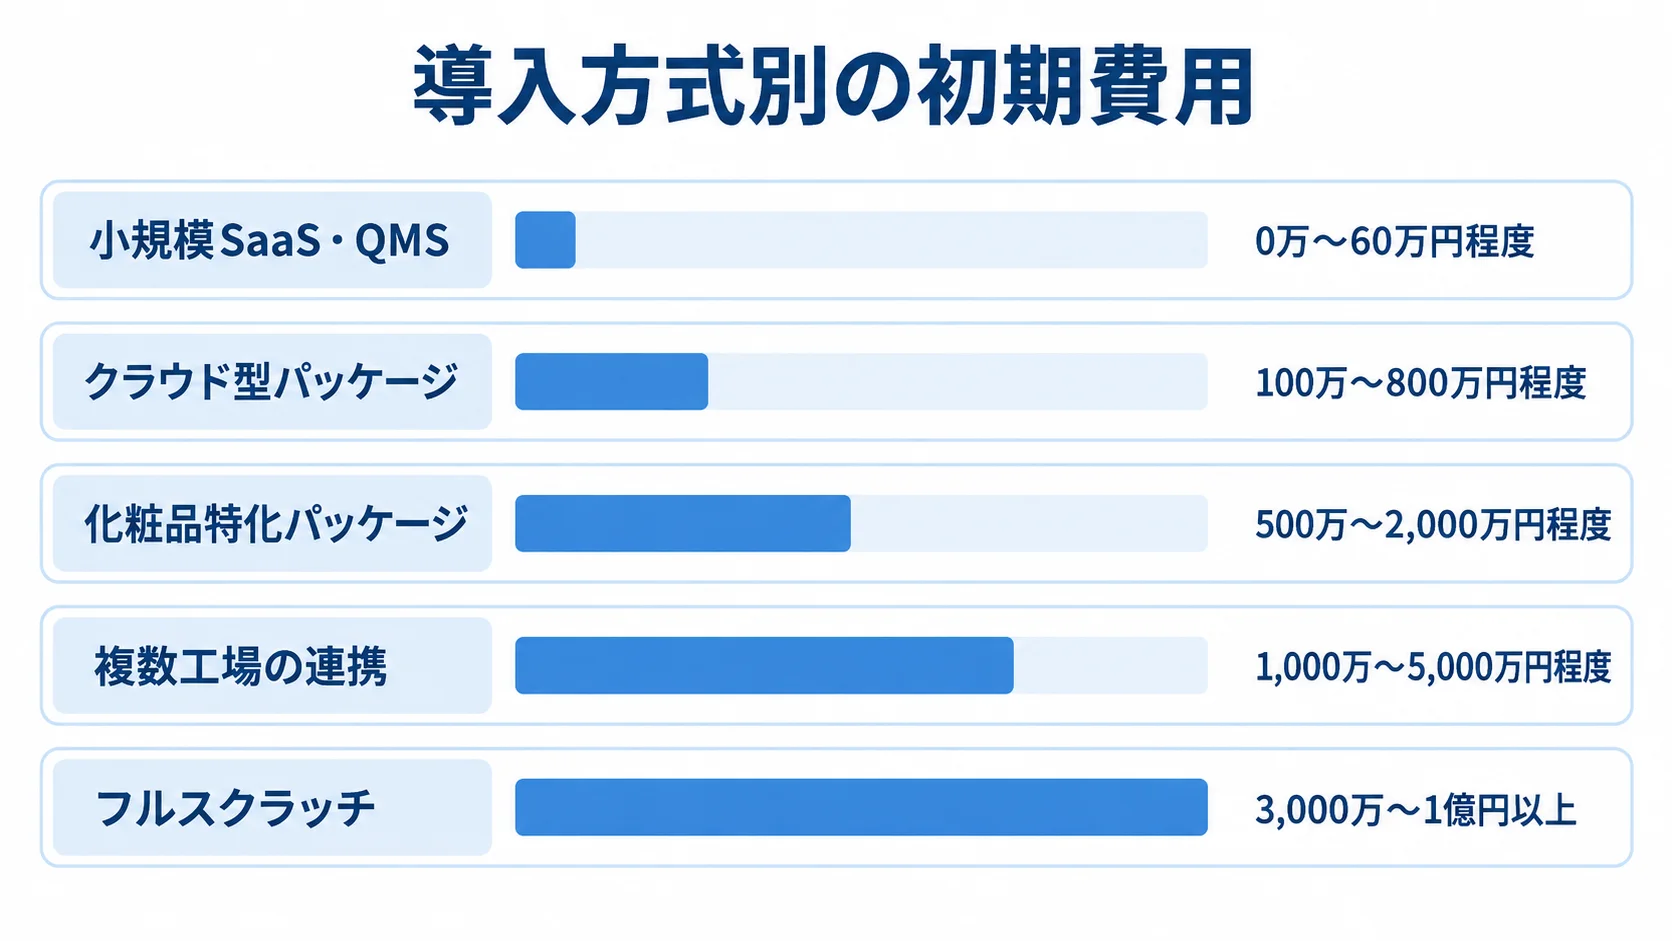
- 小規模SaaS・QMS:初期設定などを含め0万〜60万円程度、期間は即日から2か月程度。
- クラウド型パッケージ:初期100万〜800万円程度、月額数万円から。期間は1〜4か月程度。
- 化粧品特化パッケージ:500万〜2,000万円程度、期間は3〜9か月程度。
- 複数工場の連携:MES・LIMS・WMS・計量器連携が多い場合、1,000万〜5,000万円程度。期間は9〜18か月程度。
- フルスクラッチ:独自OEM業務や複雑な基幹統合では、3,000万〜1億円以上、12〜24か月以上になる場合があります。
小規模SaaSは、検査記録や文書、在庫・ロットの一部から始める企業に合います。パッケージでは、機能や利用者、端末、支援範囲によって費用が変わります。
ここに示すレンジは、公開事例と一般的な製造業案件からの推定です。特定の企業の見積額ではありません。さらに、規模や期間の決め方も、各社で異なります。
見積を依頼するときは、対象拠点と製品数、連携本数を書きます。移行件数や教育対象、バリデーションの要否も記載します。
公開価格の読み方
公開価格は、小規模導入を比べるときの材料になります。まず、掲載額と含まれる機能を確認します。
- SYSA:導入費用なし。Basic月額5,000円、Standard月額10,000円、Premium月額20,000円。
- QC-One Lite:初期費用0円、月額5万円のサブスクリプション。
SYSAのPremiumは、GMP、cGMP、ISO22000、ISO22716向けの試験関連業務を含むとしています(出典: MARU株式会社SYSA料金ページ、2026年8月確認)。
QC-One Liteの掲載価格は、宇部情報システムの発表によります(出典: 株式会社宇部情報システムの発表)。
公開されている月額に、工場全体で使うための費用が含まれているとは限らず、処方や配合、顧客別帳票は別途費用になることがあります。移行、バーコード端末、計量器やERPの連携も同様です。また、権限設計や教育、バリデーション、個別の保守は、金額に含まれないことがあります。
価格表では、含まれる範囲をまず確認します。そのうえで、初年度の総額と3年分の総額を並べて比べます。
見積書に含まれる初期費用以外のコスト
初期費用と運用費を分けて、工程ごとの金額や保守の条件を見ておきます。
- 初期費用:要件定義、基本・詳細設計、実装、テスト、移行、連携、端末・機器、教育、バリデーション、稼働支援
- 運用費:利用者・端末・拠点追加、クラウド・データ保管、バックアップ、監視、問い合わせ、OS等の更新、セキュリティ、マスタ保守、機器校正・交換
- 保守条件:時間単価、対応時間、障害定義、更新範囲、データ返却条件
製造業システム開発の配分例は、要件定義が約10〜12%、設計・環境構築が約22〜24%、実装が約48〜50%、テストが約15〜17%です。ただし、案件によって異なる推定値です。
特に、実装費だけが大きく、テストや移行が極端に小さい見積では、後工程の抜けがないかを確かめます。
年間保守は、初期費用の15〜25%程度が目安として使われることがあります。なお、年間保守の割合は、契約内容によって変わることがあります。
見積もりを取る際のポイント
良い見積は、安さだけでなく、前提や対象範囲がはっきり読めるものです。成果物や責任の分け方、追加費用の条件も読み取れます。
RFPの前に、要件をすべて完璧に決めておく必要はありません。ただし、現状の課題と対象の業務・拠点、優先順位を揃えておくと、各社の提案を比べやすくなります。利用者、既存システム、法規制や監査の条件も、あわせて揃えておきます。
RFPに記載する業務とデータ
RFPでは、工程ごとに作業と判定条件を示します。各工程には、入力者と承認者、必須データを付けます。さらに、帳票や例外処理、次工程に進む条件も書きます。
- 業務フロー:原料受入、受入検査、保管、秤量、配合、バルク、中間品、充填、包装、最終検査、出荷判定、苦情、回収
- データ一覧:マスタ件数、履歴期間、ロット数、処方版数、検査項目、帳票数、利用者、拠点、日次取引量
- 連携一覧:送受信元、頻度、方式、再送、正本システム、責任部署
OEMでは、顧客ごとの処方や規格、成績書を書きます。ラベルや包装資材、納品条件も書き添えます。
条件が足りないと、各社が違う前提で価格を出すことになります。そこで、現状の課題、対象業務・拠点、優先順位、利用者、既存システムも、あらかじめ揃えて渡します。前提がずれていると、安く見えた見積が後から増額する原因にもなります。
複数社を比べる判断基準
候補は2〜4社程度に絞り、同じ業務シナリオとデータ条件で提案を依頼します。あわせて、業務への理解と運用の支援を比べます。
- 化粧品業務:OEM・ODM、処方、多段階配合、秤量・投入照合
- 品質保証:検査、出荷判定、双方向追跡、電子承認、監査証跡
- 導入後:連携、移行、教育、保守、障害時の代替運用
QMS専用の製品や生産管理、化粧品特化の製品、開発会社では、得意な領域が異なります。そのため、製品名だけで順位を付けないようにします。
提案会では、規格外ロットの保留や原因調査、CAPA、原料ロットからの影響製品の抽出を、実際に見せてもらいます。承認後の成績書の出力まで、あわせて見ます。
実データに近い製品やロット、処方、検査項目を使い、現場の担当者が操作する形で進めます。デモのあとは、標準で対応できるもの、追加開発、運用で代替するもの、未対応のものを記録します。
見積もりで見落としやすいリスクと対策
見積もりでは、データ整備、機器連携、変更管理について、誰がどこまで担うかと工数をはっきりさせます。これらには、開発会社だけに任せられない作業が含まれます。
- マスタ整備:責任者の決定、名寄せ、承認、在庫の実数確認、移行リハーサル
- 機器・連携:接続試験、障害復旧、再送を担う会社と担当者の明確化
- 変更管理:追加開発の単価と承認者、影響の評価、テストの範囲
品名の揺れや単位、旧処方が残ったままだと、正しい判定ができなくなります。期限や顧客別の規格、在庫の正本も整理されていないと、同じ問題が起きます。
計量器のメーカーやドライバー、通信は、別の会社が担当することがあります。設置や校正、端末、ネットワークも、担当先が分かれる場合があります。担当の境目は、契約書とテスト計画に書いておきます。
連携を「1本」と数えても、その中に送受信の方向や明細が含まれるとは限りません。エラーや再送、監視も、範囲に入っているか確かめます。
必須の要件と、稼働後の対応、将来の構想は分けて考えます。無制限の変更契約は、納期と品質を不安定にします。
体制は品質保証と製造現場を含めて確かめます。担当者の継続性やデータの返却、終了時の移行支援も見ておきます。そうすると、長期運用のリスクを抑えられます。
よくある質問(FAQ)
導入範囲やクラウドでの監査対応、ExcelやERPの扱いなど、判断を先送りしやすい論点に答えます。
化粧品製造業向け品質管理システムは何から始めるべきですか?
原料受入、秤量、製造、検査、出荷判定、ロット追跡を、1製品群または1工場で通すMVPから始めます。品質と現場の両方で効果を確かめられる範囲に絞ります。
まず、現行の帳票と、規格外や秤量ミス、処方変更、回収対象の抽出といった例外処理を洗い出します。
クラウド型でもISO22716や監査に対応できますか?
対応できる可能性はあります。ただし、適合の判断は、実業務で必要な機能や統制を見たうえで行います。
- 品質記録:手順書、記録、変更、教育、衛生、出荷判定を運用できるか
- システム統制:監査証跡、権限、バックアップ、復旧、データ完全性
- 委託先管理:ベンダーの変更管理と契約上の責任範囲
適合の判断やバリデーションの責任は、導入企業の品質保証体制と契約範囲を含めて整理します。
Excelをすべて廃止しなければいけませんか?
Excelの扱いは、品質記録の正本と補助用途を分けて決めます。
- 移行の優先順位:一斉廃止は不要で、品質・出荷・ロット追跡に関わる正本データから移します
- Excelを残す用途:分析用の加工や、将来業務の試行では、継続利用を選べます
- 管理ルール:正本、更新者、承認、保存期間、システムへの反映責任者を明確にする
- 二重入力の回避:紙・Excel・システムへの重複入力は、正本が曖昧になるため避ける
導入期間を短くするために何を準備すればよいですか?
設計とデータ移行を滞らせないために、必要な事項を整理してから、現場で検証します。
- 対象範囲、帳票、マスタ、承認者、連携先、例外処理、受入条件を、早めに整理します。
- 製品・原料・処方・規格・ロット・単位を名寄せし、正しいデータを承認する担当者を決める
- 対象を絞ったPoCで入力時間とロット追跡を確かめ、合意した成果を満たしてから範囲を広げる
まとめ
品質管理システムは、処方から回収までをロットと証跡でつなぎ、入力負荷を抑えながら品質保証を強める仕組みです。検査記録の電子化は、その一部にあたります。
最初に決める成功の判断基準
要件整理から定着までの各段階で、関係部門の合意を残します。品質と製造、薬事、倉庫、情報システムの各部門が参加します。
ベンダーの選定では、機能数や初期価格に加えて、規格外から保留、CAPA、影響ロットの抽出、承認、成績書の出力までを、実データに近い条件で試します。
公開価格と推定レンジは区別し、移行や連携、端末、教育、バリデーション、保守の別費用も比べます。そうすると、追加費用や、現場で使えない機能のリスクを減らせます。
業務シナリオとチェックリストの作成
原料受入から出荷判定までを段階的に確かめ、効果を見ながら導入範囲を広げます。
- 現状の流れを描き、紙やExcel、既存システム、機器、承認者、例外処理を書き出す
- 1製品群でPoCやデモを行い、ロット追跡や検査の合否、秤量・投入照合、変更履歴、出荷保留、監査証跡を確かめる
- 効果と定着を確かめてから、生産、在庫、原価、複数拠点へ広げます。段階導入は、品質と投資対効果を両立しやすい進め方です。
▼全体ガイドの記事
・化粧品製造業向け品質管理システム開発の完全ガイド
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。