
GMP文書管理システムは、文書の種類、管理方式、導入範囲を整理して選ぶと、正本性とデータインテグリティを説明できる品質保証の基盤になります。
全体像から、種類と機能、導入の進め方、費用、開発会社の選び方までを順に説明します。詳しくは関連記事もご覧ください。
▼関連記事一覧
・GMP文書管理システム開発の進め方/やり方/流れや方法/手法/工程/手順
・GMP文書管理システム開発でおすすめの開発会社/ベンダー6選と選び方
・GMP文書管理システム開発の見積相場や費用/コスト/値段について
・GMP文書管理システム開発の発注/外注/依頼/委託方法について
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
GMP文書管理システムの全体像
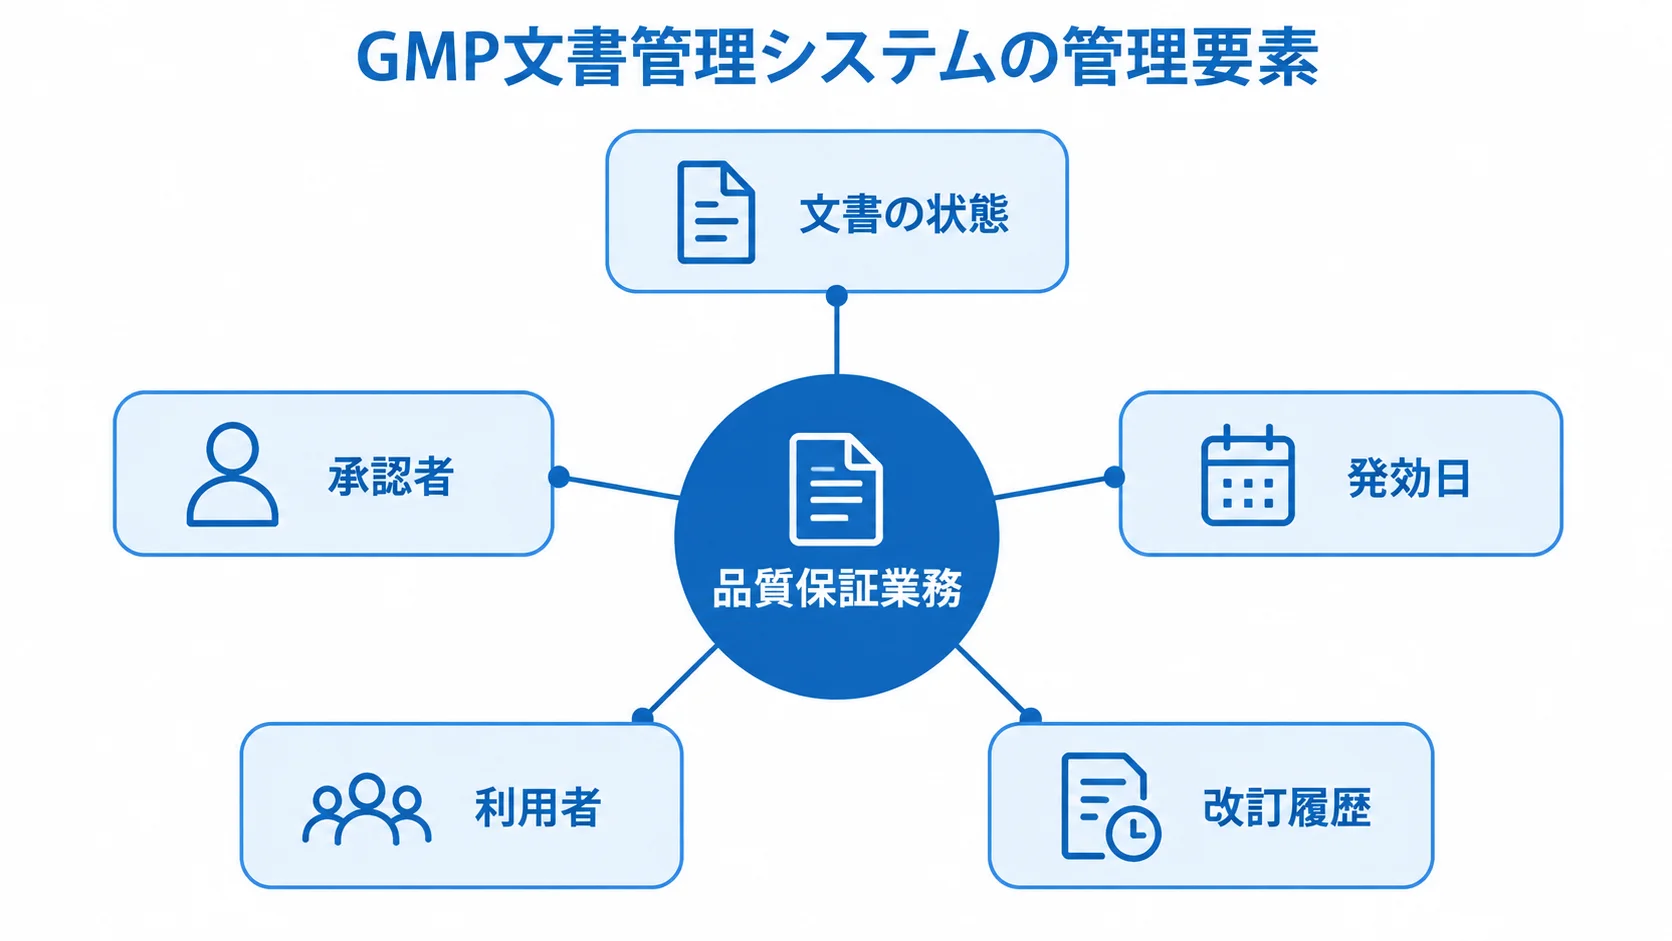
GMP文書管理システムは、文書を保管するだけでなく、品質保証業務の流れを支える基盤として扱います。文書の状態、承認者、発効日、利用者、改訂履歴、教育状況をつなげて管理するため、ひとつの文書の経緯を一続きで追えます。紙と電子が混在する場合も、どれが正本かを明確にしておく必要があります。
GMP文書管理システムの役割と範囲
GMP文書管理では、保存だけでなく、承認や改訂の流れを記録として説明できる設計が求められます。
- システムの役割:医薬品や医療機器などの製造・品質管理文書と記録を、定めた手順に沿ってライフサイクル管理します。
- 管理する工程:新規作成、レビュー、照査、承認、発効、配布、定期照査、改訂、廃止、保存期間満了までを一連の工程として扱います。
- 一般的なファイル共有との違い:置き場所やアクセス権は管理できても、承認根拠、旧版回収、教育完了、電子署名の意味までは、一貫して扱えないことがあります。
- GMPで説明すること:最新版を使っていることに加え、その版が正本で、承認と変更の履歴を説明できる状態が求められます。
管理対象の文書
対象には、SOP、品質マニュアル、製品標準書が含まれます。製造指図書や試験手順書、製造・試験記録の様式、バリデーション文書も、対象に入ります。
変更・逸脱・CAPAの記録や、教育訓練資料と受講履歴も対象になります。紙のブランクフォームを使う現場では、発行番号と配布先に加えて、使用済み記録の回収から未回収理由、廃棄までを管理します。
設備や工程、製品のメタデータを関連付けておくと、査察の際に、工程で使った版や教育を受けた人、変更に紐づく承認記録を横断して検索できます。ロットや部署、資格、教育対象者も、同じ考え方で関連付けておきます。
GMP文書管理システムの種類と選択肢
選択肢は、GxP特化クラウド、専用環境のパッケージ、汎用文書基盤の拡張、スクラッチ開発の4種類です。どれが合うかは、自社の文書体系や拠点数、既存システム、データの置き場所、CSVの責任分界との適合性で見極めます。
- GxP特化クラウド:標準機能を使いながら、段階的に導入しやすい方式です。
- 専用環境のパッケージ:ネットワークやデータの置き場所を制御しやすい方式です。
- 汎用基盤の拡張:既存の認証や業務データを活かせる方式です。
- スクラッチ開発:独自工程を深く組み込む必要がある場合に、候補となります。
GxP特化クラウドの特徴と利用方法
文書ライフサイクルや版管理、ワークフローは標準機能です。電子署名や監査証跡、教育履歴も、標準機能に含まれます。環境構築やサーバー保守の負担を抑えやすいため、単一拠点から段階的に導入したい場合に向いています。
厚生労働省の2025年の導入事例では、制定から廃止までを一元管理する仕組みや、改訂期限の管理が示されています。
電子照査・承認や監査証跡の考え方も示されています。加えて、操作ログやバックアップ、最新版検索についても触れられています(出典: 厚生労働省「GMPにおけるデジタル化・システム導入事例」、2025年)。
パッケージ・オンプレミスの特徴と負担
社内ネットワークやデータの置き場所を細かく制御しやすく、既存の認証基盤や拠点ごとの運用ルールに合わせやすい方式です。
自社では、サーバーやバックアップ、障害対応、セキュリティ更新、バージョンアップ時の再評価も担うことになります。
専用環境を選ぶ場合は、初期導入費に加えて、インフラ更新や監視、復旧訓練の費用を比べます。さらに、運用要員やベンダー変更時の検証費も、比較の対象になります。
汎用基盤の拡張・スクラッチ開発の注意点
汎用文書基盤の拡張は、既存の認証やポータル、記録管理、業務データを活かしやすい点が利点です。
GMPに適合させるには、監査証跡や電子署名の追加に加えて、要件や権限、手順を一体で検討する必要があります。リスク評価、テスト、運用教育も、同じ流れで設計します。
独自工程や品質イベントを深く組み込む必要があり、標準機能では業務を変えられない場合は、スクラッチも候補になります。ただし、検証文書と将来の保守費用が増えやすいため、カスタマイズの範囲は絞ることが求められます。
GMP文書管理システムに必要な主要機能
機能一覧にある「対応」の表記は、そのまま受け取らず、実際の業務シナリオに当てはめて確認します。改訂申請から教育、発効、最新版の閲覧、紙の旧版回収、監査証跡の出力までを、デモで見せてもらえば、実装範囲と責任分界が明確になります。
ライフサイクル・版管理・承認を管理する機能
文書は作成から廃止まで状態が移るため、状態ごとに操作できる人を制限します。これは、正本性を説明できる状態を保つためです。
版番号や改訂日、理由を記録し、承認履歴や発効日と合わせて残します。現場には、有効版だけを表示します。また、定期照査の期限通知や差戻し、代理承認に加え、期限超過時のエスカレーションも必要です。
厚生労働省のGMP省令関連資料は、作成と改訂の日付や履歴を保存して最新の改訂状況を識別することや、廃止文書を意図せず使わないようにすることを示しています(出典: 厚生労働省「GMP事例集」、2022年)。
電子署名・監査証跡・アクセス権を管理する機能
記録の追跡性と利用者の責任を保つには、電子署名、監査証跡、アクセス権の機能を確認する必要があります。
- 電子署名:署名者の本人性、日時、署名の意味、署名後の改変防止を確かめます。
- 監査証跡:元の記録を隠さず、作成・変更・承認・閲覧・印刷・ダウンロードを追跡できる仕組みです。
- アクセス権:職務分掌と最小権限を前提に部署、役割、拠点、雇用状態に応じて付与し、定期レビューと退職・異動時の即時変更を設計します。
FDAのPart 11ガイダンスは、対象となる電子記録のアクセス制御と教育を重視します。さらに、署名者の責任、システム文書、電子署名も重視されています。
バリデーションや監査証跡の適用範囲は、リスクに基づいて判断する考え方です(出典: FDA「Part 11, Electronic Records; Electronic Signatures – Scope and Application」)。
配布・回収・教育訓練までつなげる機能
紙を使う工程が残る場合は、発行IDや透かし、配布先を管理できるかを確認します。加えて、ページ数や回収日、未回収理由、廃棄記録まで管理できるかも見ておきます。
SOPを改訂したときは、対象者を抽出して教育を割り当てます。そのうえで、受講日や教材版、テスト結果を文書の版に紐付けて残します。合否や理解度、資格有効期限も、同じ版に結び付けて扱います。
教育記録を別の表計算ファイルに残すと、どの版で学習したかを説明しにくくなります。そのため、文書の発効と教育完了の条件は、同じ業務フローで設計することが大切です。
GMP文書管理システム導入の進め方
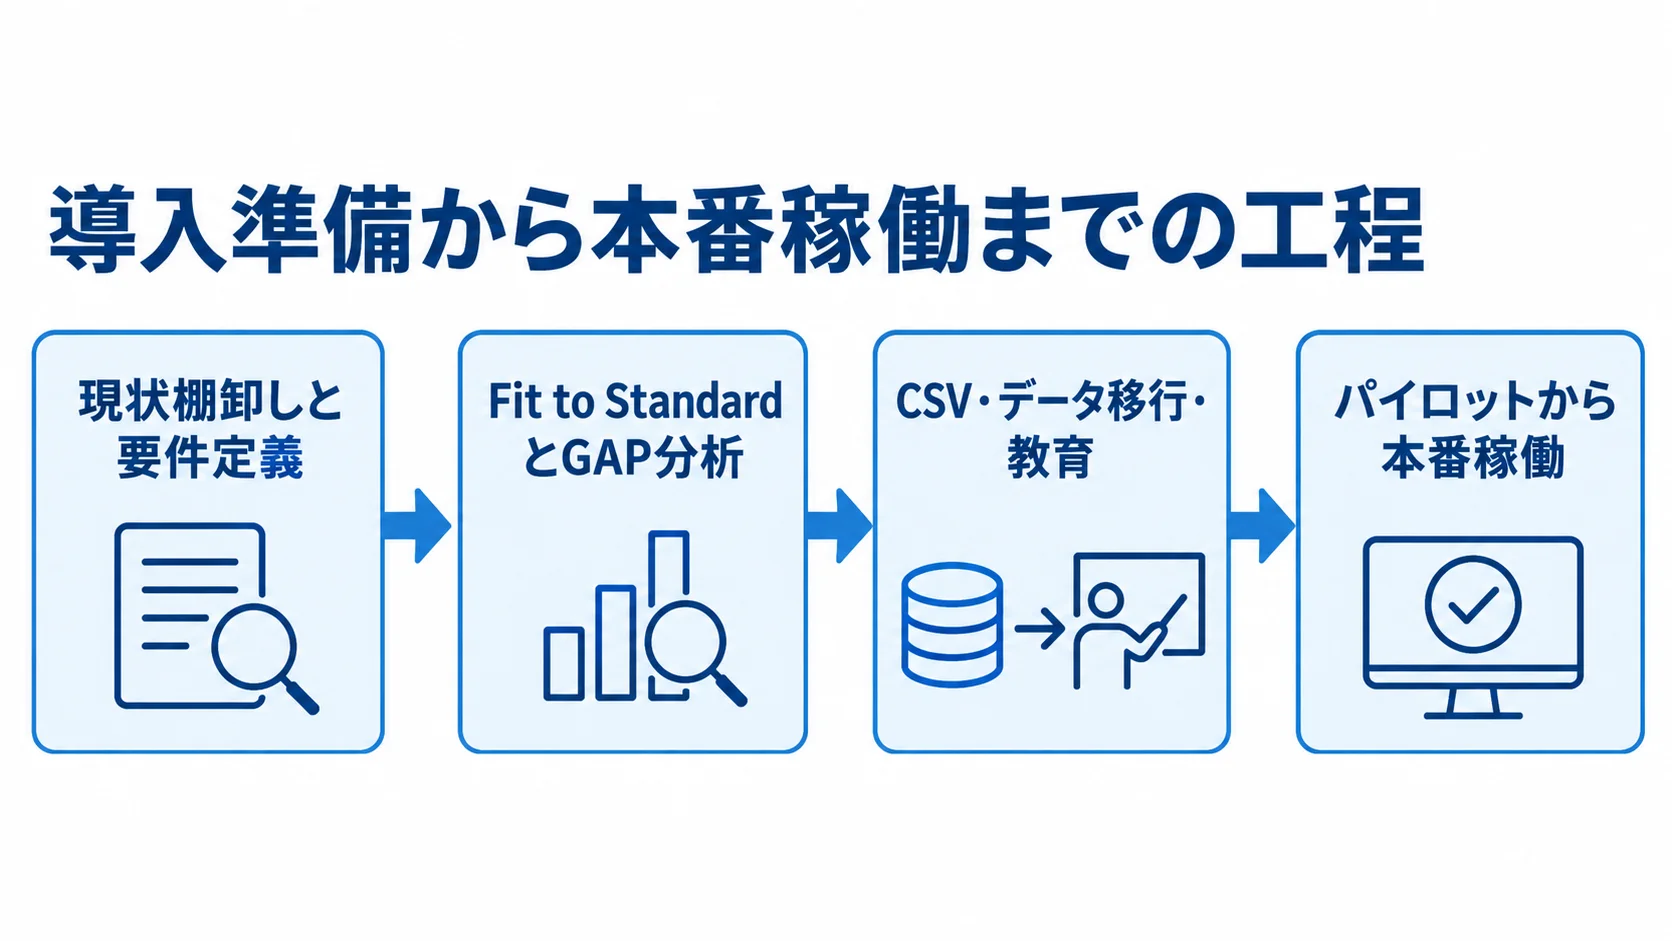
まず、品質部門を中心に現状とリスクを整理してから導入へ進みます。全拠点と全記録を一度に移行すると、棚卸しから検証までが複雑になりやすいため、代表的なSOP群で試行し、標準化できた範囲から順に広げます。
▶ 詳細はこちら:GMP文書管理システム開発の進め方/やり方/流れや方法/手法/工程/手順
現状棚卸しと要件定義
まず、文書体系や文書数、保管場所、正本の所在を一覧にします。所有部門や承認者、配布先、定期照査、保存期間、教育対象も、同じ一覧に書き込みます。紙原本や旧版、変更・逸脱・CAPAの記録も、棚卸しの対象に含めます。
査察や品質、データインテグリティに直結するMUST要件は、将来の分析やAI検索などのWANT要件と分けて扱います。
URSには、誰がどの文書を、どの状態で、何を証明するために使うのかを書きます。画面機能を並べるだけの書き方は避けます。
Fit to StandardとGAP分析
要件は、標準機能で満たせるものと設定で対応できるものに分けます。さらに、追加開発が必要なものと、業務手順の見直しで不要になるものも区別します。
カスタマイズが多いほど、GMP領域ではテストやバージョンアップ時の再評価、将来の保守が重くなります。
標準機能に合わせることは、それ自体が目的ではなく手段の一つです。独自運用を残すなら、その理由を品質リスクと業務効果の両面から説明できるようにしておきます。
CSV・データ移行・教育の設計
要件が確定したら、リスク評価と機能・構成仕様、テスト計画を設計します。次に、受入基準とCSV文書、移行方針を決めます。さらに、バックアップと復旧、変更管理も整理します。
CSVの検証は、利用企業も責任を持って進める必要があります。利用企業は、用途や品質への影響、重要データを確かめます。手順や権限、運用記録も確認したうえで、検証の深さを決めます。
移行時は、文書番号や版、状態を点検して、欠落や重複がないかを確かめます。承認履歴、改訂理由、メタデータ、教育履歴も、同じ観点で見ます。紙と電子の並行運用期間や正本の切替日は、あらかじめ明確にしておきます。
パイロットから本番稼働への移行
一つの工場や代表的なSOP群を使い、申請から承認、発効までを一通り検証します。教育や閲覧、改訂、廃止、査察用の検索も、同じ流れで確かめます。
QAやQC、製造、ITの担当者に加えて、文書管理者と現場利用者も参加します。画面の使いやすさとあわせて、例外処理や差戻し、代理承認も確認します。停電や通信障害の際に業務を続けられるかも見ておきます。
本番前には、操作手順と教育を終えておきます。稼働直後は、問い合わせや移行漏れ、権限の誤りを短い周期で確認するハイパーケア期間を設けます。
GMP文書管理システムの費用相場と内訳
費用は、ユーザー数や拠点数、文書数によって変わります。紙からの移行量や教育管理、外部連携も、費用に関わります。さらに、紙フォームの発行・回収とCSVの範囲、クラウドか専用環境かも要因になります。
ここで示すのは、公開情報と一般的な業務システムの導入工数をもとにした比較の目安です。定価ではありません。
▶ 詳細はこちら:GMP文書管理システム開発の見積相場や費用/コスト/値段について
公開情報から見た初年度費用の目安
公開事例と料金表をもとに、初年度と継続費用の目安を並べて見ます。
- 厚生労働省の事例:100ライセンスの導入費が150万円、年間利用料が400万円です。
- 公開料金の例:初期費用200万円以上、月額利用料10万4,300円以上です。
- 別途見積もりの項目:設定や移行、教育、CSV、追加ユーザーなどは、別に見積もられます。
厚生労働省のクラウド型GMP文書管理の事例では、単純に合計すると初年度は約550万円、2年目以降は年間400万円が参考になります。
これは個別事例の概算で、どのサービスにも当てはまるわけではありません(出典: 厚生労働省「GMPにおけるデジタル化・システム導入事例」、2025年)。
国内GxP文書管理サービスの公開料金は、2026年2月時点のものです。
単純に計算すると、年間利用料は約125万1,600円以上、初年度は約325万1,600円以上になります(出典: 同サービスの公開料金、2026年2月時点)。
導入規模別の開発・カスタマイズ目安
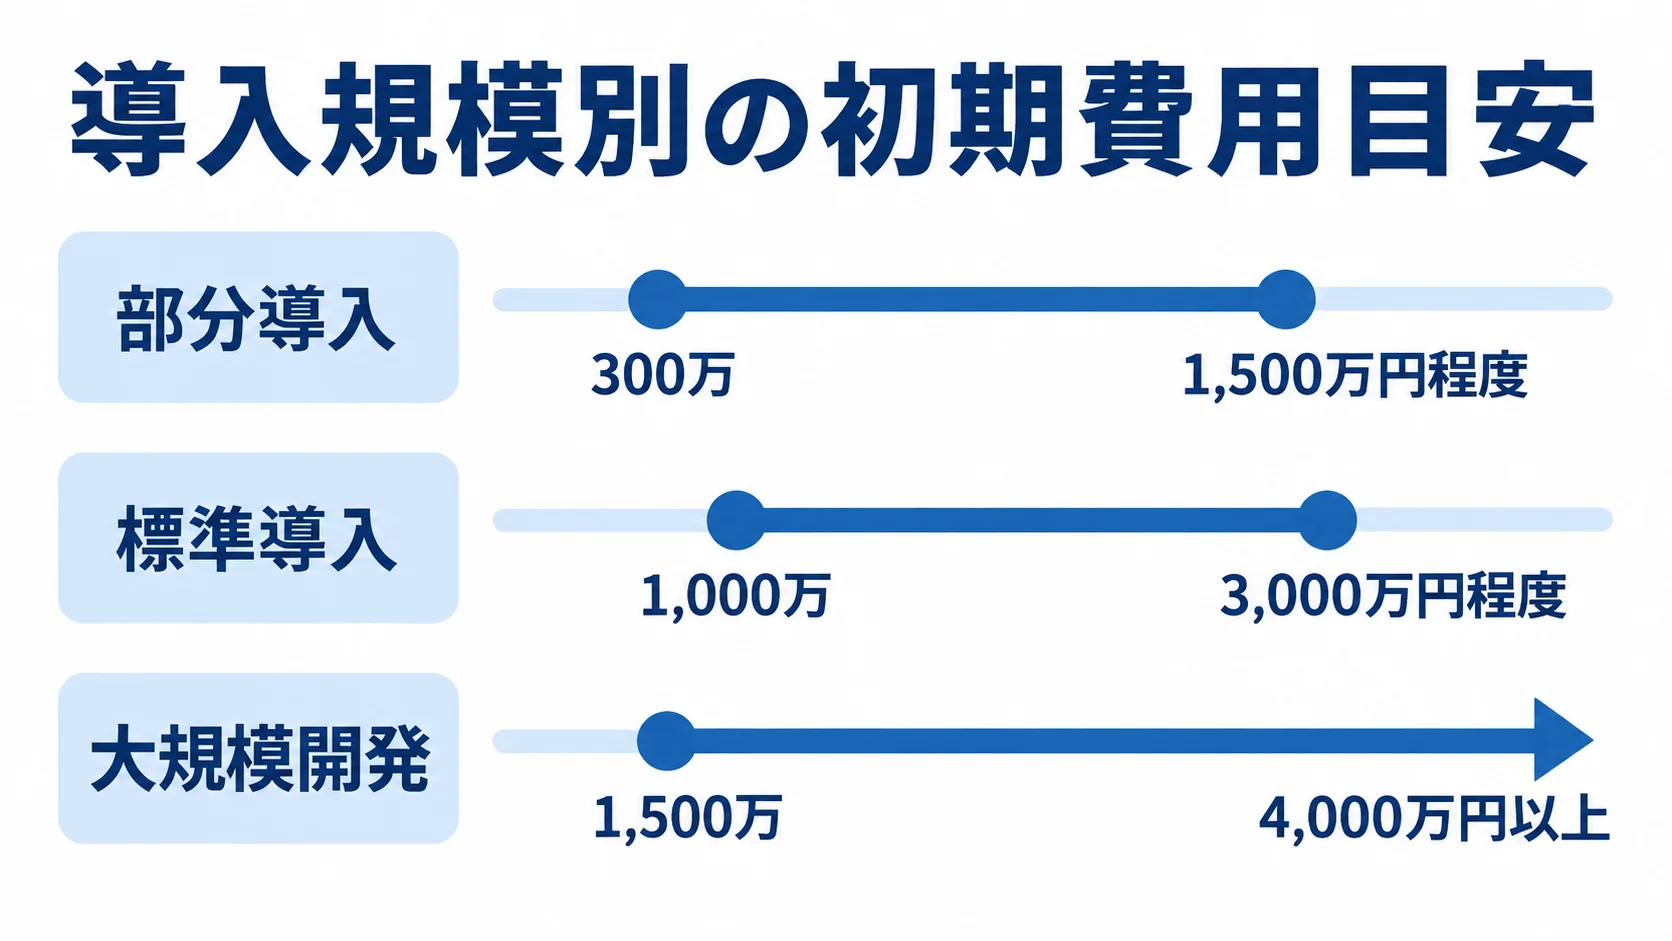
費用と期間の推定レンジは、導入規模や含める機能によって異なります。
- 部分導入:標準機能を中心に、SOPの版管理や承認、検索から始める場合は、初期300万〜1,500万円程度、期間3〜6か月程度が推定レンジです。
- 標準導入:複数拠点や教育、紙文書の電子化、各種連携、CSVを含む導入で、初期費用は1,000万〜3,000万円程度が目安です。
- 大規模開発:大規模なスクラッチ開発や複雑なカスタマイズでは、1,500万〜4,000万円以上、期間6か月〜1年以上になることがあります。
標準導入の期間は、6〜12か月程度を見込むことがあります。これらは、公開料金と一般的な開発工数に基づく推定で、GMP固有の公的統計ではありません。
5年総額で比較すべきコスト
初期費用や月額費用に加えて、文書の棚卸しと電子化、移行、CSV、教育、連携開発の費用も見込みます。運用設計や問い合わせ対応、バックアップ、障害復旧も、総額に含めて考えます。監査証跡のレビューと、更新時の再評価も含めます。
オンプレミスでは、サーバーの更新や監視の費用を確かめます。クラウドでは、ユーザーの追加や保存容量、環境分離、長期保存の費用を見ます。
保守運用費は、初期開発費の年5〜15%程度とする一般論もあります。ただし、GMPでは規制変更や脆弱性対応、検証状態の維持を含むかどうかで差が出るため、率だけで判断しません。
GMP文書管理システム開発会社・ベンダーの選び方
製品機能よりも、GMP業務の理解や要件定義を見て選びます。CSV、移行、教育、稼働後の変更管理も、確認の対象です。「GMP対応」や「Part 11対応」という表示からは、利用企業側の手順や責任分界は読み取れません。
RFPでは、SOP改訂と査察対応のシナリオを示します。そのうえで、標準機能でできる範囲と、自社で検証する内容を回答してもらいます。
GMP・CSVの経験と責任体制
実績を見るときは、導入社数の多さよりも、中身を確かめることが大切です。確認したいのは、自社に近い文書量や拠点構成、紙と電子の併用、教育訓練、品質イベント連携の経験です。
CSVでは、URSやリスク評価、テスト仕様書を確認します。さらに、テスト結果や逸脱、変更管理の記録も対象です。最終報告書は、作成者と承認者を明確にしておきます。製品提供者、導入支援者、利用企業の役割は、契約書や品質契約、運用手順に定めておく必要があります。
連携・移行・稼働後サポートの範囲
人事マスターやSSOとの連携があると、異動や退職時の権限変更を自動化しやすくなります。
MESやLIMS、ERPとの連携では、キーをどれにするかを決めておく必要があります。変更・逸脱・CAPA管理や規制情報管理との連携でも、同じように決めておきます。たとえば、文書番号や製品、設備、ロット、イベントIDが候補になります。
稼働後のヘルプデスク時間や障害時の連絡経路、バックアップと復旧目標を確認します。さらに、データの取り出しや終了時の返却、更新通知、再検証支援の範囲も見ておきます。
見積もり依頼時にそろえる情報
見積もりを同じ条件で比べられるよう、業務規模と移行条件、費用の内訳を整理しておきます。
- 業務規模と管理対象:利用者数、拠点数、文書数、年間改訂件数、紙文書のページ数、文書種類、承認ルート、教育対象者、既存の認証・人事・品質システムを挙げます。
- 移行・導入条件:移行対象の版と履歴、保存期間、CSVの範囲、パイロット対象、稼働希望日、並行運用期間、必要帳票、査察時の検索条件、5年間の運用体制を示します。
- 見積もりの前提:同じ前提条件で、初期、月額・年額、移行、CSV、連携、教育、保守、再検証を分けた見積もりを依頼します。
▶ 詳細はこちら:GMP文書管理システム開発でおすすめの開発会社/ベンダー6選と選び方
▶ 詳細はこちら:GMP文書管理システム開発の発注/外注/依頼/委託方法について
導入の失敗例と2026年時点の最新動向
導入の効果は、導入前の業務設計と稼働後の運用改善によって生まれます。最新機能を追うよりも、正本や承認、教育、証跡、権限、復旧という基本を確実に回すことを優先します。
よくある失敗と対策
導入時に起きやすい失敗と、それを避けるための対応を見ていきます。
- ペーパーレス化だけを目的にする:代表的な失敗です。PDF保存にとどまると、承認履歴や教育、紙記録の発行・回収、旧版使用の防止は、手つかずで残ります。
- 効果を測定する:承認リードタイム、旧版誤使用、配布・回収漏れ、教育未受講、査察資料の検索時間、人事異動時の権限変更時間を事前に測り、導入後のKPIにします。
- 現場を要件定義に加える:QAとITだけで決めると、製造やQCに必要な紙フォームや記録訂正、交代勤務、通信障害時の手順が抜けることがあります。
- 段階移行する:全社一斉の移行では、古い文書の重複や所有者不明のファイルが混ざります。代表工程で試行し、移行ルールと正本の切替条件を決めてから広げます。
AI・生成AIの補助用途からの導入
AIの利用範囲を決めるときは、補助用途、人の確認、規制動向を合わせて考えます。
- 補助用途から始める:SOPの検索や要約、改訂差分の抽出、期限超過候補の発見、関連文書の提示などで、担当者の確認を助けます。
- 人の判断と記録を保つ:承認や真正性の判断はAIに任せず、人が確認し、影響を評価します。
- 規制改訂案の論点:GMP文書管理、コンピュータ化システム、AIの管理が挙がっています。
- 段階的に拡張する:全社導入を急がず用途を絞り、利用記録と人の承認を残せる設計にしておくと、将来の拡張につながります。
AIに承認判断や記録の真正性を委ねることも、生成結果を確認しないままSOPに反映することも避けます。入力データやプロンプト、出力を管理し、レビュー者、モデル版、変更履歴も残します。そのうえで、品質や患者安全への影響を評価します。
欧州委員会は2025年、GMP Chapter 4、Annex 11、新しいAnnex 22の改訂案を協議しました。
AIでは、モデルの選定や訓練、バリデーションが論点になります。性能指標や学習データ、変更管理、継続監視、人のレビューも、論点として挙がっています(出典: 欧州委員会「Stakeholders’ Consultation on EudraLex Volume 4」、2025年)。
よくある質問
導入前によく寄せられる疑問に答えます。
規制対応は、製品機能だけでなく、用途やリスク評価、利用企業の手順、検証、教育、運用記録を合わせて判断します。
共有フォルダや一般的な文書管理ツールでは不十分ですか?
共有フォルダでも保管はできますが、正本性と承認、電子署名を一つの流れで管理できるかは、確認する必要があります。監査証跡や旧版使用の防止、教育履歴も、同じ流れで確かめます。紙記録の発行・回収も、対象に含めて確認します。
既存ツールを使う場合は、追加する機能と手順、CSVの責任分界を文書にまとめ、実際の業務シナリオで検証します。
CSVは開発会社やベンダーに任せられますか?
支援は依頼できます。ただし、用途や品質への影響、リスク受容、運用手順、利用者教育を決めるのは利用企業です。
ベンダーのテンプレートは、そのまま使わず、自社の用途に合わせて見直します。URSやリスク評価、テスト、逸脱、変更、最終承認の責任者を明確にします。システムの重要度に応じて、必要な検証の範囲を過不足なく設定することが大切です。
小規模な製造所でも導入する価値はありますか?
価値はあります。ただし、全機能を一度に導入する必要はありません。まずは、正本・版管理や承認、検索、教育訓練など、旧版の誤使用や査察対応に直結する範囲から始めます。
利用者数と文書数を絞って試行し、効果を測ります。紙フォームの発行・回収や他システムとの連携は、運用が安定してから追加する段階導入も有効です。
GMP文書管理に生成AIを使っても問題ありませんか?
検索や要約、差分抽出などの補助用途なら検討できます。そのうえで、出力を人がレビューし、利用ログと変更履歴を残す設計が必要です。
AIの回答は、承認判断や原記録の代わりにはしません。機密性やモデル変更、性能低下、誤答時の影響、継続監視の方法も、事前に決めておきます。
まとめ
導入前に押さえるポイント
GMP文書管理システムは、SOPを電子で保存するだけのツールではありません。
ライフサイクルや版管理、承認、電子署名、監査証跡をつなぎ、配布・回収、教育訓練、権限、バックアップ、査察対応まで含めて、品質保証業務を継続的に説明できる基盤です。
導入に向けた次のアクション
導入効果と運用負担を見通せるよう、次の順で準備を進めます。
- 要件と標準機能を整理する:現状棚卸しとMUST要件の整理から始め、Fit to StandardとGAP分析でカスタマイズを抑えます。
- 5年総額で比較する:初期だけでなく、移行、CSV、教育、連携、保守、更新時の再評価を含めます。
- KPIで効果を説明する:承認リードタイム、旧版誤使用、回収漏れ、教育未受講、査察資料の検索時間、権限変更時間を設定します。
▼関連記事一覧
・GMP文書管理システム開発の進め方/やり方/流れや方法/手法/工程/手順
・GMP文書管理システム開発でおすすめの開発会社/ベンダー6選と選び方
・GMP文書管理システム開発の見積相場や費用/コスト/値段について
・GMP文書管理システム開発の発注/外注/依頼/委託方法について
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。