
GMP文書管理システムの発注は、業務範囲と責任分界を先に決め、発注形態、要件整理、契約、費用、委託先を順に検討していく流れです。この順で進めると、導入後に適合性を説明しやすくなります。
▼全体ガイドの記事
・医薬品製造業向けGMP文書管理システム開発の完全ガイド
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
医薬品製造業向けGMP文書管理システムの発注・外注で最初に決めること
発注前には、製品名より先に、どの品質業務を電子化するか、誰が適合性を説明するかを決めておきます。GMP文書管理システムは、SOPや製品標準書を保管するだけでなく、品質保証の基盤になるものです。制定から廃止までの履歴を一貫して残し、レビューや承認から発効、配布、教育までの流れをつなぎます。
導入目的を「紙の削減」だけにしない置き方
「紙をなくす」という目的は、RFPの要件としては不十分です。そこで、導入後に測れるKPIへ目的を置き換えます。
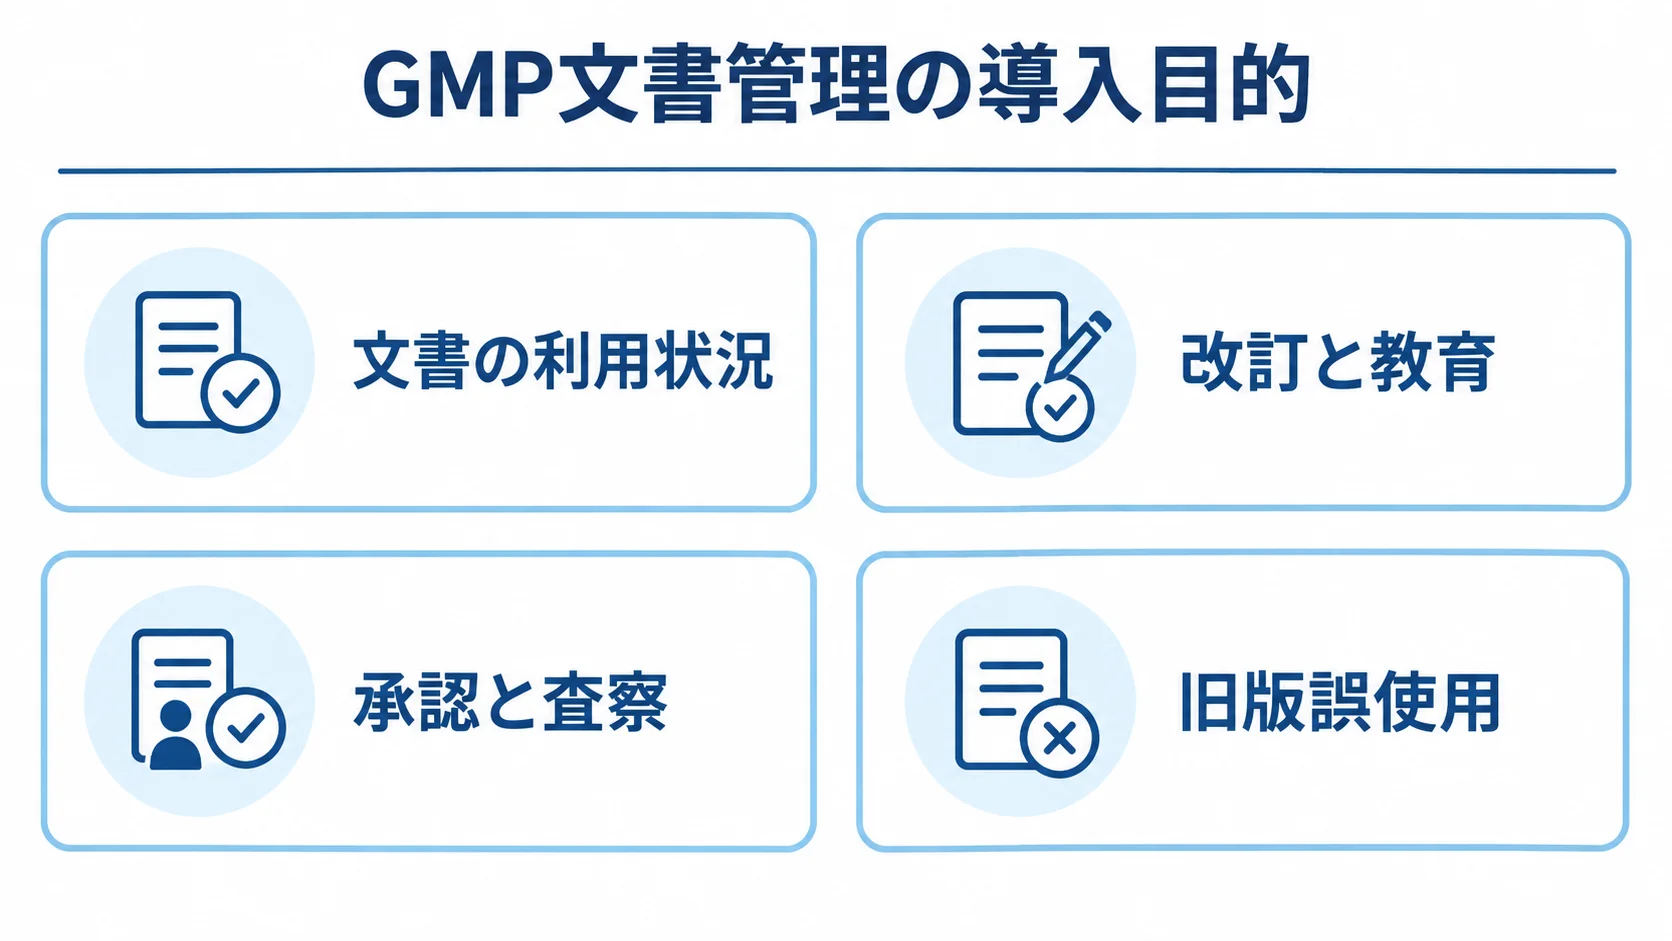
- 文書の利用状況:現場が最新版のSOPを使っている割合
- 改訂と教育:改訂から教育完了までの日数
- 承認と査察:承認の滞留時間と、証跡を提示するまでの時間
- 旧版誤使用:旧版を誤って使った件数を、導入後の評価指標にする
目標には、発効したSOPの対象者へ教育を割り当て、未受講者を管理者が確認できる状態も含まれます。
紙文書の保管・貸出、複製・廃棄の負荷は、厚生労働省の2025年資料「業務領域005 DMS(文書管理システム)の導入」で整理されています。この整理は、自社の導入目的を考える際の参考になります。
同資料は次のステップとして、電子承認、監査証跡、バックアップを挙げています。さらに、教育訓練や品質イベントとの連携、生成AIによる検索・文書作成支援も含まれます。
目的を業務成果ごとに分けておくと、機能数だけで判断せず、発注先の提案を比べられます。
品質保証部門と情報システム部門の責任分担
情報システム部門だけで進めると品質要件が後回しになり、品質保証部門だけで進めると連携や復旧が後回しになりがちです。
- 技術基盤:サーバーや認証の確認
- システム連携:ERP、LIMS、MES、人事・教育システムとの連携の範囲
- 運用管理:アカウント管理と、障害時の復旧
- 文書と品質:発効条件、教育対象者、記録保持、差戻し、代理承認
発注側は、品質保証と情報システムを中心に、製造や薬事などの関係部門と、現場の文書管理担当者を意思決定チームに入れます。
委託する範囲は、Fit&GapやCSV計画などを含め、どこまでかを明文化します。一方で、GMP適合性と運用手順の最終承認は、自社の品質部門が担います。
発注形態の選び方
文書管理を標準化して早く始めたいなら、GxP特化型SaaSが候補になります。一方で、既存のフローや紙の発行・回収を残したい場合は、設定可能なパッケージが向いています。
独自の品質イベントや設備連携が競争力に直結する場合は、個別開発を検討します。まず、標準機能で満たせる範囲を確かめておくと、費用とCSVの負担を抑えやすくなります。
GxP特化型SaaSの標準機能の活用
GxP特化型SaaSは、医薬品・医療機器業界で求められやすい機能を備えたサービスです。
- 文書管理:版管理と承認ワークフローを利用できます。
- 記録と権限:電子署名、監査証跡、アクセス権
- 基盤:バックアップを備え、インフラ調達や初期開発の手間を抑えられます。
1拠点や一部の文書種別から始める段階導入にも適しています。ただし、「GMP対応」や「21 CFR Part 11対応」と表示されていても、それだけで自社のURS、手順書、教育、試験記録が整うわけではありません。
見積もりでは、ユーザー数に加えて、拠点数や文書数、同時利用者の数を確認します。電子署名の方式や外部ユーザーの扱いも、見積もりの前提になります。
さらに、教育との連携や文書移行、データの保管場所、CSVテンプレートの範囲を確認し、バックアップの復旧目標も押さえます。将来、拠点を増やしたときのユーザー課金やストレージ課金も確認します。
費用は、月額だけでなく5年間の総額で把握します。
パッケージの設定拡張と現行フロー・標準化のバランス
設定可能なパッケージは、標準機能を使いつつ自社の運用に合わせて調整する発注形態です。
- 設定対象:承認経路、文書分類、発効条件、権限
- 現場運用:帳票や紙文書の発行・回収も設定できる
- 保守性:個別開発に比べて、更新や保守を管理しやすい
現場の手順をすべて作り替えずに導入できます。ただし、現行業務をそのまま再現する設定を増やすと、標準製品の利点が薄れます。さらに、設定が増えるほど、テストケースと教育内容も増えます。
紙を残す工場では、発行・回収のどこまでをシステム化するかを評価します。白鳥製薬はSOPを月20〜30件改訂・配布・回収しています。また、QRコードによる発行回収管理で、旧版誤使用と製造記録書のねつ造を防いでいます(出典: 株式会社ユニオンシンク「白鳥製薬株式会社導入事例」、2025年8月時点)。
個別開発の独自性と責任範囲の明確化
標準製品で代替しにくい要件がある場合は、フルスクラッチや大規模な個別開発を検討します。
- 製造要件:特殊な製造記録や、複雑なロット・製品連携がある
- システム連携:QMS、ERP、LIMS、MESと深く連携する
- 独自業務:全社共通の独自ワークフローが必要
自由度は高い反面、要件定義から稼働後の変更管理までを、自社と開発会社が長期間担います。
契約には、ソースコードの権利と第三者ライブラリの扱いを含めます。加えて、脆弱性対応と撤退時の引き継ぎも取り決めます。
データ移行や保守の最低期間を決めておくとともに、バージョンアップ時の再バリデーションも定めます。
独自開発の価値が業務成果や品質リスクの低減に結び付くかは、経営層と品質部門で判断します。
発注前のRFP・要件整理の進め方
RFPは、「GMP対応の文書管理システムを提案してください」という依頼文とは違い、比較のための資料です。対象業務と品質要件、連携条件、移行対象を揃えます。さらに、検証方針、運用体制、見積の分解方法も明記します。
候補会社が同じ前提で提案できるようにし、できること、できないこと、追加費用になることを回答してもらいます。
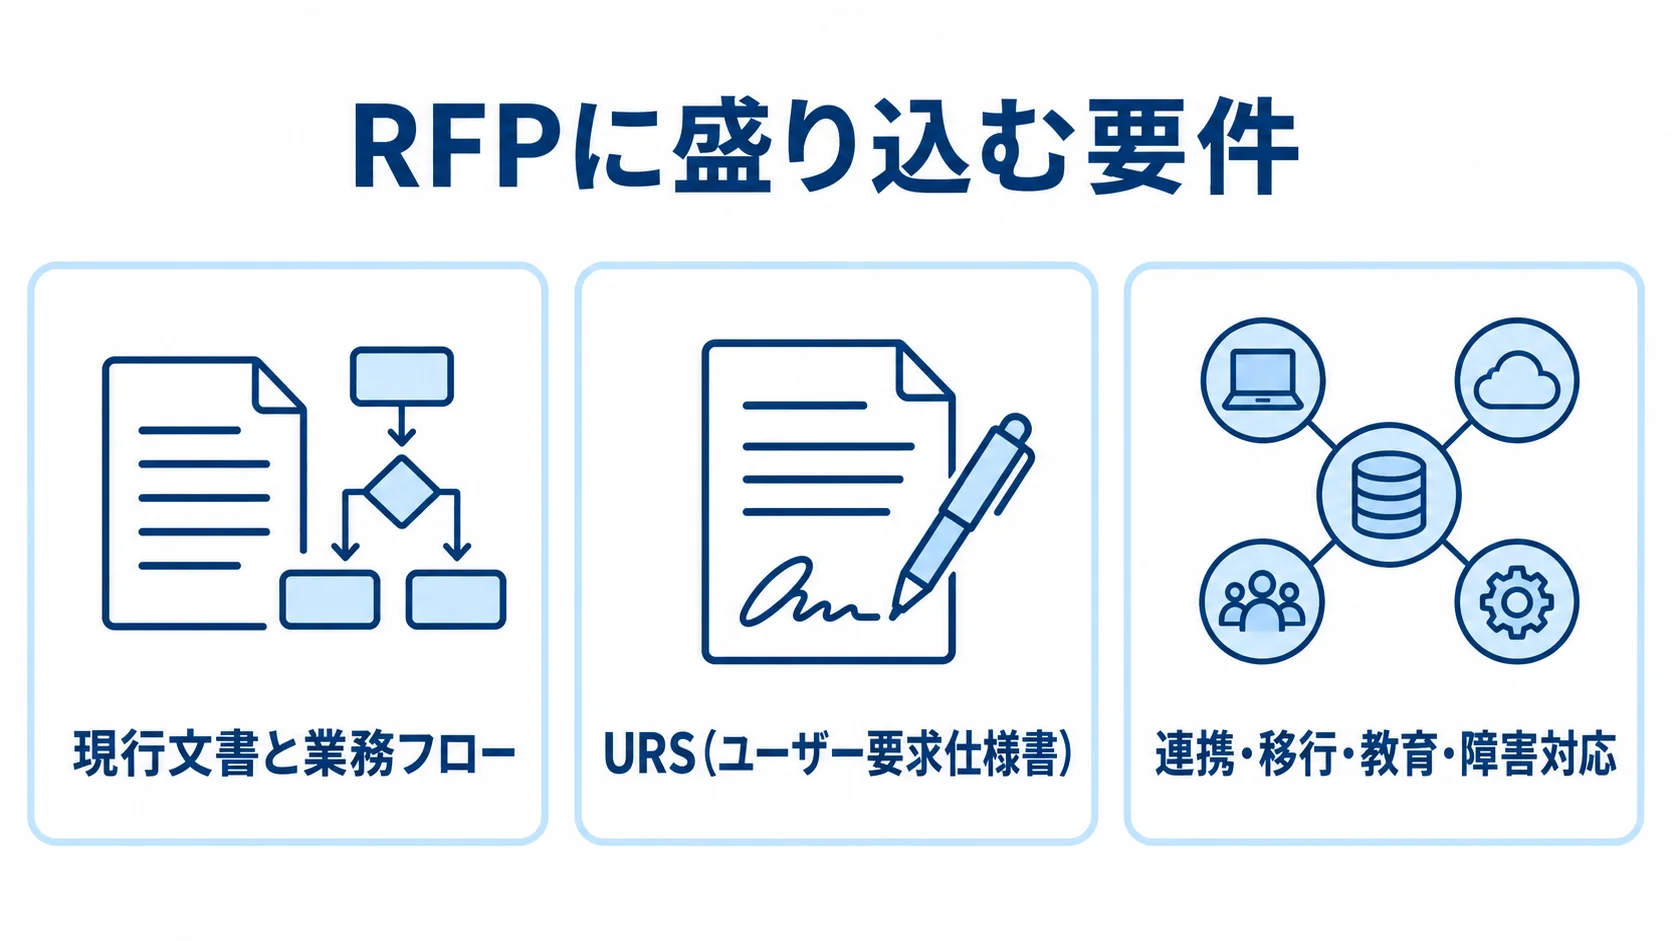
現行文書と業務フローの洗い出しと対象範囲の決定
まず対象文書を一覧にして、移行の範囲と管理方法を決めます。
- 品質文書:SOP、製品標準書、製造記録、試験記録が対象
- 関連記録:教育資料、変更管理、逸脱、CAPA、監査関連文書
- 管理情報:所有部門、承認者、改訂頻度、発効日、有効期限、保管期間
- 利用範囲:対象拠点、対象者、教育の要否、製品・工程・ロットとの関係
個人フォルダやExcelの台帳、紙原本の保管場所、回覧・回収の例外処理も確認しておくと、移行漏れや要件漏れを減らせます。
初回の移行で、すべての文書を移す前提は置きません。現行版だけにするか、旧版・廃止版も参照用に取り込むかを決めます。あわせて、紙原本をスキャンして電子原本にするか、メタデータをどこまで付けるかも決めておきます。
移行の件数やページ数、OCRの要否は、金額と期間を左右します。版の信頼性や重複ファイルの扱いも、その影響を受けます。
URSに記載する品質リスクと証跡
URS(ユーザー要求仕様書)には、機能名だけでなく、誰がどの条件で文書を承認するか、どの記録をいつまで保持するかを記載します。
- 文書と教育:誰が何を承認し、変更後に誰へ教育するか
- 電子署名:本人性、署名の意味・日時・対象、再署名や代理承認の扱い
- 監査証跡:利用者、日時、変更前後の値、理由、承認履歴
削除や無効化の扱いも、監査証跡の要件に含めます。記録の保持期間も、あわせて明確にします。
21 CFR Part 11、EU GMP Annex 11、国内のER/ES指針を挙げるなら、各要件を製品機能や設定、SOP、教育などのどれで実現するかを、回答票で示してもらいます。
CSVのうち、開発会社が代行する範囲と、自社が計画や承認を担う範囲を定めます。さらに、IQ/OQ/PQまたは同等の試験範囲と、逸脱や是正措置の管理者も明記します。
連携・移行・教育・障害対応の要件
システム単体のデモで終わらせず、接続先、移行、停止時の運用をRFPに定めます。
- 連携先:ERP、生産管理、LIMS、MES、品質イベント、教育、人事・ID基盤
- 連携仕様:項目、データの正本、送信時期、再送、重複防止
- 移行と教育:移行リハーサルの回数と、教材・操作手順の作成者
- 障害対応:連絡先、復旧目標時間、代替記録、復旧後の照合
文書番号や製品コード、拠点コード、従業員IDのマスタが一致しないと、権限や教育対象者に誤りが生じます。さらに、連携停止時の手作業と、その責任部署も確認します。
移行後は、件数と版、有効性、ハッシュ値を照合します。また、バックアップからの復元テストと、停止中の記録を復旧後に再入力して照合する手順も決めておきます。
契約形態とプロジェクト体制の選び方
要件が固まった範囲は請負契約、検討や伴走が必要な範囲は準委任契約とする組み合わせが現実的です。
GMP案件で要件定義から固定価格にすると、現場ヒアリングやCSVリスク評価で必要になった変更を、固定価格のなかで押し込みやすくなります。一方、全体を時間精算にすると、成果物や受入条件、総額の上限が見えにくくなります。
請負契約の成果物と受入条件
請負契約では、納品物を一覧にしたうえで、受入テストで確認する業務シナリオを決めます。
- 設計・計画:要件定義書、基本設計書、設定仕様書、連携仕様書、移行計画
- CSVと教育:CSV文書、テスト結果、操作手順書、教育資料
- 業務シナリオ:監査証跡、署名履歴、版切替、差戻し、権限変更、復元
受入条件には、重大な未解決の不具合がないことを含めます。加えて、品質影響のある逸脱の承認、移行データの照合、対象者の教育完了も含めます。
検収後の保証期間や追加設定は、事前に合意しておきます。さらに、仕様変更と不具合の判定、再試験の費用負担も取り決めます。
準委任契約での要件整理とCSV支援の伴走
準委任契約は、専門知識や作業支援を提供してもらう範囲に向いています。
- 要件整理:要件定義、現状分析、Fit&Gapの支援
- CSV支援:計画、リスク評価、要求仕様、試験方針、証跡レビューの支援
- 業務支援:SOP改訂やプロジェクト管理の支援
作業時間の投入だけを成果とせず、会議体と提出資料、レビュー回数、課題一覧、完了基準を月次で管理します。
扶桑薬品工業のGxP文書電子化では、CSV支援会社が、システム状況の整理、Fit&Gap、既存SOPの改訂を支援しました。出典は株式会社シーエーシー「扶桑薬品工業株式会社様 CSV支援サービス導入事例」です。
製品導入と、業務・SOP・CSVの支援契約を分ける場合も、成果物の境界と会議体は一つの計画表で管理します。
責任分界表による自社・製品ベンダー・支援会社の役割分担
発注先が複数ある場合は、RACIなどの責任分界表を作って、担当を定めます。
- 自社:品質方針、URS承認、リスク受容、SOP承認、最終運用
- 製品ベンダー:標準機能、製品の開発と保守、インフラの可用性、セキュリティ情報
- 導入支援会社:設定、移行、試験支援、教育、SOP改訂の支援
「CSV実施済み」や「GMP対応済み」という説明は、契約上の範囲に置き換えて確認します。
製品の検証資料と導入環境の設定確認は、自社業務への適用とは別の活動です。教育や運用中の変更管理も、別々に計画します。納品する証跡と、自社が作成・承認する範囲を明記しないと、稼働直前に追加作業が生じます。
費用相場と見積書の比べ方
費用は、ユーザー数に加えて、拠点数や文書数、移行量によって変わります。電子署名や教育、連携、CSVの範囲も、費用に響く要素です。紙の発行・回収や品質イベント、セキュリティ審査、保守も含めて見ます。
公開価格が少ないため、単一の相場は断定できません。そこで、初期費用と月額・保守に分けたうえで、移行や検証、教育、連携の項目ごとにレンジで捉えます。
公開価格の比較基準としての使い方
野村総合研究所のPerma Document GxP Editionは、GxP文書管理クラウドの下限寄りの比較基準です。
- 公開価格:初期費用200万円以上、月額利用料10万4,300円以上
- 5年間の単純計算:初期費用と月額だけで約825万8,000円以上
- 1拠点・標準設定:初期費用200万〜600万円、月額10万〜30万円程度が目安
- 移行等を追加:初期500万〜1,500万円、月額20万〜60万円程度まで広がる場合がある
これらは2026年2月時点の掲載価格です(出典: 野村総合研究所「Perma Document GxP Edition」、2026年2月時点)。
移行や教育、発行・回収、連携を加えると、費用の幅はさらに広がります。追加設定やCSV、個別サポートは、別途見積もりになる可能性もあります。
公開価格以外の金額は、リサーチノートの業務システム相場から整理した推定レンジです。どの製品や条件にも当てはまる定価ではありません。
規模別の費用レンジと移行・CSV・連携の内訳
規模や追加作業に応じて、費用の幅を見積もっておきます。
- 1〜3拠点の設定拡張:初期500万〜1,500万円、月額または保守20万〜60万円程度
- パッケージ導入:CSV、複数拠点、教育、移行を含め、初期800万〜2,500万円、年間保守200万〜600万円程度
- 複数システムとの連携:初期2,000万〜8,000万円、年間保守500万〜1,500万円程度も想定される
- フルスクラッチ:初期3,000万円〜1億円超、期間12〜24か月以上の推定レンジ
連携案件には、QMSやERP、LIMS、MESとのつながりに加え、マスタ統合や複雑な品質イベントが含まれます。フルスクラッチでは、開発費の15〜25%程度を年間保守の目安とする提示もあります。
この保守率は、一般的な業務システム相場の参考値で、GMP文書管理製品の標準価格ではありません。移行から稼働後の変更管理まで含めた総額で判断します。
見積書の比較と抜け項目の確認
総額の順位だけでなく、各社の見積項目を同じ粒度にそろえて比べます。
- 製品と設計:ライセンス、サブスクリプション、初期設定、要件定義、設計
- 導入作業:カスタマイズ、インフラ、移行、データ整備、CSV、連携
- 運用支援:教育、マニュアル、稼働支援、保守、問い合わせ、更新、追加ストレージ
安い見積もりでは、CSVやSOP改訂、文書の洗い出しが、発注側の作業になっていないかを確認します。テストデータ作成や教育、稼働後支援も、発注側に残っていないかを見ます。
高い見積もりには、不要なカスタマイズや過剰な会議、重複検証が含まれることがあります。そこで、各社に対象外の作業、条件変更時の単価、作業量の根拠を回答してもらいます。
初期費用だけでなく、5年TCO(総所有コスト)で比べます。初期費用と月額・年間保守を合わせて入れ、移行やCSV、教育、連携の費用に加えて、追加ユーザーやストレージの費用も合算します。
監査・セキュリティ対応や、将来の改訂・再試験の費用も5年TCOに含めます。最低料金しか分からない場合は、想定ユーザー数や文書数を添えて、標準と拡張の2ケースで比べます。
委託先選定で確認すべきポイントと失敗の避け方
委託先は、医薬品製造の業務と品質保証、CSV、データインテグリティを一つの計画で扱えるかで評価します。機能数や知名度よりも、この点を重視します。
会社の種類によって、得意とする領域は異なります。製品ベンダーや導入設定会社、CSV専門会社、受託開発会社を同じ質問票で比べ、提案責任者と実作業の担当者を確認します。
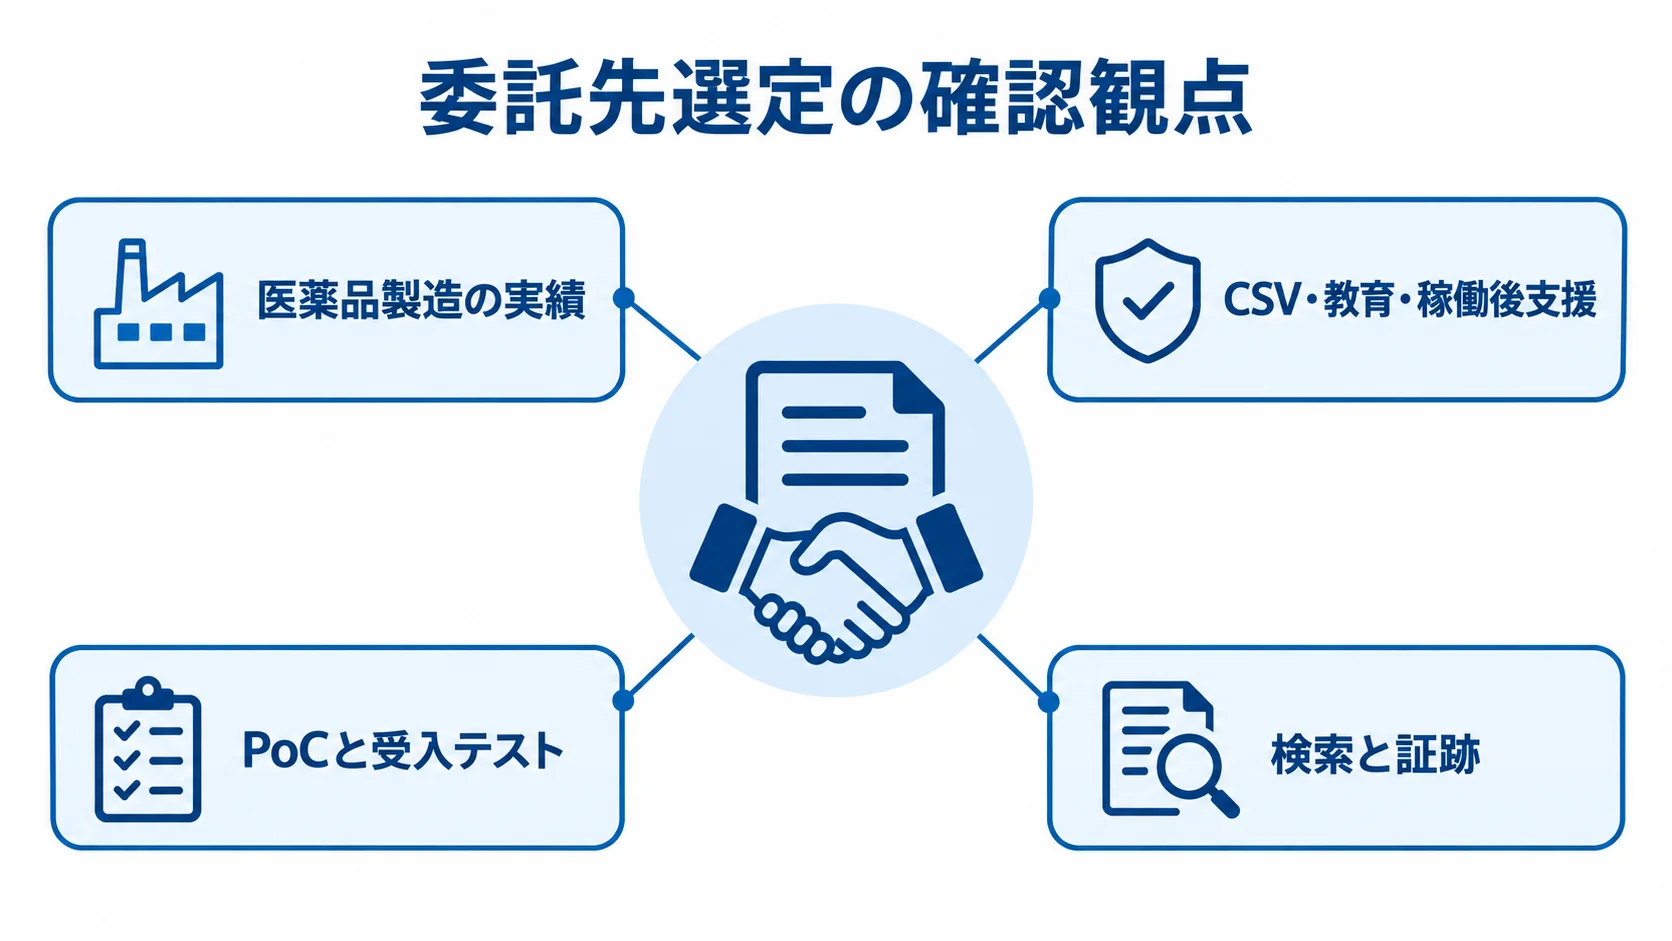
医薬品製造の実績の確認観点
導入社数だけでなく、実際に利用している業務と機能を確認します。
- 文書業務:SOPの制定、改訂、承認、発効、紙の発行・回収
- 品質業務:教育、変更、逸脱、CAPA、製造記録
- 利用環境:複数拠点や外部委託先との文書共有
可能であれば、同規模の工場について、導入前の課題や移行範囲、期間を匿名で示してもらいます。さらに、現場教育や稼働後の問い合わせ件数も挙げてもらいます。
野村総合研究所は、Perma Document GxP Editionについて、2026年2月時点で企業数70社以上、ユーザー数約3万ユーザー以上と掲載しています。出典は野村総合研究所「Perma Document GxP Edition」(2026年2月時点)です。
導入規模は参考になりますが、自社工場で必要な文書や教育、品質イベントが、同じように運用されているかは別に確認します。
CSV・教育・稼働後支援の担い手
候補会社には、CSVの進め方と承認者、教育、稼働後支援の範囲を質問します。
- CSV計画:対象、リスク評価、要求・機能・試験仕様の作成者
- 環境と記録:試験・本番環境の差分、逸脱・変更記録、最終承認者
- 運用支援:教育、障害窓口、復旧、権限レビュー、更新時の影響評価
製品にバリデーションパッケージがあっても、自社の設定やマスタの確認は残ります。連携や権限、業務手順も、自社で確かめる必要があります。
教育教材は、管理者やQA、製造、QC、薬事などの役割ごとに分けます。閲覧者や承認者、文書作成者向けの内容も、役割に応じて用意します。受講履歴と理解度確認の保存先も決めます。
契約には、問い合わせ時間や重大障害の連絡先、復旧手順を含めます。加えて、定期的な権限レビューや監査証跡の確認、製品更新に伴う再試験の支援範囲も明記します。
PoCと受入テストで見る失敗パターン
候補を絞る前に、代表的なSOPを一つ選び、改訂から証跡出力までを通して操作します。
- 文書の流れ:改訂案、レビュー、差戻し、承認、発効
- 利用者管理:教育の割り当てと、旧版の参照防止
- 検索と証跡:関連文書の検索と、監査証跡の出力
- 紙運用:版、発行先、回収状況、未回収理由、QRコード
承認者の不在や権限不足、退職者アカウントの残存も試します。連携先の停止や通信断も、あわせて確かめます。旧版が検索に出る場合や、教育が終わらないまま発効しようとする場合も確認します。
デモでは見えない例外も、PoCで確認します。追加開発や手順変更が必要な場合は、費用と品質影響を候補会社の回答に反映します。
よくある質問(FAQ)
発注前に、品質保証部門や情報システム部門から寄せられやすい質問に答えます。法令適合性は、製品の表示だけでなく、自社の設定や手順書、教育まで含めて評価します。CSVや運用証跡も、その範囲に入ります。
SharePointや汎用ストレージでGMP文書管理を代用できますか?
保管と共有だけが目的なら、代用できる場合があります。GMP文書の制定から廃止までの管理や電子署名が必要なら、機能が十分かを慎重に確認します。
監査証跡や発効と教育、紙の発行・回収、品質イベント連携も確認対象です。不足する機能を開発や手作業で補うと、CSVやSOP、教育、保守の負担が増える可能性があります。
電子署名があれば21 CFR Part 11に対応できますか?
Part 11に対応するには、電子署名に加えて、本人確認とアクセス制御が要ります。さらに、署名の意味や監査証跡、記録保全も必要です。
時刻管理やバックアップ、変更管理、利用者教育などは、CSVや手順書と一体で運用します。候補会社には、各要件を製品機能、設定、手順、試験証跡のどこで実現するかを説明してもらいます。
費用を抑えるために最初から機能を絞っても大丈夫ですか?
段階導入は有効です。ただし、後から変えにくい基盤の要件は、最初から残しておくことが重要です。
文書番号や版、承認、電子署名、監査証跡などの基盤は、将来像を踏まえて設計します。権限や保持、バックアップ、教育との関係、移行方針も、この設計に含めます。
そのうえで、最初は1拠点や代表的なSOPに絞れます。品質に影響しない周辺機能は後続フェーズに分けると、リスクを管理しやすくなります。
GMP文書の検索や作成に生成AIを使ってもよいですか?
生成AIは、文書検索や骨子作成、用語統一、類似文書の確認を支援する用途で検討できます。ただし、出力をそのままSOPや品質判断に採用してはいけません。
参照版を固定し、根拠文書と利用ログを表示・保存できることを要件にします。さらに、人がレビューと承認を行い、誤回答を見つけた場合の逸脱管理も定めます。
厚生労働省の2025年資料も、生成AIを導入候補に挙げています。導入時には、QAと情報セキュリティの承認を含めた運用設計が必要です。
まとめ
発注では、「GMP対応」という表示だけで製品を決めず、必要な業務と責任範囲を整理します。文書のライフサイクルに加え、承認や電子署名、監査証跡、教育も要件に含めます。紙の発行・回収や品質イベントの連携、CSV、移行、障害時の運用も、一つの業務要件として決めます。
発注成功のための進め方
導入は、目的の設定から契約まで、段取りを順に踏んで進めます。
- 目的とKPIを定め、現行文書と例外業務を洗い出す
- URSとRFPを作り、要件と見積条件をそろえる
- SaaS、パッケージ、個別開発をFit&Gapで比べる
- PoCで代表的なSOPの改訂、承認、発効、教育、検索、証跡出力を試す
- 契約で納品物、受入条件、CSV、移行、教育、保守、変更費用を定める
請負と準委任を使い分け、契約上の責任分界表で自社と委託先の役割を明確にします。
見積金額より説明可能性と運用定着
公開価格を起点に、初期設定や移行、CSVの費用をレンジで比べます。教育や連携、保守も、同じ方法で分けて見ます。判断では、最安値を一つの材料として、5年TCOと品質リスクを合わせて見ます。
医薬品製造の実績や担当者の専門性、証跡の説明を確認し、現場PoCと稼働後支援も確かめます。そうすると、運用への定着を見極めやすくなります。
▼全体ガイドの記事
・医薬品製造業向けGMP文書管理システム開発の完全ガイド
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。