
GMP文書管理システムは、文書のライフサイクルを管理し、品質業務と連携させ、査察に備えた証跡を一つにまとめることで、正確な運用を支える仕組みです。制定から廃止までの版と承認の流れを、変更管理や逸脱、CAPAなどの記録と結び付けて追えるようにします。
▼関連記事一覧
・医薬品製造業向けGMP文書管理システム開発の進め方/やり方/流れや方法/手法/工程/手順
・医薬品製造業向けGMP文書管理システム開発でおすすめの開発会社/ベンダー6選と選び方
・医薬品製造業向けGMP文書管理システム開発の見積相場や費用/コスト/値段について
・医薬品製造業向けGMP文書管理システム開発の発注/外注/依頼/委託方法について
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
医薬品製造業向けGMP文書管理システムの全体像
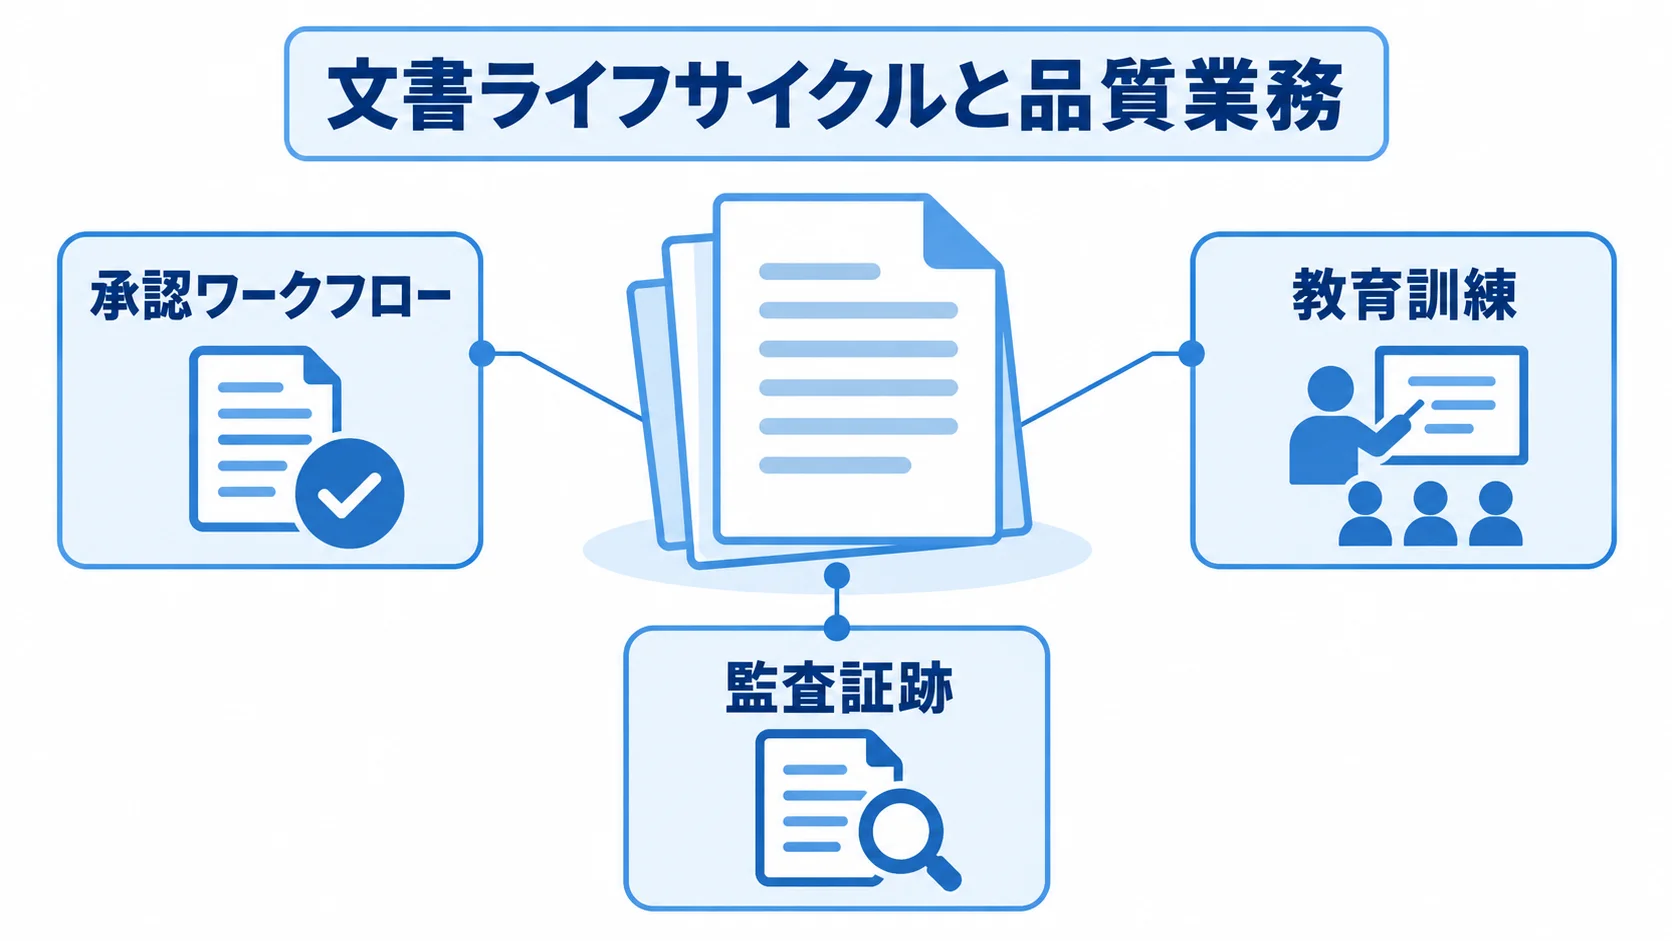
GMP文書管理は、文書のライフサイクルと品質業務をつなぐ仕組みです。文書は制定から廃止まで、次の順に動きます。
- 作成から発効まで:制定、照査、承認、発効
- 運用中:配布、教育、改訂
- 終わり:廃止
その流れに変更管理や逸脱、CAPAを関連付け、監査と製造記録も結び付けておくと、品質業務の流れをたどれます。
特に、誰がどの版をいつ承認し、誰が教育を受けたかを、一つの証跡として追える状態にしておくことが大切です。
文書ライフサイクルの一元管理
文書番号、改訂番号、制定日を、版ごとに管理します。発効日と有効期限、所有部門も、同じ文書の情報として持たせます。承認者と配布先は、誰が承認し、どこへ配ったかを追うために残します。
現場の人が古い版を開いてしまわないよう、有効な版だけを表示し、旧版は参照権限を制限したうえで履歴として保管します。
改訂期限の通知、定期レビュー、廃止処理も追跡できるため、担当者の記憶や個人台帳に頼る場面を減らせます。
品質業務と承認ワークフローの連携
文書には、QA、製造、品質管理といった部門が関わります。薬事や情報システムも含め、役割ごとに回覧、照査、承認のルートを設定します。承認の途中で差し戻しや代理承認が起きても、期限超過の通知と合わせて管理できます。
SOPを改訂するときは、対象者への教育の割り当てと完了状況を、その文書版に紐付けておきます。さらに、逸脱やCAPAの是正措置がきっかけの改訂も、関連記録から改訂の理由と教育の必要性を確認できます。
査察対応に必要な証跡の提示
監査証跡には、操作ユーザー、日時、内容を記録します。変更前後の値、変更理由、承認履歴も、同じ証跡に残します。
さらに、ダウンロードや印刷版、配布先まで追えるようにします。回収状況と教育状況も追跡できれば、査察時の説明を一貫させられます。
厚生労働省の2025年資料は、導入効果として、全GMP文書の電子管理と、制定から廃止までの一元管理を整理しています。同じ資料は、電子照査承認、アクセス権、監査証跡、教育訓練との連携も挙げています(出典: 厚生労働省「医薬品・医療機器等の品質保証に関する資料」、2025年)。
GMP文書管理システムが必要な理由
GMP文書管理で大切なのは、電子化そのものよりも、品質に影響する情報を正確な版と証跡で運用することです。紙、Excel、共有フォルダが混在すると、最新版や承認状況の確認、教育記録の転記が必要になります。さらに、作業量が増えるほど、誤配布や記録の抜け漏れに気づきにくくなります。
紙とExcelの混在による版管理の複雑さ
紙のSOPを各工程へ配る場合は、改訂版を発行するのと同時に、旧版を回収し終えておく必要があります。回収できていない紙や残っている写し、教育対象者をExcelで管理していると、更新のたびに台帳を照合し直すことになります。
システムでは、発効と配布対象を連動させられます。また、紙を残す工程でも、発行番号やQRコードを使って回収状況を確認できる設計にできます。
データインテグリティを仕組みで支える設計
データインテグリティは、記録が完全で一貫しており、正確で、必要な期間利用できる状態を守るための考え方です。この状態を保つには、アクセス権に加えて、削除や上書き、時刻の管理まで設計します。バックアップと復旧、監査証跡、管理者権限も、設計の対象に入ります。
FDAの21 CFR Part 11に関する公式解説は、電子記録の変更や削除について、信頼性と完全性を保つ監査証跡と、リスクに基づく管理を重視しています(出典: FDA「Part 11, Electronic Records; Electronic Signatures」)。
GMP文書管理システムの種類と選び方
導入の方式は、GxP向けSaaS、設定可能なパッケージ、既存文書基盤の拡張、フルスクラッチ開発の4つから選びます。比べる際は、拠点数、文書量、紙運用を基準にします。加えて、海外規制や既存連携、社内CSV体制も確認します。
GxP向けSaaSの特徴
文書ライフサイクルや承認、電子署名は標準で備わっています。監査証跡や教育も含まれるため、ゼロから開発する範囲を小さくできます。さらに、インフラの運用や更新も自社で抱えにくくなります。
利用者課金とデータの保管場所は、契約前に確認しておきます。契約終了時のデータ返却や、更新前の影響評価も、導入時に見ておく項目です。標準機能に業務を合わせられる組織ほど、導入期間と検証範囲を抑えられます。
パッケージと既存基盤の拡張による柔軟性
設定可能なパッケージは、承認経路、文書属性、権限を、自社の手順に合わせやすい方式です。通知や帳票も、設定で合わせられます。一方で、既存基盤では認証、バックアップ、検索、契約を引き継げる可能性があります。
既存基盤には、発効や教育、監査証跡、旧版の参照制御など、GMP特有の機能を追加で設計します。汎用ストレージでは、承認の意味や変更理由、教育との紐付けが弱くなることがあります。そのため、業務手順まで確認します。
特殊要件がある場合に限るフルスクラッチ
フルスクラッチが向くのは、標準製品で代替しにくい要件がある場合です。たとえば、特殊な製造記録や複雑な設備連携、独自の品質イベント、全社基幹データの統合などが挙げられます。
開発範囲を決める際は、工程ごとに自社が担う責任を次のとおり整理します。
- 構築・検証:要件定義、設計、テスト、CSV
- 稼働準備:運用手順と教育
- 継続運用:変更管理
品質に直接関わらない部分は、標準機能やAPI連携にとどめ、開発範囲を絞るほうが長期的に安全です。
導入前に確認したい主要機能と規制要件
「GMP対応」の表記だけでは、要件を実際にどこで満たすのかが分かりません。そのため、要件や設定、標準作業手順のどこで要求を満たすかを、試験記録や運用証跡まで含めて確認します。
デモでは、正常な承認に加えて、差戻しや承認者の交代、期限切れを実演してもらいます。退職者の権限停止、連携障害、印刷物の回収も含めると、実運用とのずれを把握できます。
電子署名・監査証跡・権限の確認
承認ボタンを押しただけでは、誰が何を承認したかを説明できない場合があります。そのため、電子署名では、署名者の本人性と署名の意味を確認します。さらに、日時や署名後の記録保護も見ておきます。
権限まわりでは、役割の分離や二要素認証、代理承認の条件を確認します。管理者が権限を変えた記録が残るか、通常ユーザーが監査証跡を変えられない仕組みかも、画面と出力帳票で確かめます。
教育・配布・回収と文書版の連携
SOPを改訂したあとは、対象者と教育期限を、自動または半自動で割り当てます。理解度の確認や再教育、資格の有効期限も、同じ仕組みで扱えます。
紙を使う工程では、発行番号と配布先、印刷日時を文書版に紐付けます。回収日時と未回収の理由も、同じ文書版に残します。
文書管理と教育管理が別々のシステムでも、対象者ID、文書ID、改訂番号、教育完了日を連携できれば、改訂後の教育漏れを見つけられます。
連携・セキュリティ・バックアップの確認
連携とクラウドの運用では、次の設定と責任の範囲を確認します。
- システム連携:ERP、生産管理、LIMS、MES、人事・教育、ID基盤とのマスタ責任、API認証、再送、重複登録、障害時の手動処理の決め方
- クラウド運用:保管場所、暗号化、バックアップと復旧目標、脆弱性対応、委託先の管理、契約終了時のデータ返却
欧州委員会のEudraLex Volume 4では、コンピュータ化システムに関するAnnex 11と、適格性評価・バリデーションに関するAnnex 15が、別々に定められています。
セキュリティ対策に加えて、ライフサイクル全体の検証計画を立てておくことが大切です(出典: 欧州委員会「EudraLex Volume 4」)。
GMP文書管理システム導入の進め方
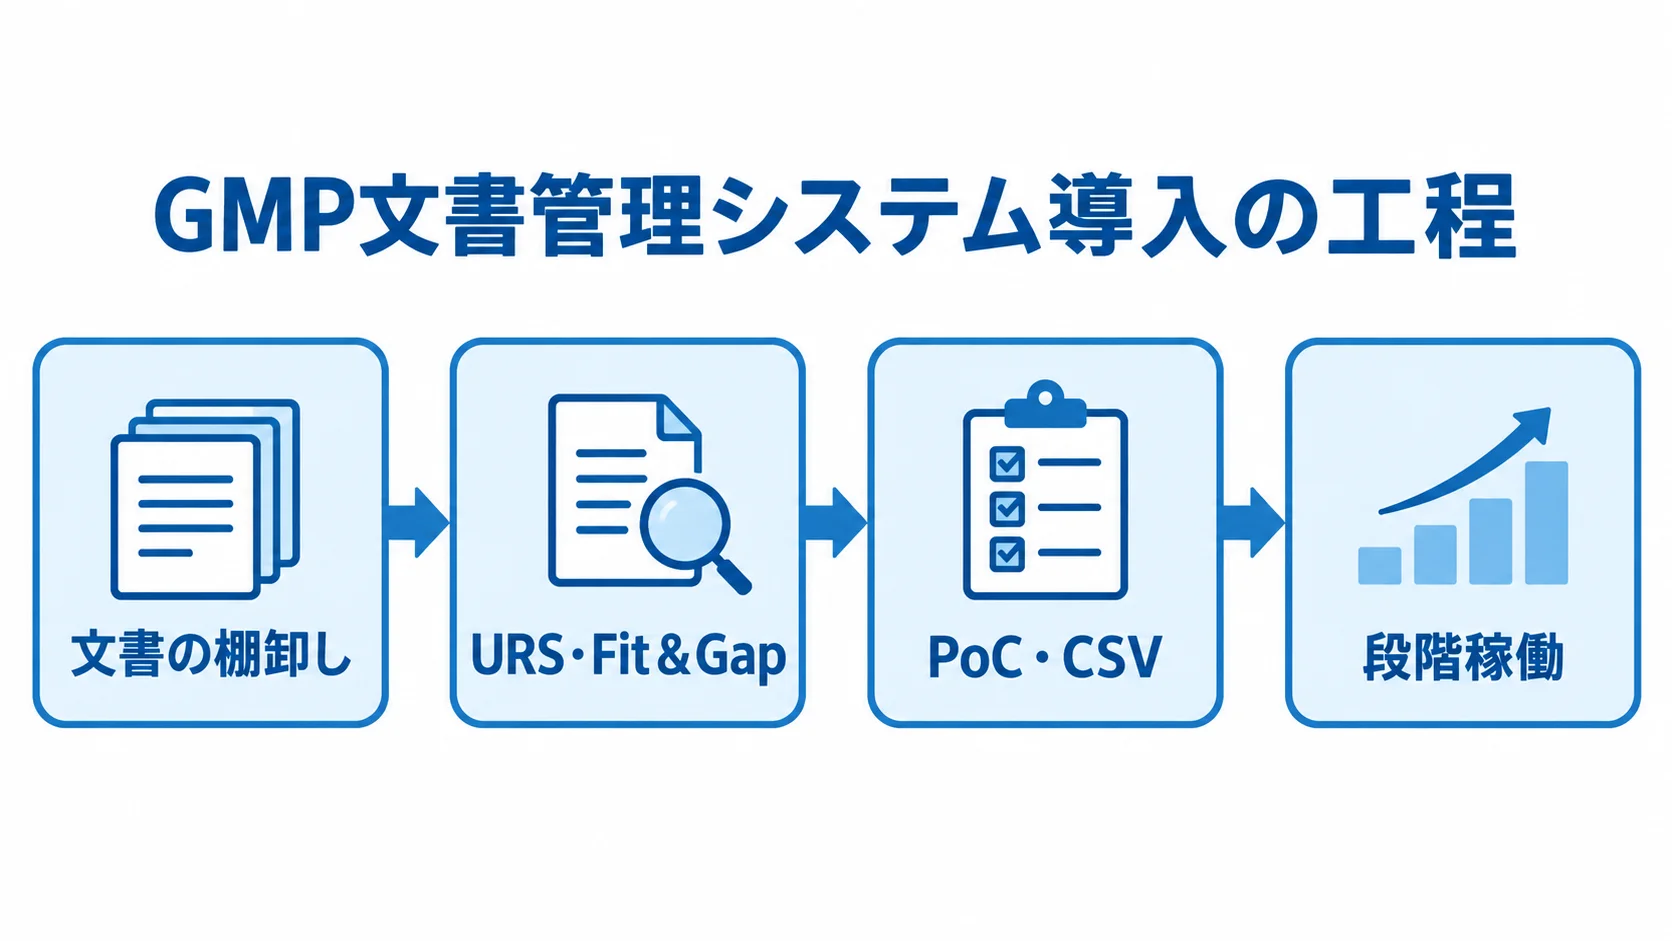
導入は、品質リスクと業務の範囲を決めてから、段階的に進めます。進め役は品質保証が担い、製造や品質管理、薬事などの関係部門を初期から巻き込みます。情報システム部門や教育担当、必要に応じて外部委託先も、同じ段階から加わります。
▶ 詳細はこちら:医薬品製造業向けGMP文書管理システム開発の進め方/やり方/流れや方法/手法/工程/手順
目的の設定と現行文書の洗い出し
紙の削減に加えて、導入効果を測るKPIを決めておきます。たとえば、最新版使用率、承認リードタイム、教育完了率、査察時の提示時間、旧版誤使用件数、改訂期限超過件数などです。
現行の文書は、文書種別、所有部門、承認者、改訂周期を一覧にします。保管期間や配布先、教育の要否も、一覧の項目に加えます。
製品や工程、ロットとの関係、逸脱や変更、CAPAとの関係も書き出します。個人フォルダやメール添付の例外文書も、一覧に含めます。
URSとFit&Gapによる要件の具体化
洗い出した内容は、URS(ユーザー要求仕様書)にまとめます。そのうえで、電子署名や監査証跡、権限を要件として書き起こします。
バックアップや復旧、時刻同期、移行は、要件に含めておきます。また、保持期間や障害時の継続、更新時の再評価も、URSに入れます。
候補ごとに、標準機能で足りるか、設定で対応できるか、追加開発が要るか、業務手順を変える必要があるかを比べます。要求をどの画面・手順・試験記録で確かめるかまで書いておくと、見積もりとCSVの範囲がはっきりします。
PoC・CSV・文書移行の実データ検証
PoCでは、代表的なSOPを一つ選び、改訂案の作成から照査、承認、発効、教育までを通して試します。さらに、旧版の制御、印刷・配布・回収、証跡の出力まで確かめます。
- 異常系:差戻しや権限不足、期限切れ、通信断
- 連携と既存データ:連携エラー、退職者アカウント、重複インポート
- CSVの追跡:要件からリスク評価、仕様、試験計画と結果まで追跡できる状態にし、逸脱や是正、承認の記録も同じ流れでつなぐ
- 移行の照合:移行元と移行後で、件数や文書ID、版、ステータスが合っているか
教育後の段階稼働と継続的な改善
本番の前に、利用者と管理者への教育、SOP改訂の訓練、問い合わせ窓口、障害時の紙運用を整えておきます。全社で一斉に始めるより、文書種別か1拠点から始めるほうが、製造を止めずに問題を見つけられます。
稼働後の1〜3か月は、検索できない文書、権限申請の滞留、教育の未完了、印刷物の回収漏れ、連携の失敗を重点的に見ます。見つかった内容は、変更管理と定期レビューにつなげます。
GMP文書管理システムの費用相場と内訳
費用は、ユーザー数や拠点数、文書数、移行の量によって変わります。さらに、どこまで機能を入れるかでも変わります。
- 機能:電子署名、教育、品質イベント
- 連携:ERP・LIMS・MES連携
- CSV:責任の分け方
金額は、2026年時点の公開価格や公的資料の参考値と、規模別の推定レンジに分けて示します。ただし、個別見積もりの代わりにはならず、要件の抜けに気づくための予算検討の目安として使えます。
▶ 詳細はこちら:医薬品製造業向けGMP文書管理システム開発の見積相場や費用/コスト/値段について
公開価格と公的資料の参考値
厚生労働省の2025年資料にある参考ケースでは、100ライセンスの導入費が150万円、年間利用料が400万円です(出典: 厚生労働省資料、2025年)。
2026年2月時点の公開価格例では、初期費用が200万円以上、月額利用料が10万4,300円以上です。
最低利用料を単純に5年間で計算すると約825万8,000円です。ただし、移行や設定、CSV、教育、連携、個別支援は別費用です。
規模別の費用レンジ
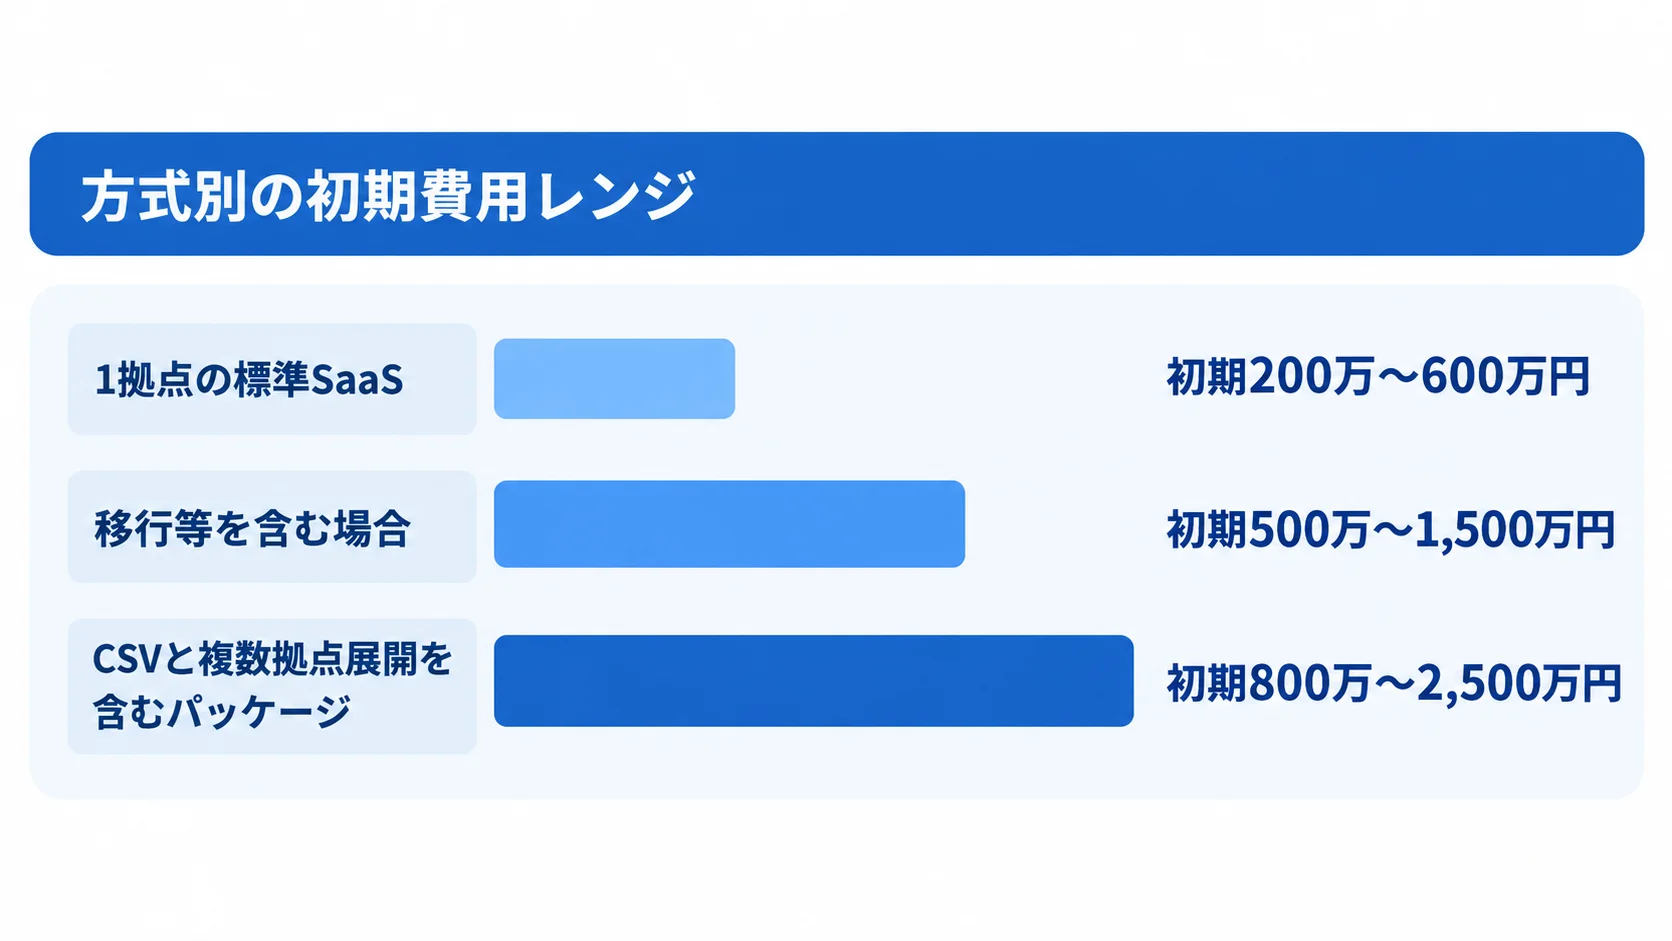
費用と期間は、規模や連携の範囲によって、次のように広がります。
- 1拠点の標準SaaS:初期200万〜600万円、月額10万〜30万円、2〜4か月
- 移行等を含む場合:初期500万〜1,500万円、月額20万〜60万円、4〜8か月(1〜3拠点など)
- CSVと複数拠点展開を含むパッケージ:初期800万〜2,500万円、年間保守・利用料200万〜600万円、6〜12か月
- 複数システムの統合・複雑な連携:初期2,000万〜8,000万円、年間500万〜1,500万円、9〜18か月
- 特殊記録などのフルスクラッチ:3,000万円〜1億円超、12〜24か月以上
複数システムの統合とは、QMS、ERP、LIMS、MESをまたぐマスタの統合などを指します。各金額は、公開情報と一般的な製造業システムの相場から算出した推定です。案件ごとに前提が異なるため、そのまま自社の予算として使うには、前提を確かめる必要があります。
見積書での移行・CSV・教育の内訳
初期費用は、要件定義や環境設定、追加開発を一つにまとめず、項目ごとに分けて見ます。文書の洗い出し・スキャン・メタデータ付与、移行、CSV、セキュリティ審査、教育も、別々に書いてもらいます。
稼働後の問い合わせ対応や年次レビュー、更新の影響評価も、費用に含まれるかを確認します。ただし、試験や移行を利用者側で行う場合は、社内の人件費と遅延のリスクが残ります。
5年TCOには、利用料や保守に加えて、ユーザーの追加、ストレージ、API、環境の分離、再バリデーションの条件も含めて考えます。
開発会社/ベンダーの選び方
製品ベンダー、導入設定の支援会社、CSVや業務手順の専門家は、それぞれ別の役割を担うことがあります。そのため、契約先の数より、要件定義から稼働後まで誰が責任を持つかを、はっきりさせることが大切です。
医薬品製造の業務実績
「GMP対応」や「21 CFR Part 11対応」の表示に加えて、運用実績を確かめることが大切です。確かめるのは、SOPや教育、変更管理の実績です。逸脱やCAPA、製造記録の運用実績も見ておきます。
候補先には、拠点の規模や文書数に加えて、紙の発行と回収、職務分掌、査察時の証跡出力を、匿名化して説明してもらいます。
成功した結果に加えて、移行期間や現場教育、稼働後の問い合わせ件数、残った紙運用を聞くと、実装が現実的かを評価できます。
CSVと運用の責任の範囲
まず、URSを書く人、リスク評価と試験計画の承認者、IQ・OQ・PQまたは同等の検証支援の範囲を確かめます。
移行データの照合を誰が責任を持つのか、逸脱が起きたときの是正を誰が管理するのかも確かめます。さらに、更新の影響評価やバックアップ復元テスト、障害時の連絡体制、契約終了時のデータ返却、外部委託先の監督方法について、どこまでを誰が受け持つかを聞いておきます。
責任の範囲があいまいな提案は、稼働後の品質判断や追加費用につながりやすいです。
機能・運用・5年TCOの同条件比較
候補を比べるときは、機能、費用、現場での操作性を、同じ条件で確かめます。
- 機能:文書ライフサイクル、署名、監査証跡、教育、紙の発行・回収、品質イベント連携
- 運用:検索、API、複数拠点、委託先、保管場所、復旧、CSVテンプレート、サポート時間
- 見積条件:ユーザー数、文書数、拠点数、保存期間をそろえる
- 5年TCO:初期費用、利用料、保守、更新、追加ユーザー、連携、再検証を含める
- 操作性:現場代表者がデモを操作し、最新版への到達などを評価
操作性は、「三回クリックしないと最新版に到達できない」といった具体的な使い勝手で評価します。
▶ 詳細はこちら:医薬品製造業向けGMP文書管理システム開発でおすすめの開発会社/ベンダー6選と選び方
▶ 詳細はこちら:医薬品製造業向けGMP文書管理システム開発の発注/外注/依頼/委託方法について
2026年の最新動向とAI活用の考え方
2025〜2026年にかけて、文書検索や類似文書の発見、改訂差分の要約、表記の校正、教育対象者の抽出など、AIを使った文書支援が実装され始めています。
生成AIをSOPや品質判断にそのまま使うと、版の取り違えや根拠のない補完、機密情報の外部送信が起こる可能性があります。そのため、AIは根拠を示す補助役として扱い、判断は人が行います。
AI検索・校正での出典と人の承認
AIを検索や校正に使うときは、回答や提案の根拠を後からたどれるようにし、採否は人が決めます。そのうえで、使い方ごとに何を残し、どこで人が確かめるかを決めておきます。
- AI検索:文書ID、改訂番号、発効日、該当箇所の表示と、参照する版の固定
- 校正や差分の要約:原文と提案文の並列表示と、人の確認後に改訂の工程へ送ること
- 記録:プロンプト、回答、参照文書、承認者、採否の履歴
- 誤回答への備え:逸脱やCAPAの流れの決定
欧州委員会が2025年に公表した、Annex 11の改訂案とAIに関するAnnex 22案では、用途や性能指標、学習データ、人のレビュー、継続監視が論点になっています(出典: 欧州委員会のEudraLex改訂案に関する協議資料、2025年)。
AI導入前のデータガバナンス
AIの精度を上げる前に、旧版を検索対象から外すか、文書をどう分類するかを整理します。さらに、アクセス権や機密区分、個人情報の扱い、学習利用の可否も、整理の対象です。
承認済みの文書と下書きが同じ検索結果に並ぶと、誤使用につながるおそれがあります。そのため、差分の候補や関連文書の検索、教育対象者の候補など、人が最終判断できる用途から始めます。
品質への影響が大きい自動改訂や自動承認は避けます。
よくある質問(FAQ)
導入前によく問われるのは、電子化の範囲、汎用ストレージでの代用、電子署名と規制への適合です。下の質問では、これらの論点に一つずつ答えます。
汎用ストレージだけでGMP文書を管理できますか?
ファイル保存やアクセス制御には使えます。ただし、次の機能は標準で満たすとは限らないため、個別に確かめます。
- 文書管理:ライフサイクル、電子署名、監査証跡
- 品質連携:教育、発行・回収、変更・逸脱・CAPAとの連携
利用する場合は、追加機能やSOP、CSV、運用証跡も含めて、要求を満たせるかを検証します。
電子署名があれば21 CFR Part 11に対応できますか?
対応には、電子署名に加えて、システム全体を評価する必要があります。対象記録やシステムのバリデーション、アクセス管理を確かめ、監査証跡、記録の保持とコピー、署名者の本人性も評価します。
手順書や教育、運用中の変更管理も対象になります。
適用範囲と手順は、QAや薬事、法務が確認し、必要に応じて専門家にも見てもらいます。
クラウド型でも査察や監査に対応できますか?
対応できる可能性はあります。ただし、適合させるには運用面の確認が欠かせません。保管場所や権限、監査証跡、バックアップと復旧を確認します。
さらに、障害記録や委託先、更新評価、記録のコピー方法も確かめます。自社の手順とCSVで説明できる状態にしておきます。導入前には、査察記録の検索、表示、出力を試しておくと効果的です。
紙のSOPを完全になくす必要がありますか?
紙は段階的に減らせば十分です。
設備や衛生管理、停電や通信障害への対応、作業者の導線、顧客や規制当局の要求を踏まえて、電子化する文書と紙を残す文書を分類します。
紙を残す場合も、発行番号や版、有効期限、配布先、回収状況を管理します。さらに、電子原本との関係も明確にしておきます。
小規模な工場でも導入できますか?
導入できます。
たとえば、まず1拠点で、主要なSOPや承認、教育、検索に絞り、標準機能を中心にPoCを行う進め方が現実的です。
利用者数が少なくても、文書の重要度や改訂の頻度、査察対応を要件に含めます。紙の配布と回収、将来の拠点追加も、要件に入れておきます。そのため、移行しにくい識別子や改訂履歴は、先に設計しておくと拡張時の手戻りを抑えられます。
まとめ
ここまで見てきたように、GMP文書管理システムは、文書を保管する場所というより、制定から廃止までと品質業務をつなぐ基盤です。
選定では、GMP対応の表示に加えて、証跡や署名、権限、教育、紙の発行と回収を、業務の流れに沿って確かめます。
移行やCSV、連携、バックアップ、更新も、その流れの中で見ておきます。
この記事の要点
GMP文書管理システムは、SOPの保存にとどまらない品質保証の基盤です。文書の制定から廃止まで、変更や逸脱、CAPA、製造記録、査察対応をつなぐ点が特徴です。
比べる際は、監査証跡、電子署名、アクセス権、教育、紙の発行と回収を確認します。データ移行、CSV、連携、バックアップ、アップデートも、業務シナリオで確かめます。
導入前に決めること
費用は、1拠点の標準設定から、複数拠点やQMS連携、スクラッチ開発まで幅があります。公開価格を起点に、初期設定、移行、CSV、教育、保守、5年TCOに分けて考えます。
品質部門と情報システム部門が、責任の範囲に合意してから比較します。AIは検索や校正の補助に使えます。ただし、参照版や出典、利用ログ、人のレビュー、変更管理を前提に、段階的に導入します。
▼関連記事一覧
・医薬品製造業向けGMP文書管理システム開発の進め方/やり方/流れや方法/手法/工程/手順
・医薬品製造業向けGMP文書管理システム開発でおすすめの開発会社/ベンダー6選と選び方
・医薬品製造業向けGMP文書管理システム開発の見積相場や費用/コスト/値段について
・医薬品製造業向けGMP文書管理システム開発の発注/外注/依頼/委託方法について
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。