
GMP文書管理システムの開発は、要件整理、選定、設計開発、テスト、段階稼働、定着の6フェーズで進めると、品質保証と現場運用を両立しやすくなります。
全体像、6フェーズの進め方、費用相場、見積もりの確認点を順に見ていきます。全体像の詳細は、完全ガイドもあわせてご覧ください。
▼全体ガイドの記事
・医薬品製造業向けGMP文書管理システム開発の完全ガイド
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
医薬品製造業向けGMP文書管理システムの全体像
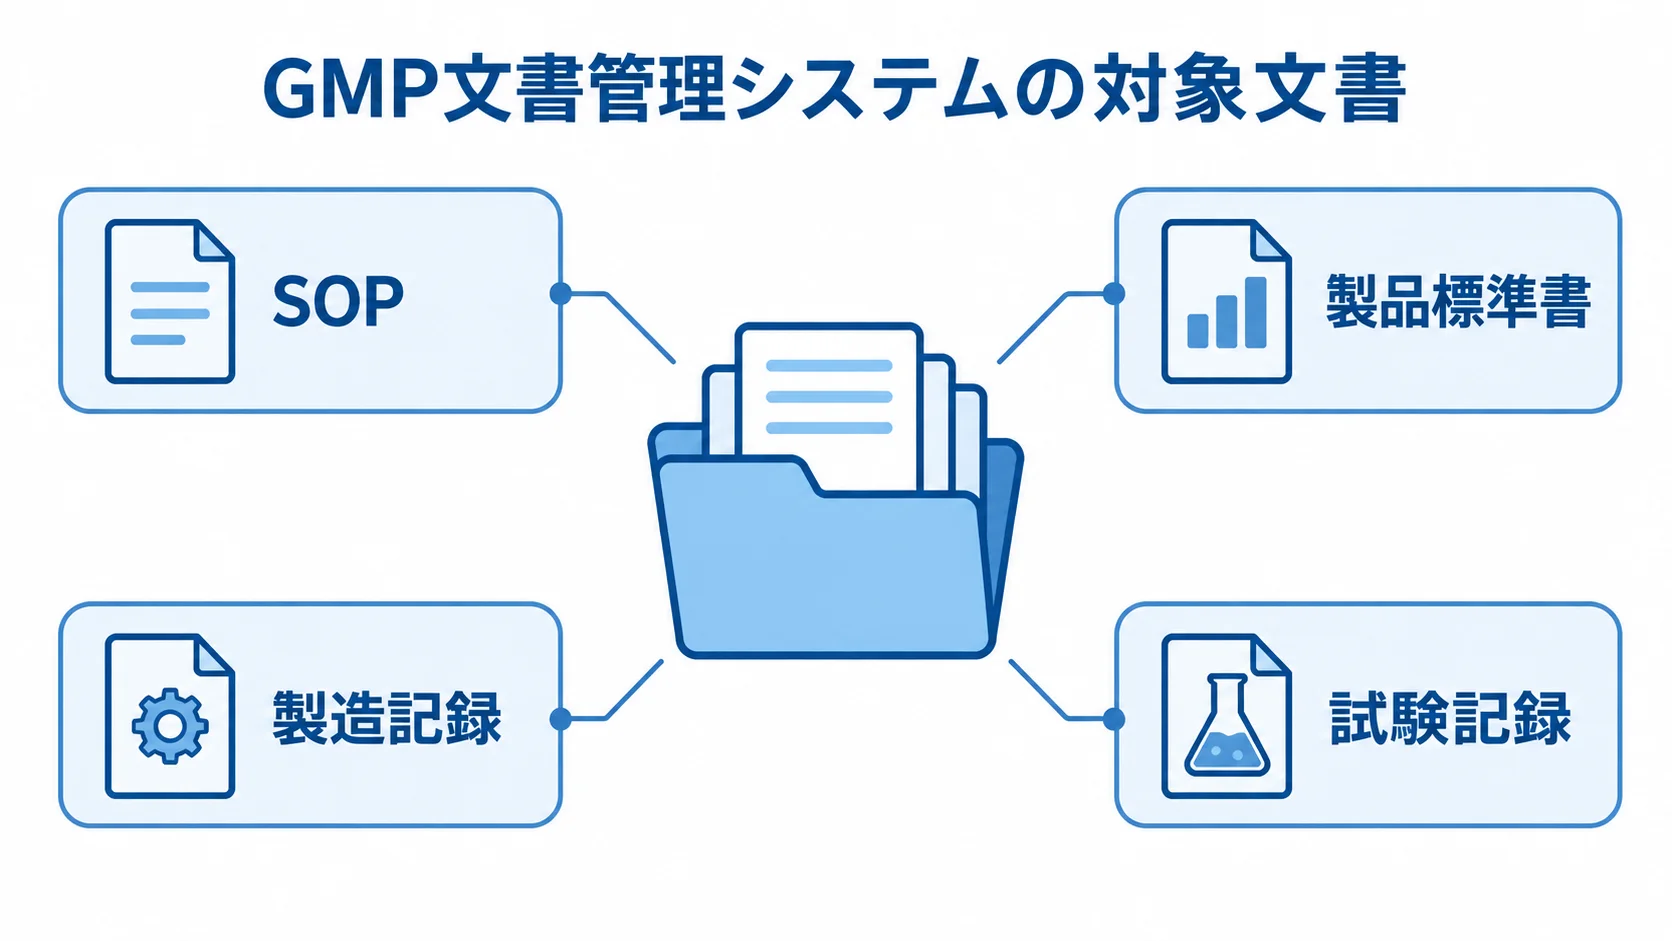
GMP文書管理システムは、SOPや製品標準書、製造記録のほか、試験記録や教育記録などを扱います。さらに、変更管理や逸脱、CAPAに関係する文書も、正しい版と承認履歴を保って管理します。
承認者や発効時点、改訂後の教育状況を一貫して説明するには、制定から廃止までの流れと証跡をつなぐ品質保証の基盤が要ります。PDFを置いただけの保存では、この説明に必要な記録がそろいません。
制定から廃止までの文書ライフサイクル
要件定義では、ファイルの保存先を決めるより先に、制定からアーカイブまでのライフサイクルを押さえます。
- 制定・承認:レビュー、承認、発効までの記録
- 配布・教育:適用先への配布と、対象者の教育の追跡
- 改訂・失効・廃止:旧版を含む状態と履歴の管理
管理単位には、文書番号や改訂番号、発効日を含めます。有効期限や所有部門を加えたうえで、承認者や拠点、教育対象者も管理単位に入れます。こうしておくと、最新版を判定しやすくなり、査察時にも提示できます。
厚生労働省の2025年資料は、制定から廃止までの一元管理を示しています。資料には、改訂期限やアクセス権、監査証跡も挙げられています。バックアップや教育訓練システムとの連携にも触れています(出典:厚生労働省「医薬品・医療機器等の品質保証に関する資料」、2025年)。
そのため、要件定義では発効後の運用を証明できるかを基準にします。ファイルをアップロードできるかより、この点を先に確かめます。
品質リスクに基づく必要機能の優先順位
必要機能の優先順位は、旧版誤使用や教育漏れなど、品質リスクを防ぐための受入条件をもとに決めます。
- 文書管理:版と状態の管理、検索、アクセス権の制御
- 承認・教育:役割別のワークフロー、電子署名、教育との連携
- 証跡・保全:監査証跡とバックアップ、品質イベントとの連携
紙の製造記録書を残す工場では、発行・回収やページ管理、印刷物の有効期限、QRコードも対象になります。逸脱や変更、CAPAと文書改訂を関連づける場合は、その連携条件も定義します。苦情や監査とつなぐ場合にも、連携条件を決めておきます。
旧版や未承認文書の利用、教育漏れを防ぐ条件を決めます。記録の改ざんや承認履歴の欠落も、防ぐべき事態として条件に含めます。
たとえば、有効版だけを現場に表示し、改訂教育が終わるまで警告を出します。さらに、監査証跡に変更理由を必須にしておくと、製品比較とテストの基準が明確になります。
医薬品製造業向けGMP文書管理システムの進め方
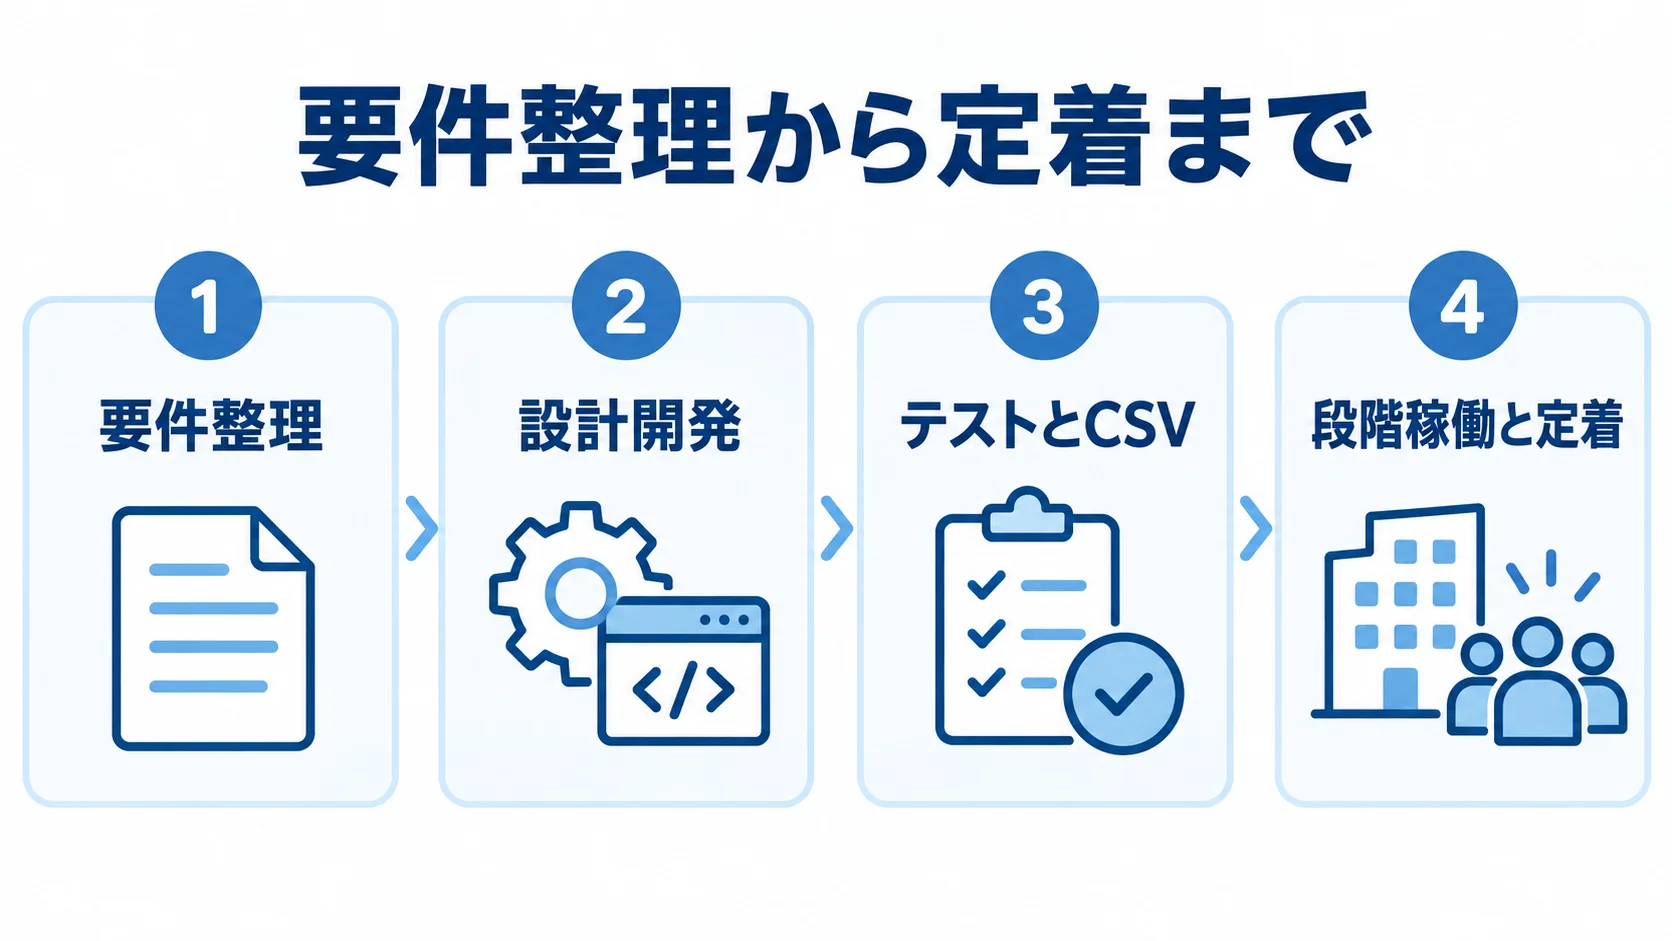
開発は、要件整理、選定、設計開発、テスト、稼働、定着の6フェーズで進めます。品質保証部門か情報システム部門の一方だけで決めると、現場運用か技術実装のどちらかが漏れる恐れがあります。
検討体制には、QA、製造、QCの代表を入れます。さらに、薬事や教育担当の代表、情報システムと利用部門の代表も加えます。
フェーズ1・2:要件整理から選定まで
要件整理では、現在の文書を洗い出して一覧にします。一覧には、文書種別と文書数、拠点を書き込みます。
承認経路と代理承認、改訂期限は、文書ごとに確かめます。教育要否と保管期間も、一覧に書き添えます。
- 現行業務:紙、Excel、個人フォルダの例外の確認
- 運用条件:夜間・休日の承認、退職者アカウント、通信障害時の業務継続
- 要求仕様:URS(ユーザー要求仕様書)の必須、望ましい、将来対応への分類
紙の配布先を記録し、関連する製品や工程、ロットも残しておきます。そのうえで、現行のフローは業務一覧と文書台帳にまとめます。
選定では、「GMP対応」という説明の中身を質問して確かめます。たとえば、監査証跡に変更の前後、操作者、日時、理由が残るかを聞きます。
電子署名の本人確認と再認証、権限変更、退職者の無効化について、誰が記録するかも確認します。CSVの文書と試験の作成者、承認者も尋ねておきます。
データの保管場所やバックアップ、復旧目標は、質問票に記載します。デモでは、代表SOPの改訂や差戻し、教育の流れを確かめます。さらに、旧版検索の防止や発行・回収も見ておきます。
正常系の動作に加えて、権限不足や連携エラーも試します。製品標準に業務を合わせるか、カスタマイズするかは、品質リスクと競争優位をもとに判断します。
標準機能を大きく変えると、更新と再バリデーションの負担が増えます。そのため、特殊な記録や設備連携だけをAPIや設定、疎結合の拡張に分け、独自開発を抑えます。
フェーズ3:証跡と運用を一体化した設計開発
設計では、文書メタデータと状態遷移を具体化します。役割や承認条件、電子署名は、誰が何を担うかが分かる形で定めます。通知と教育割当も、その流れに沿って決めます。
- 発効条件:QA承認と、教育対象者の確定が必要かどうか
- アクセス制御:教育未完了者に閲覧を認めるかどうか
- 紙の運用:配布と回収を、どの記録に結び付けるか
検索項目と監査証跡の出力項目も、あらかじめ定めておきます。画面の設定だけでなく、業務手順にも同じ条件を反映します。
連携先は、ERPや生産管理、LIMSなどの業務システムと、MES、人事・教育システム、ID基盤に分けて整理します。データ項目や送受信先、頻度を決めます。再送の方法やエラー通知、責任部門も定めます。
文書番号やユーザーIDの表記ゆれは、検索や教育割当の不整合につながります。そこで、連携障害時は紙や一時記録で業務を続け、復旧後に照合する手順も用意します。
フェーズ4:テストとCSVによる本番利用の証明
本番で使えることを示すには、単体テストや画面確認だけでは足りません。要件や設計、設定から、試験結果、逸脱、是正、承認までを追跡できるよう、リスクに基づいてCSVを計画します。
最低限、次の業務を試験シナリオに含めます。
- 文書の状態:SOPの制定、改訂、差戻し、代理承認、発効、廃止
- 権限と教育:教育割当、権限変更、アカウント無効化
- システム保全:証跡出力、バックアップ復旧、連携失敗
移行テストでは、旧システムや紙台帳と移行後のデータを照合します。照合の対象は、件数や文書番号、改訂番号です。さらに、発効状態、承認履歴、適用部門も確認します。
件数が合うことに加えて、サンプル文書の内容や版、アクセス権、ハッシュも確認します。欠落や重複が出た場合は、その扱いも記録します。
CACの扶桑薬品工業の事例では、電子化に加えて、既存SOPの改訂とFit&Gapの整理が論点になっています(出典:株式会社シーエーシー「扶桑薬品工業株式会社様 CSV支援サービス」、公開事例)。
フェーズ5・6:段階稼働と定着までの管理
全拠点を一斉に切り替えるより、準備状況を見ながら段階的に導入するほうが適しています。
- 文書種別か1拠点から導入し、SOPの制定、改訂、承認、教育を経てから、製造記録や品質イベントを加えます。
- 切替前に、移行や権限、バックアップ、教育を確認します。窓口と紙の暫定運用、障害時の復旧も見て、Go/No-Goの判定者と条件を定めます。
稼働後の1〜3か月はHyper-care期間とし、運用状況と定着を示すKPIを毎週確認します。
- 運用状況:検索できない文書、承認の滞留、教育の未完了、権限申請
- 現場と連携:印刷・回収の漏れ、連携エラー
- 利用・承認:最新版の参照率、承認リードタイム、改訂後の教育完了率
- 品質・支援:査察時の提示時間、旧版誤使用の件数、問い合わせ件数
AI検索や校正では、参照版の固定や出典表示を必須にします。さらに、人のレビューと利用ログも求め、品質判断の自動化とは切り分けます。
白鳥製薬の事例では、SOPや製造記録書にQRコードを付けて、発行・回収を管理しています。その管理は、旧版誤使用や記録書のねつ造防止にもつながっています(出典:株式会社ユニオンシンク「白鳥製薬株式会社導入事例」、2025年8月時点)。
紙の回収やコピー管理まで対象にすると、日々の品質行動に定着しやすくなります。導入で終わらせないために、現場の困りごとを運用に反映します。
医薬品製造業向けGMP文書管理システムの費用相場
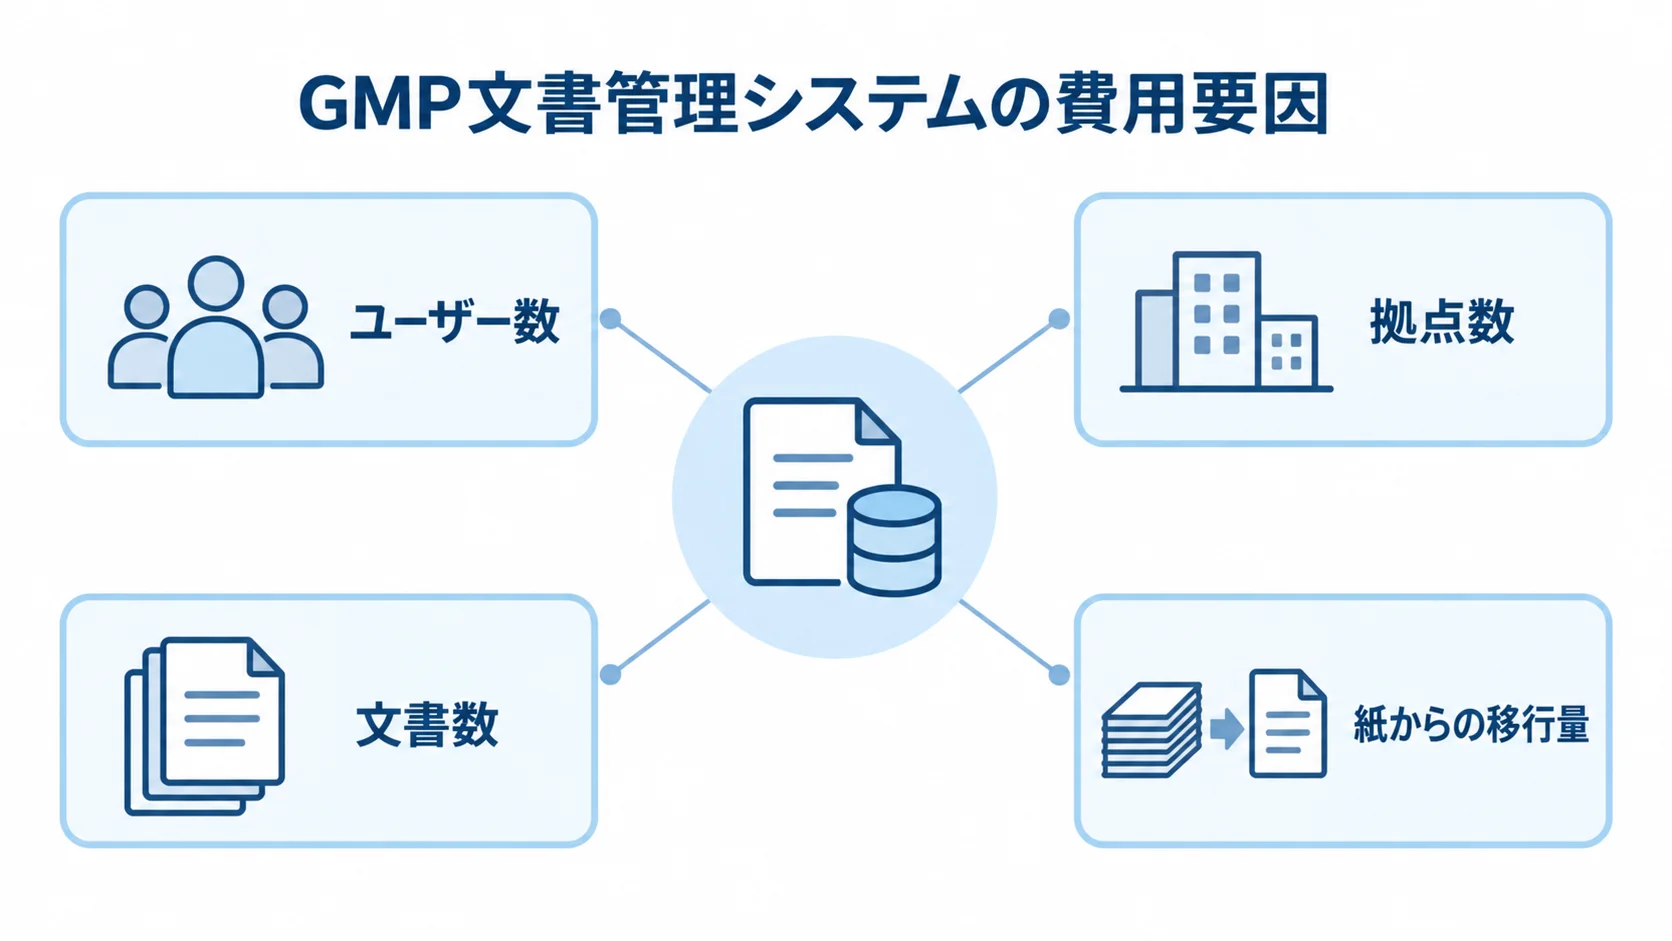
費用は、ユーザー数や拠点数、文書数によって変わります。紙からの移行量も、費用に影響します。
電子署名や教育、発行・回収、品質イベントの扱いに加えて、ERP・LIMS・MES連携や、CSVをどこまで誰が受け持つかも、費用を左右します。
ここで示すのは、リサーチノートと公開情報による目安です。個別見積もりの代替にはなりません。
CSVやSOP改訂、文書の洗い出しが別料金かどうかを確かめます。教育や連携、稼働後支援も、同じ確認の対象です。
公開価格を基準にした総額の考え方
公開価格や参考ケースは、最低料金や支援範囲を比べるための材料として使います。
- 厚生労働省の参考ケース:100ライセンスで導入1.5百万円、年間利用料4百万円(出典:厚生労働省「医薬品・医療機器等の品質保証に関する資料」、2025年)
野村総合研究所によると、2026年2月時点の初期費用は200万円以上、月額利用料は10万4,300円以上です(出典:野村総合研究所「Perma Document GxP Edition」、2026年2月時点)。
Perma Documentの最低料金を5年間で単純計算すると、初期費用200万円に、月額料金の5年分の約626万円を足して約826万円になります。
ただし、この計算には文書移行や追加設定、CSVが含まれていません。教育や連携、個別サポートも入っていないため、導入総額とは見なせません。
製品と条件が異なるため、厚生労働省の参考ケースとは単純に比べられません。比べる際は、初期費用と年間費用、支援範囲をそろえます。
規模別の費用レンジの比較
規模と対象範囲ごとに、初期費用、利用料、期間を並べてみると、見積もりの前提を比べやすくなります。
- 1拠点・標準機能:文書管理、承認、権限、最低限のCSVを設定する場合。初期200万〜600万円、月額10万〜30万円、2〜4か月
- 移行・教育・連携あり:文書移行、教育、紙の発行・回収、1〜3拠点の連携を含む場合。初期500万〜1,500万円、月額20万〜60万円、4〜8か月
- 複数拠点:CSV、マスタ統合、IQ・OQ・PQまたは同等の検証、教育を含む場合。初期800万〜2,500万円、年間保守・利用料200万〜600万円、6〜12か月
- 大規模連携:QMS、ERP、LIMS、MESと連携する案件では、初期2,000万〜8,000万円、年間500万〜1,500万円程度、9〜18か月へ広がる可能性
- フルスクラッチ:特殊な記録や全社独自ワークフローの場合、初期3,000万〜1億円超、12〜24か月以上となるケースもあります
各レンジは、公開価格と一般的な業務システム相場を組み合わせた推定です。
フルスクラッチの金額は、要件や対象範囲によって変わります。範囲が定まらない段階では、金額を断定できません。
見積書では、要件定義や設計・環境構築、開発・設定、テストを分けて書いてもらいます。CSVや移行、教育、連携、保守、Hyper-careも、それぞれ別の項目として示してもらいます。
文書の洗い出しやバリデーションが後から加わると、予算と稼働時期に影響します。5年TCOには、ユーザー追加やストレージ、環境追加を含めます。さらに、更新や再バリデーション、サポート時間も計算に入れます。
見積もりを取る際のポイント
精度の高い見積もりには、製品名や機能一覧だけでなく、対象業務と受入条件が必要です。同じRFPとサンプル文書を、候補会社それぞれに渡します。
標準設定と追加開発、運用変更の区分ごとに、候補の見積もりを比べます。価格だけでなく、品質リスクを減らす作業が含まれているかも確認します。
RFPに入れる業務・データ・証跡の条件
RFPには、業務、データ、証跡の条件をそろえて書きます。文書種別と件数、拠点、利用者・承認者数を記載します。現行の紙やExcel、共有フォルダの使い方も、あわせて書き添えます。
- 移行・保管:対象と除外、保管期間、版管理、教育対象
- 運用・連携:紙の発行・回収、連携先、利用環境
- 証跡・継続:署名、権限、監査証跡、復旧、データ返却
検索・出力の形式や災害復旧、障害時の継続も明記します。サービス終了時の移行方法と、監査証跡の保持期間も条件に含めます。
CSVでは、URSやリスク評価、仕様を確認します。さらに、試験の計画と結果、逸脱、最終報告、承認も見ます。運用手順と変更管理は、担当範囲をどこまでにするかを決めます。
「CSV対応」とうたわれていても、顧客の品質システムや用途、リスク評価、SOPに応じた作業は必要です。レビュー体制と承認者も、見積もりに反映します。
複数社の同条件での比較
候補会社や製品は、提供形態ごとに分けて比べます。
- 製品:GxP特化SaaS、設定可能なパッケージ、既存文書基盤のGxP拡張
- 支援会社:受託開発会社、CSV支援会社
製品ベンダーは実装、導入パートナーは設定・移行・教育、顧客QAは最終承認を担う形を、図にして整理します。契約先が複数ある場合は、障害や監査指摘のときの窓口と、どこまでを誰が受け持つかを確認します。
比較表には、GMP・GxPの対象範囲と国内外の規制を入れます。監査証跡や電子署名、教育、紙の発行・回収を比べる項目にします。API、保管場所、ユーザー課金も加え、導入事例や5年TCO、CSV支援、移行も含めます。
デモで操作し、標準機能か追加費用か、更新後も維持されるかを記録します。
見積もりの抜け漏れのリスク管理
抜け漏れは事前に拾い出し、顧客側の準備作業の量とQAのレビュー期間まで見積もります。
- 文書・教育:文書の洗い出し、名寄せ、スキャン、旧版の廃止、SOP改訂
- 設定・検証:権限マスタ、試験データ、証跡レビュー
- 稼働支援:OJT、問い合わせ、移行後の確認
「顧客準備」の項目では、社内で必要な人月を計算します。QAのレビュー期間が含まれているかも、確かめます。
予定は、製造や試験の繁忙期、査察や監査、設備停止を踏まえて決めます。教育期間や承認会議も、判断材料に加えます。
連携や移行を後工程に回すと、本番に近いデータで試せないまま切替直前を迎え、問題が見つかることもあります。
要件と設計、CSVと移行、教育と稼働判定を、一つの工程表に並べます。変更があった場合は、影響範囲と追加費用を双方で合意します。
よくある質問(FAQ)
規制への適合は、製品の表示だけで決まるものではありません。設定やCSV、SOP、教育、権限、運用証跡を、QA・薬事・情報システムで評価します。
SharePointなどの汎用ストレージだけでGMP文書を管理できますか?
保存先として使える可能性はあります。ただし、管理まで完了させるには、版や承認、電子署名、監査証跡、教育を一貫して証明できる設計が要ります。
発行・回収や、変更・逸脱・CAPAとの関連、CSV、SOP改訂も対象になります。機能を追加する場合は、専用製品と比べて、5年TCOやバリデーションの負担を見ます。
電子署名があれば21 CFR Part 11やGMPに自動対応できますか?
電子署名を備えていても、対応が自動的に完了するわけではありません。本人確認やアクセス制御、監査証跡を評価します。記録の完全性やバックアップ、変更管理も、評価の対象になります。
CSVや利用者教育、SOP、日常運用の証跡も必要になります。ベンダーには、製品の対応表だけでなく、顧客側の設定や試験、手順、承認を示してもらいます。
生成AIによるSOP検索や校正を導入してもよいですか?
検索や草案作成の補助として導入する余地はあります。ただし、出力をそのままSOPや品質判断に使ってはいけません。参照版を固定し、出典と利用ログも残します。
人によるレビューの記録と、誤回答が出た場合の報告・是正の手順も用意します。厚生労働省の2025年資料は、AI検索や校正を将来機能として示しています。ただし、人の照査と承認が前提です。
紙のSOPや製造記録書を完全に廃止できますか?
紙を完全に廃止できるかは、業務や設備、拠点、規制、取引先、現場環境によって決まります。電子化する際には、紙原本とスキャンの真正性の扱いも決めます。
発行や回収、印刷物の有効期限、障害時の暫定運用も決めておきます。紙を残す場合は、最新版と回収状況を追い、電子と紙のどちらが何を担うかを明確にします。
まとめ
6フェーズで進めることが成功の近道
要件整理から定着までを分断せずにつなぎ、各段階でQAと現場が判定できる成果を残します。代表SOPのPoCやCSV、移行の照合、教育、稼働後のKPI確認も、省かずに進めます。
現行文書と品質リスクの洗い出し
導入の準備では、文書と品質リスク、比較と検証の条件を整理します。
- 文書の洗い出し:種別、版、発効状態、承認経路の一覧。教育要否や保管期間、紙の配布先も含め、旧版誤使用や教育漏れを把握する
- 品質基盤:制定から廃止までのライフサイクル管理、電子署名、監査証跡、教育、品質イベント、紙の発行・回収への対応
- 費用比較:標準設定の1拠点からスクラッチ開発までを、同じ条件で比べる。移行、CSV、教育、保守、5年TCOを含めて
一覧からRFPと受入条件を作れば、製品機能や見積金額を同じ基準で比較できます。
全社展開を急がず、代表SOPのPoCと段階稼働によって、現場への定着を確かめます。その結果は、品質リスクと運用負荷を踏まえた投資判断につなげます。
▼全体ガイドの記事
・医薬品製造業向けGMP文書管理システム開発の完全ガイド
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。