
医薬品製造業向け製造管理システムは、要件整理から始まり、製品と開発会社の選定、設計・開発へと進みます。そのあと、テスト、稼働、定着へと続きます。各段階の完了条件を文書にし、品質保証・製造・情報システムの合意を得てから次へ進むと、品質と現場定着を両立できます。
▼全体ガイドの記事
・医薬品製造業向け製造管理システム開発の完全ガイド
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
医薬品製造業向け製造管理システム開発の全体像
「製造管理システム」という言葉は、狭い意味ではMESや電子バッチ記録(EBR)を指します。広い意味では、生産計画、MRP、在庫、品質試験、文書、出荷判定まで連携する業務基盤のことです。
導入時には、1つのシステムで管理する範囲と、周辺システムに任せる範囲を先に分けておきます。同じデータの重複登録や、導入後の変更管理の複雑化を防ぐためです。
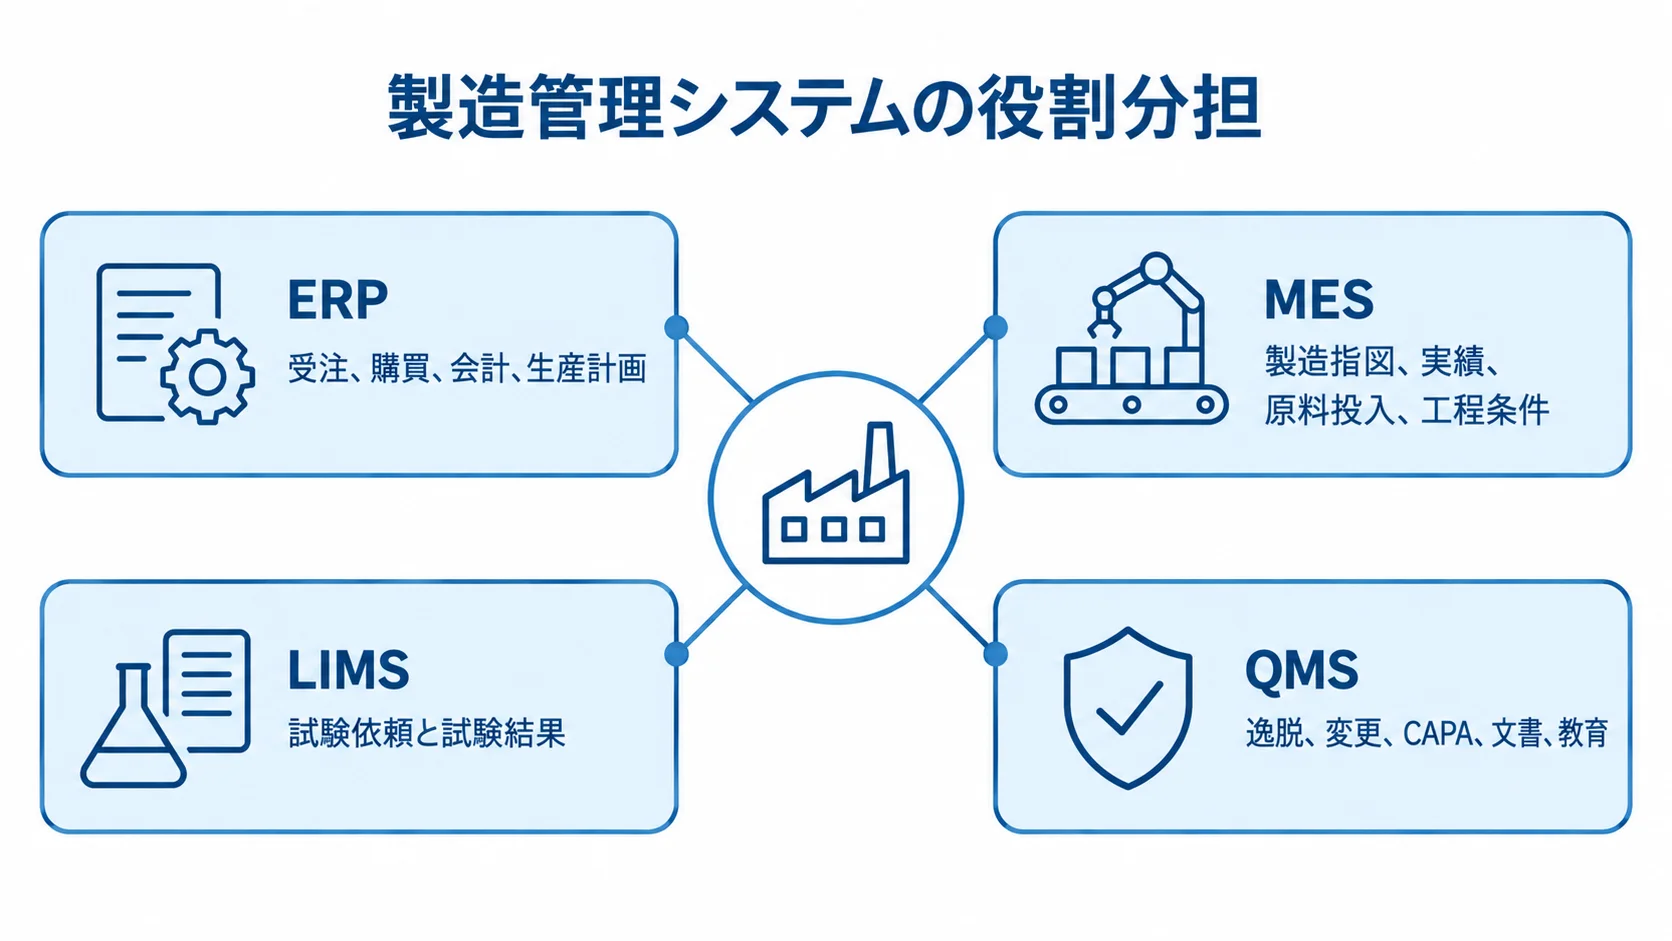
MES・ERP・LIMS・QMSの役割分担
各システムの責任範囲を分けておくと、製造から品質確認、出荷判定までのデータの流れを設計できます。4つのシステムは、受け持つ業務がそれぞれ異なります。
- ERP:受注、購買、会計、生産計画などの経営・基幹業務
- MES:承認済みの製造指図に沿う作業指示と、実績・原料投入・工程条件・設備データのロット単位の記録
- LIMS:試験依頼と試験結果の管理
- QMS:逸脱、変更、CAPA、文書、教育などの品質イベントの扱い
たとえば、「試験結果が規格内か」はLIMS、「その結果を踏まえて出荷してよいか」はQMSや出荷判定の範囲です。また、「どの原料をどのロットへ使ったか」はMESと在庫管理の責任範囲です。
要件整理の段階では、各システムの責任者、正本データ、更新タイミング、連携方式を一覧にします。原料ロットや製造ロット、中間品など、データがどこで確定するかも決めます。こうしておけば、項目をMESに持たせるかERPから受け取るかで迷い、後から手戻りが起きる事態を防げます。
機能数より優先するデータ完全性とロット追跡
医薬品製造では、機能の数よりも、記録を追跡できるかを先に要件として定めます。機器連携、障害時の運用、規制文書の範囲も、あわせて要件に含めます。
- 記録の完全性:電子署名、監査証跡、アクセス権、版管理、バックアップ、障害時の復旧、訂正理由、保存期間の定義
- 設備と障害時の運用:秤量器・バーコードの連携条件、通信断時に停止するか代替手順を使うかの判断
- 規制文書:カテゴリとリスクに応じた仕様書、試験、バリデーション文書の特定
対象となる文書には、URS、機能・設計仕様、受入試験があります。また、バリデーション計画・報告書、標準操作手順書も含まれます。さらに、DQ・IQ・OQ・PQも含まれます。
厚生労働省のガイドラインでは、システムのカテゴリやリスクに応じて文書の要否を整理します。そのうえで、規制対応は開発会社だけに任せず、見積りの段階からQA部門も参加します(出典:厚生労働省、医薬品・医薬部外品製造販売業者等におけるコンピュータ化システム適正管理ガイドライン)。
医薬品製造業向け製造管理システム開発の進め方
導入は6段階で進みます。要件整理から始まり、製品・開発会社の選定、設計・開発へと進みます。そのあと、テスト、稼働、定着へと続きます。各段階では完了条件を文書にし、品質保証・製造・情報システムの合意を得てから次に進みます。
マスタ作成、例外処理、CSV、教育は、後回しにすると本稼働の直前に予定が崩れやすくなります。
フェーズ1:要件整理による現状と対象範囲の固定
現状調査では、まず生産形態と工場・品目・ロット数を確認します。さらに、シフト、設備、ERP・LIMS・QMSの利用状況も見ておきます。また、製剤、原薬、無菌、バイオ、CMO・CDMOなどの違いも把握します。
導入効果の基準値として、紙記録のレビュー時間、転記回数、ロット追跡時間、逸脱件数を測定します。加えて、バッチリリース日数、棚卸差異、品目マスタ改訂工数も測ります。
URSでは要件を「必須」「望ましい」「将来検討」に分けたうえで、現場とQAが優先順位を決めます。
- 追跡と記録:ロット・シリアル・有効期限、前方・後方トレース、製造指図、電子バッチ記録
- 品質と権限:電子署名、監査証跡、承認ワークフロー、権限分離
- 運用継続:帳票、バックアップ、障害時の運用
紙のレビュー負荷が大きい1品目・1工程は、MVP(Minimum Viable Product)の候補にできます。全品目を一度に対象にしなくてよいためです。
フェーズ2:選定による標準機能と責任範囲の比較
独自工程が競争力の核でなければ、Fit to Standardを基本にし、差別化の部分だけを設定や追加開発で補います。候補となる方式は4つあり、それぞれ標準機能と責任範囲の組み立てが異なります。
- 医薬品特化型MES
- クラウドSaaS型EBR
- ERP・MES・LIMS・QMSの統合
- スクラッチ開発
判断は、機能一覧だけでなく、デモで実際の作業を再現して行います。正常な製造指図に加え、期限切れ原料、秤量許容差超過、誤バーコード、権限不足、通信断の場面を試します。さらに、途中保存、訂正、逸脱、再試験、中止、出荷保留も確かめます。
監査証跡に残る情報、承認者、紙へ戻す手順も確認します。また、ベンダーと導入SIの担当範囲は、URS、設定、CSV、教育、機器接続、稼働後の障害対応ごとに、RFPへ記載します。
フェーズ3:設計・開発によるマスタと連携の作り込み
設計では、マスタの構造と更新、各システムのデータ連携、接続時の例外処理を決めます。
- マスタ構造:処方、BOM、工程、SOP、設備、試験規格、原料・資材、保管場所、ユーザー、権限、ロット状態、帳票
- 品目マスタ運用:規格・包装・製造所・設備の変更時の更新と、申請者、QAの証跡確認、有効化時期の定め
- データ連携:ERPの製造オーダーのMESでの実績化と、LIMSの試験結果・QMSの逸脱や変更を出荷判定へつなぐ流れ
- 接続と例外処理:API、ファイル、DB、設備プロトコルの選定と、再送、重複、時刻、欠損、監視担当の決定
Siemens Opcenter Execution Pharma 2605では、Web作業指示、API・設備連携、モジュール型秤量機能が拡張されました(出典:Siemens、2026年6月15日公表情報)。この拡張により、設備とアプリケーションを段階的につなぐ選択肢が広がっています。
フェーズ4:テストによる正常系と例外系の検証
テストは、単体テスト、機能・連携テスト、総合テスト、ユーザー受入試験(UAT)の順に、段階を踏んで進めます。
- 版と入力:承認済みの版だけを現場で使うことと、入力値の妥当性の検証
- 変更と署名:訂正前後の値と理由、電子署名者と時刻の証拠付きの確認
- 権限:権限を分離できることの証拠付きの確認
- 試験記録:前提条件、操作、期待・実測結果、証跡、判定、未解決事項の記録
- CSV:リスク評価による検証の深さの決定と、費用削減だけを理由にした試験省略の禁止
例外試験では、投入量の誤り、在庫不足、ロット隔離、設備データ欠測を扱います。さらに、LIMS結果の遅延、通信断、停電も含めます。また、バックアップからの復旧、ユーザーの異動、SOP改訂も試験します。
フェーズ5:稼働における切替方式と復旧手順の決定
稼働前の準備、切替方式、開始判定、初期支援について、要点をそろえます。
- 稼働前準備:マスタ、権限、端末、機器、ネットワーク、バックアップ、監視、帳票、SOP、教育記録の整備
- 切替方式:一斉、工程別、品目別、工場別、紙との並行稼働からの選択
- 切替判定:重要度の高い未解決不具合がないことと、マスタ、UAT、CSV文書の承認と教育の完了の確認
- 稼働初週:ベンダー、IT、製造、QAが共通窓口で問い合わせを受ける体制
一斉切替は二重管理を減らせる一方で、問題が起きたときの影響が大きくなります。そのため、初回は品目・工程と利用者を絞った段階稼働が、現場負担と切戻しリスクを抑えやすい場合があります。
さらに、障害時に代替手順と復旧連絡網を使えるかも確かめます。問い合わせの事象、暫定対応、恒久対応、変更管理は記録に残します。
フェーズ6:定着による現場の運用と改善の仕組み化
運用状況を確かめる担当者、KPI、定常作業を、あらかじめ決めておきます。
- 現場の定着:工程ごとのスーパーユーザーの配置、手順遵守の確認、問い合わせ対応
- 運用上の兆候:紙への回帰、手入力、承認滞留、例外処理の増加の確認
- KPI:レビュー・追跡時間、転記件数、逸脱起票時間、出荷判定日数、マスタ改訂期間、棚卸差異、教育完了率
- 定常管理:品目マスタの作成・更新、権限棚卸し、バックアップ確認、パッチ適用、再バリデーション要否の判断、およびその予算化
スーパーユーザーは、問い合わせを一次受けし、よくあるエラーや改善要望を月次で整理します。一方で、管理者は、システムの問題と業務ルールの問題を切り分けます。
KPIは導入直後にすべてを改善しなくても構いません。ただし、滞留している工程を可視化して、順次改善します。
これらを定常業務として予算化しておくかどうかで、長期運用の成否が分かれます。
医薬品製造業向け製造管理システムの費用相場
費用は、ユーザー数や画面数に加えて、品目・工場数で変わります。ERP・LIMS・DCSなどとの連携、秤量・包装機器、データ移行、CSVの範囲も費用を左右します。
公開されている定価が少ないため、ここで示すのは、生産管理システムの一般的な相場に、医薬品固有の検証・監査・連携の工数を加えた企画段階の目安です。候補を比べる材料として使い、正式な見積りとは区別して考えます。
導入パターン別の初期費用と期間の目安
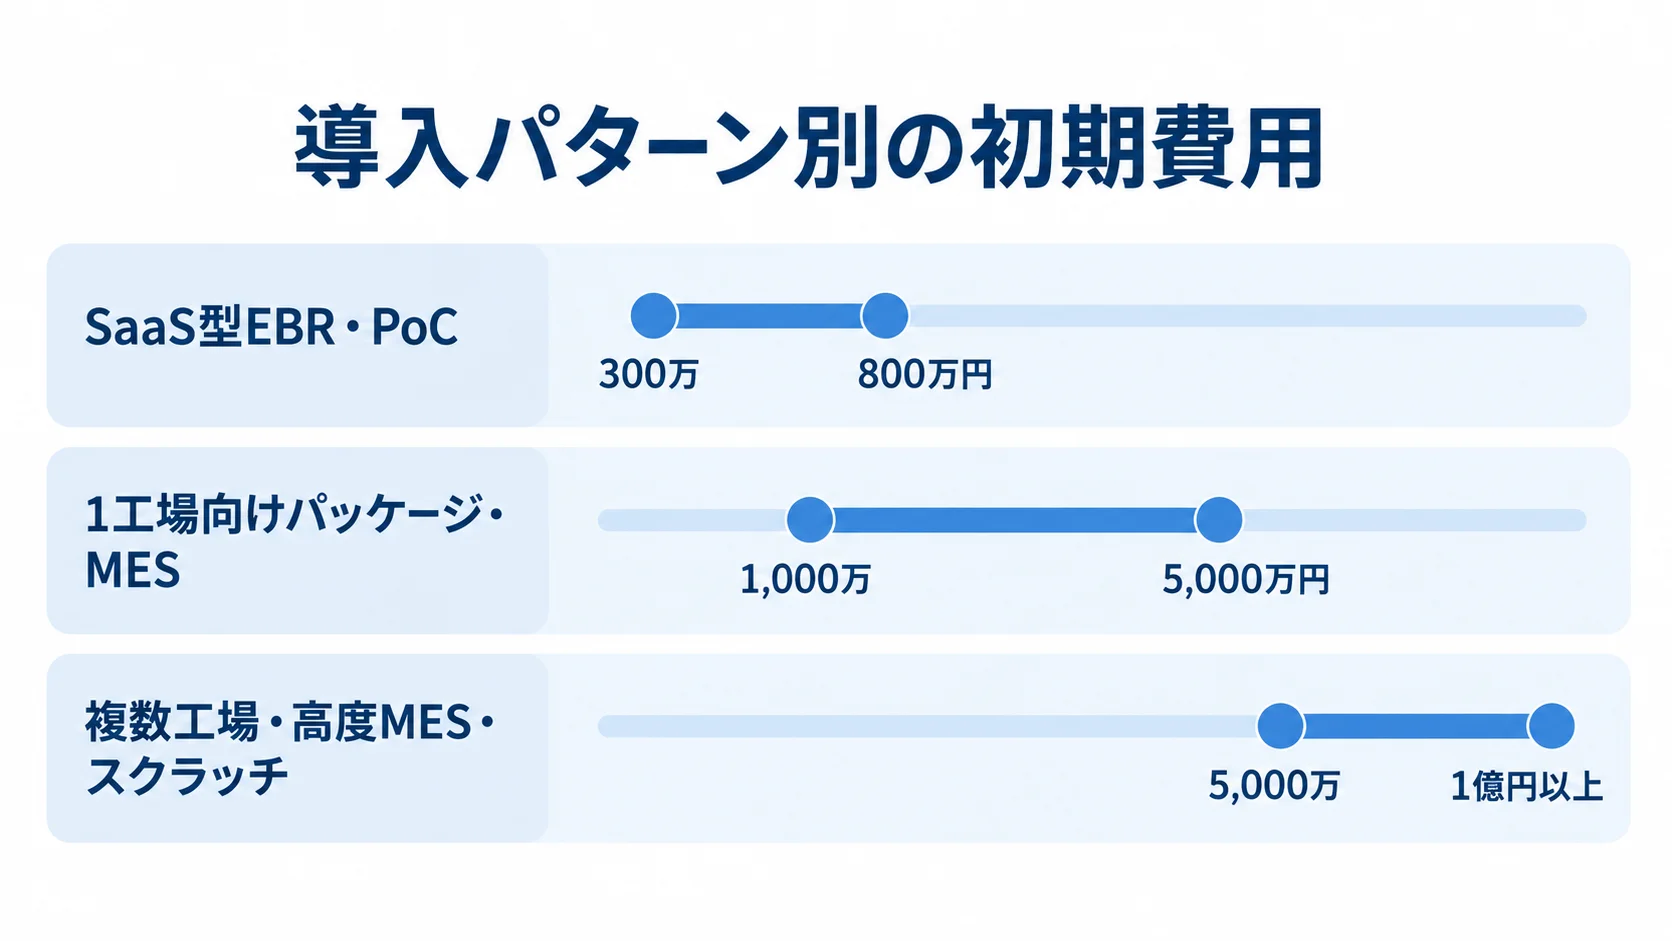
導入規模ごとの初期費用と期間は、次の幅が目安です。実際の見積りは、個別の品目数、連携、CSV文書の深さによって変わります。
- SaaS型EBR・PoC:1工場・1〜2工程、紙記録の電子化、少数の機器連携で300万〜800万円、2〜6か月。
- 1工場向けパッケージ・MES:複数品目、指図・ロット在庫、ERP・LIMS・秤量器連携、CSV・教育込みで1,000万〜5,000万円、6〜12か月。
- 複数工場・高度MES・スクラッチ:高度なeBR、DCS・設備連携、QMS・WMS統合、グローバル要件込みで5,000万〜1億円以上、12〜24か月以上。
この金額と期間は、生産管理システムの相場と医薬品固有の工数から算出した目安です。特定の製品の価格や、特定企業の公開定価を示すものではありません。
見積りを依頼するときは、品目数、インターフェース本数、利用者数、CSV文書の深さを変数として示し、幅を持たせた見積りを求めます。
初期費用以外のTCOも含めた比較
TCOは、初期費用に加えて、クラウドの継続費、保守対応、後工程の追加費用まで含めて比べます。
- 初期費用:企画・要件定義、ライセンスまたは利用料、設定・追加開発、画面・帳票、データ移行、機器接続、テスト、CSV、教育、稼働支援
- クラウド継続費:年間利用料、ユーザー・工場・容量の従量、サポート、バックアップ、検証環境、更新対応
- SaaS型EBR:データ保管場所、委託先評価、通信断時の運用、更新時の再評価
- 運用保守:対応範囲の確認と、保守費の見積りへの計上
- 比較期間:要件定義・総合テスト・CSVを含めた、3年間程度のTCO
運用保守は、一般的な目安として初期費用の年15〜25%程度を仮置きできます。ただし、この割合は公開価格ではありません。
保守費は、対応範囲をどこまで含めるかで変わります。問い合わせや障害、脆弱性への対応、OS・データベース更新、監視が範囲に入るかどうかで、差が出ます。さらに、バックアップ、マスタ改訂支援、法規制変更への対応も確認します。
要件定義・総合テスト・CSVを削った安い見積りは、後から追加開発や逸脱対応の費用が発生しやすくなります。
見積りを取る際のポイントとチェックリスト
金額だけで比べると、範囲の違う提案を安い順に並べるだけになります。そこで、RFPに同じ前提を示して、各社の回答条件をそろえます。
RFPには、現状の業務と対象の範囲を書きます。具体的には、対象工場・品目・工程と利用者を含めます。加えて、ロットとマスタ、対象システム、設備・機器を書きます。帳票も含めます。さらに、CSV方針、教育、移行に加え、切替方式と保守期間も記載します。
未確定の事項があるときは、前提、除外、追加時の単価に分けて提示を求めます。
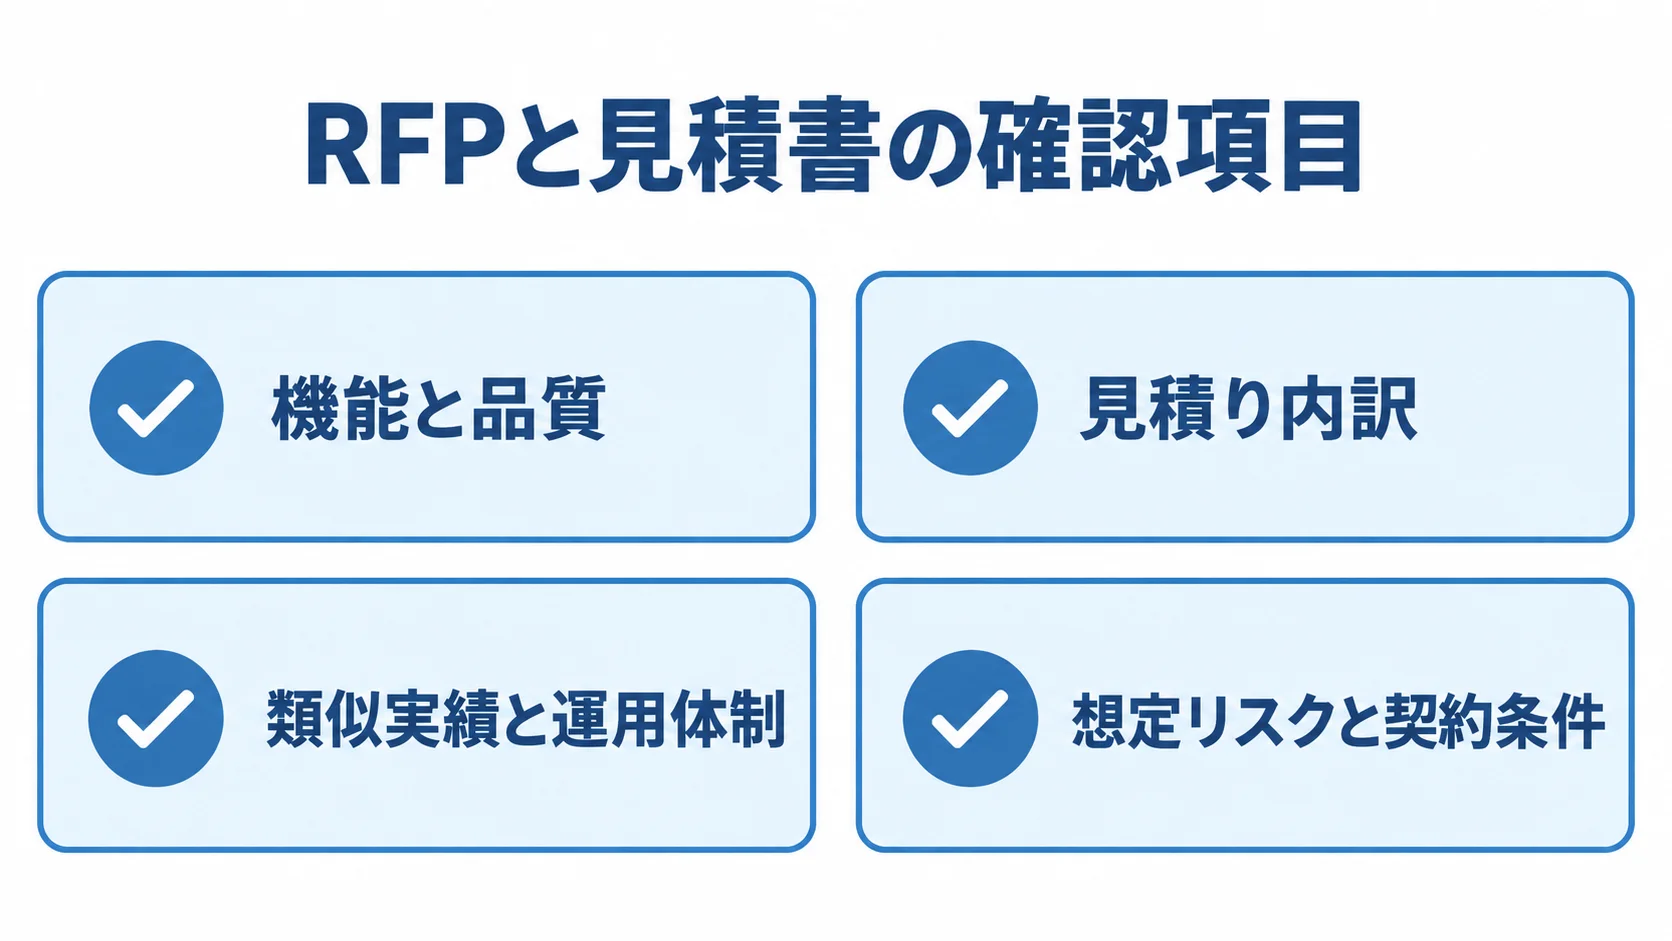
RFPと見積書で必ず確認する項目
機能と品質の両面から確認します。「GMP対応」とだけ書かれている場合は、対応する機能、文書、責任者を質問します。
ロットトレースは、原料・資材・中間品・最終製品までを確認対象に含めます。
- 機能:指図、電子バッチ記録、ロットトレース、収率・歩留まり、秤量、バーコード、在庫状態、試験結果、出荷判定、帳票、検索、ダッシュボード
- 品質:電子署名、監査証跡、権限分離、版管理、データ完全性、保存期間、バックアップ、復旧、代替手順、変更管理、CSV成果物
- 見積り内訳:作業と成果物の区分、各費目の範囲の確認
見積書には、追加時の単価も含めてもらいます。単価の対象は、画面や帳票、品目や工場の追加です。さらに、API本数と移行量を入れてもらい、訪問や休日対応も対象に含めます。納期に影響する前提条件も、あわせて示してもらいます。
要件定義、システムアセスメント、URS作成支援は、まず別行にします。パッケージ設定、追加開発、インターフェース、機器接続も、別行に分けます。
マスタ作成・移行、試験データ作成、UAT、CSVも、それぞれ別の項目にします。SOP、教育、稼働支援、保守は、別々に切り分けます。
開発会社・ベンダーの実績と運用体制による選定
候補の企業には、自社に近い医薬品製造の実績、同じ規模の工場、対象国の規制経験があるかを確認します。また、CSV支援の範囲、設備やERP・LIMS・QMSとの連携、導入後の日本語保守についても、確かめます。
- 類似実績:製剤・原薬・無菌・バイオの経験、工場規模、対象国の規制経験
- 技術支援:CSV支援の範囲と、設備・ERP・LIMS・QMSとの連携実績
- 運用体制:導入後の日本語保守の有無
- 導入事例:レビュー時間に加え、マスタ維持、教育、例外処理、連携テストの残課題
- 実績の説明:非公開事例でも、工程、期間、体制、担当範囲を匿名で説明できるかどうか
ビジネスエンジニアリングは2025年、医薬品製造記録の電子化に特化したSaaS型「BatchLine Lite MES」の国内提供を開始しました。同製品では、紙記録からの段階的な電子化や既存システムとの統合が、選択肢として示されています。
また、Emersonは、2026年1月のDigital Batch Record資料で、紙のバッチ記録を電子化するモジュール型の入口を示しています(出典:ビジネスエンジニアリング、2025年4月9日ニュースリリース/Emerson、2026年1月製品資料)。
製品を比べるときは、導入の速さに加えて、日本のQA・CSV支援と将来のMES拡張の責任者を確認します。
契約と計画によるリスクの抑制
導入中の遅れや稼働後の責任範囲は、計画と契約で管理します。
- 想定リスク:要件拡大、マスタ遅延、設備仕様の不明、QA承認の集中、習熟不足、SaaS更新
- 計画上の対策:MVPと将来拡張の区分、マスタ責任者と期限、早期PoC、QAレビューゲートの設定
- 契約条件:受入基準、欠陥、追加費用、データ所有権、バックアップ・復旧、事故連絡、委託先管理、サービスレベルの確認
- 終了・更新:終了時のデータ返却、法規制・製品更新への対応、再評価・再バリデーション範囲の決定
- クラウド運用:接続断時の現場運用と、更新後の再評価範囲の合意
医薬品製造業向け製造管理システム開発のよくある質問
製造形態、対象工程、既存システム、品質保証の方針によって、最適な答えは変わります。各質問への回答は、製品選定の結論ではなく、URSとリスク評価の出発点として読んでください。
医薬品製造ではERPとMESのどちらを先に導入すべきですか?
紙記録、転記、ロット追跡、レビュー負荷が課題であれば、製造実績を扱うMES・EBRから始める選択肢があります。一方で、受注・購買・会計・在庫計画が課題なら、ERPが先になる場合もあります。
どちらを先にするにしても、正本データと連携の境界は最初に定めておきます。全体の刷新が難しい場合は、1工程のEBRから始めて、ERPやLIMSとの連携を後から広げることもできます。
CSVは開発会社に任せれば問題ありませんか?
CSV対応では、開発会社の支援範囲と必要な文書、そして、どこまでを誰が受け持つかを具体的に整理します。
- 導入企業の責任:支援を依頼しても、業務要件、品質リスクの受容、承認、運用責任は導入企業に残ります。
- QAと評価:厚生労働省のガイドラインを参考にした、QAとシステムアセスメント、URS、供給者評価、テスト範囲の決定
- 成果物:DQ・IQ・OQ・PQ、SOP、変更管理の範囲と、作成者・レビュー者・承認者の明確化
- ベンダー説明:「GMP対応」とだけ聞いて済ませず、必要文書と責任範囲を確かめること
スクラッチ開発とパッケージ導入はどちらが適していますか?
開発方式を選ぶときは、候補それぞれの適用条件を自社の要件と照らし合わせます。
- スクラッチ開発:独自工程や特殊な設備連携が競争力の中心で、標準機能では安全に表せない場合の候補
- パッケージ・SaaS型EBR:ロット管理、電子署名、監査証跡、製造指図、帳票など共通機能が中心の場合の候補
パッケージやSaaS型EBRは、導入期間や長期保守の負担を抑えやすい傾向があります。
比べるのは、初期費用に加えて、CSV、法規制・OS更新、マスタ維持、障害対応を含めた5年程度のTCOです。また、自社で維持できる人材の有無も判断材料にします。
まとめ:1工程から始めた品質と現場定着の両立
開発は6段階で進みます。要件整理から始まり、選定と設計・開発へと進みます。そのあと、テスト、稼働、定着へと続きます。
まず、MES・ERP・LIMS・QMSの境界と正本データを決めます。そのうえで、URSや品質リスク、電子署名、監査証跡を要件に含めます。加えて、ロット追跡、設備連携、障害時の運用も要件にします。
範囲をそろえた費用と期間の比較
SaaS型EBRやPoCは300万〜800万円、1工場向けは1,000万〜5,000万円、多拠点・高度MESやスクラッチは5,000万〜1億円以上が目安です。
正式な金額は、品目・工場数、連携、CSV、教育、保守の範囲を示してもらったうえで確認します。比べる項目は、3年間程度のTCOのほか、マスタ維持、現場教育、更新時の再評価までです。
次のアクションとしての1工程の現状測定
全社の刷新に入る前に、紙のバッチ記録、秤量、ロット追跡など、KPIに直結する1品目・1工程でMVPを試します。例外処理と使いやすさを確かめてから、対象を広げます。
品質保証、製造、情報システム、設備、経営が、同じ判断基準を持つようにします。変更管理とマスタ運用を自社の業務として担えば、安定製造と継続改善につなげられます。
▼全体ガイドの記事
・医薬品製造業向け製造管理システム開発の完全ガイド
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。