
医薬品製造業向け品質管理システムの発注は、対象工程と責任を決め、RFPで要件をそろえて複数社を比べたうえで、段階的に導入するとGMPに沿った運用につながります。
発注形態からRFPと契約、費用相場、委託先の選定、導入の進め方まで、順にたどります。
▼全体ガイドの記事
・医薬品製造業向け品質管理システム開発の完全ガイド
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
医薬品製造業向け品質管理システムの発注・外注の進め方
まず対象工程を決め、RFPで要件と成果物をそろえます。そのうえで複数社を比べ、CSV・運用・保守について、どこまでを誰が受け持つかを確認して発注します。また、外注は購入の手続きにとどまらず、業務標準化や規制適合、既存連携、現場定着までを含む業務改革です。
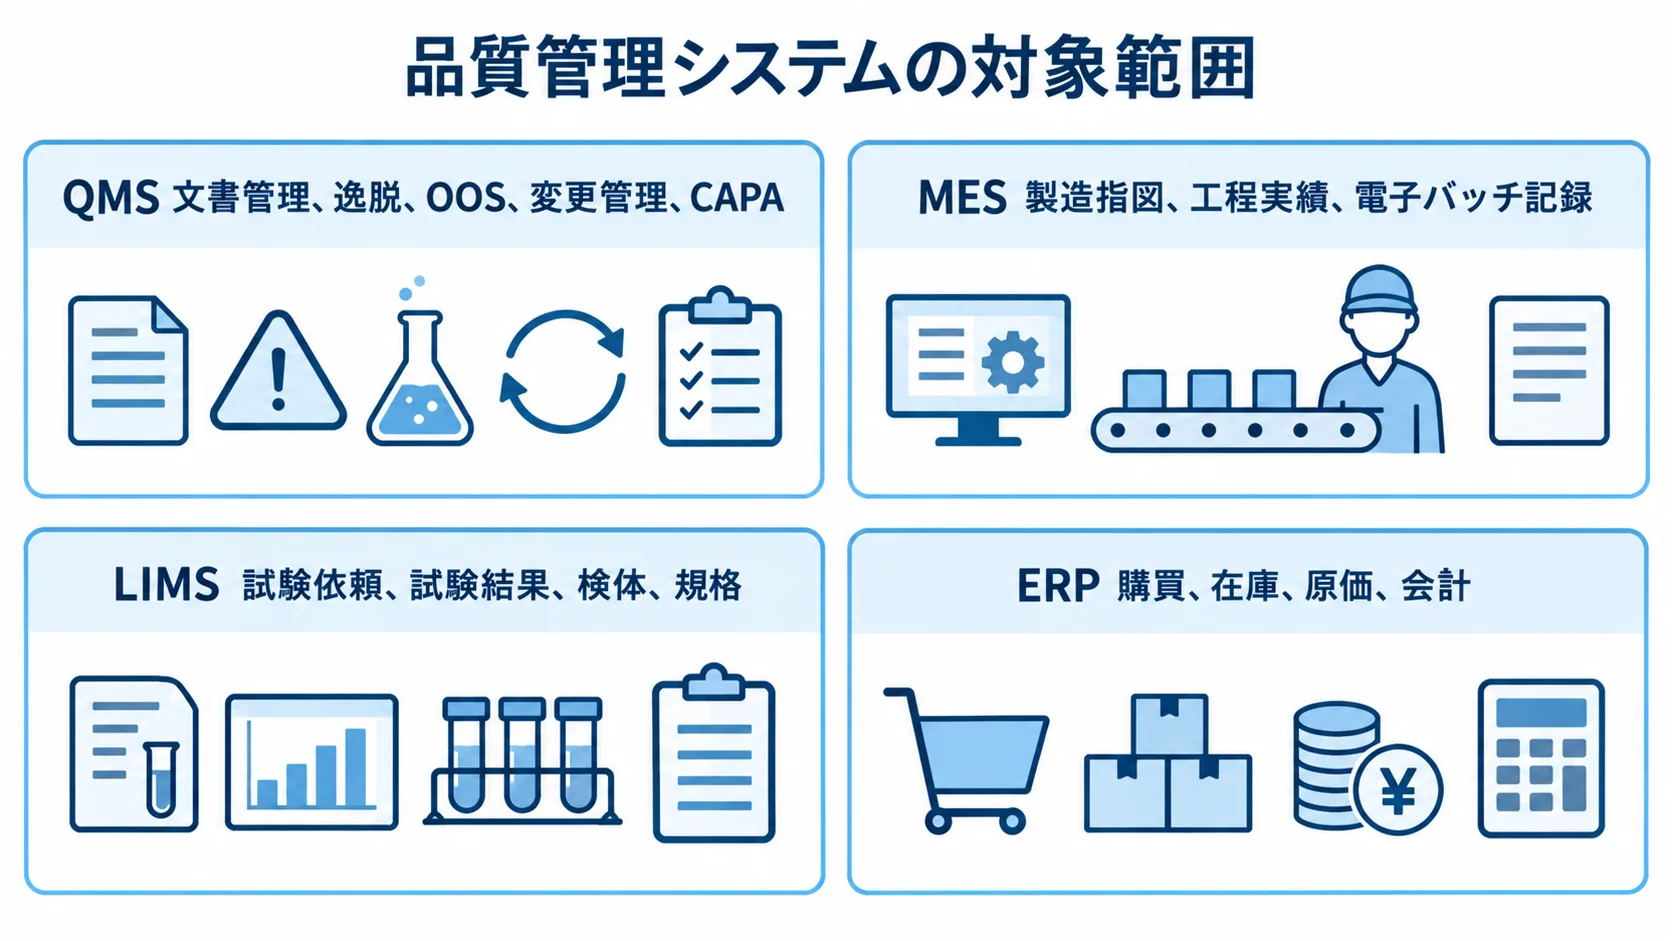
QMS・MES・LIMSの対象範囲
「品質管理システム」とひとまとめに呼ぶと、発注側と開発会社で想定する機能や見積もりの対象がずれやすくなります。そこで、業務ごとに対象範囲を分けて考えます。
- QMS:文書管理、逸脱、OOS(規格外結果)、変更管理、CAPA、監査、教育が対象です。
- MES:製造指図、工程実績、電子バッチ記録。
- LIMS:試験依頼、試験結果、検体、規格。
- ERP:購買、在庫、原価、会計など、企業全体の基幹業務。
発注側は、文書と逸脱だけを対象にするか、製造・試験記録もつなぐか、複数工場のロット追跡まで統合するかを決めます。一工場のeQMSか、MES・LIMS・ERPを含む統合基盤かによって、必要な経験や費用、期間が変わります。
発注の目的は電子化よりライフサイクルの証跡化
医薬品の品質システムでは、誰がいつどのデータを見て、なぜ承認したかを説明できなければなりません。そのため、証跡の仕組みと運用を一体で設計する必要があります。
- 記録の統制:版管理、承認履歴、監査証跡、電子署名、権限分離を設けます。
- 継続運用:バックアップ、障害復旧、SOP、教育、運用責任、定期レビューを整えます。
- 対象段階:開発、技術移転、商業製造、製品終売のうち、どこをつなぐかを定めます。
ICH Q10は医薬品品質システムのライフサイクルモデルを示しています。運用も含めて、監査で説明できる状態にしておきます(出典: ICH Q10 Pharmaceutical Quality System)。
パッケージ・クラウド・スクラッチから選ぶ発注形態
発注形態は、価格と標準業務に合わせる範囲で比べます。そのうえで、更新・バリデーションの責任と将来の拡張性を確かめます。2026年時点では、クラウド型eQMSを先に導入し、製造・試験データの連携を後から広げる方法もあります。
SaaS・クラウド型eQMSが向く企業像
サーバー運用や定期的なセキュリティ更新を抱えにくい企業に合った方法です。業務を標準機能に合わせられるなら、短期間で稼働しやすい選択肢です。
- 標準機能:文書、逸脱、CAPA、変更、教育のワークフローが自社の業務に合うかどうか。
- 更新と検証:更新時の影響評価と、設定変更の再バリデーションの範囲。
- データ管理:保存場所、バックアップ、障害時の復旧目標。
- 契約終了:ベンダー終了時のデータ返却方法。
横河電機は2025年2月、逸脱、CAPA、変更、文書管理を扱うクラウド型「OpreX Quality Management System」を発売しました。同製品は、ノーコードのワークフローと、MES・品質情報管理システムとのコネクタを特徴としています(出典: 横河電機公式発表)。
業界特化パッケージでGMP業務を早く形にする方法
医薬品製造業向けパッケージは、GMP業務を想定した機能を持っているため、要件を一から作る負担を減らせます。
中小・中堅企業では、Fit to Standardを基準にして、独自の要件だけを設定や追加開発で補う方法が適しています。
- 想定機能:ロット管理、秤量、製造実績、文書、監査証跡、バリデーション支援の有無。
- 対応範囲:「GMP対応」「Part 11対応」が標準機能か、オプションか、個別設定か。
- 成果物の分担:URS・SOPの整備と、CSV成果物の作成・承認者の決定。
対応規格は、名称よりも実際の画面と証跡で確かめる必要があります。また、ユーザー側で必要になる整備の範囲も、提案の段階で具体化しておきます。
独自工程と複雑な連携があるスクラッチ開発の条件
独自工程、高度な機器連携、既存の基幹システムとの複雑な統合が競争力に直結する場合に、候補となります。
自由度が高い分、自社と委託先が担う範囲も広がります。要件定義からバリデーションまでの作業と、教育や規制変更への対応を、継続して分担することになります。
- 開発・検証:要件定義、テスト、バリデーションの分担。
- 稼働後:教育と、将来の規制変更への対応。
- 範囲の検証:一工場、一製品群、一つの品質イベント領域を、MVPとして小さく試す。
全社一括では始めず、まずパッケージやSaaSで足りない差分を確かめてから追加開発を判断すると、発注範囲とリスクを管理しやすくなります。
RFPと要件整理による品質・製造・ITの共通言語づくり
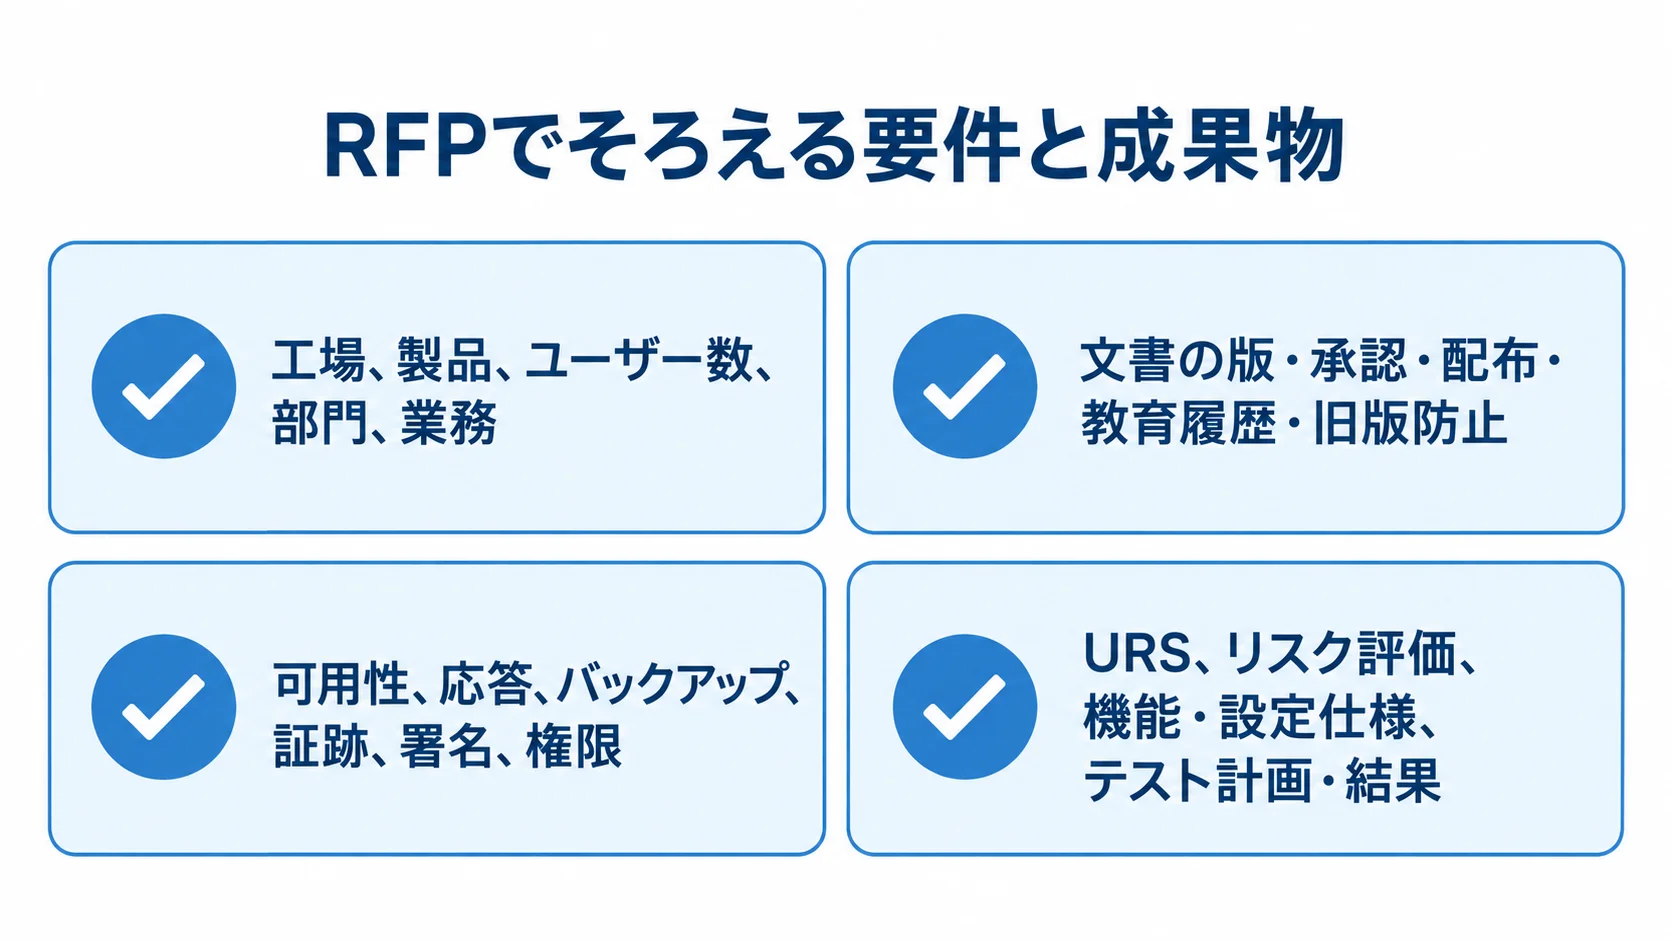
RFP(提案依頼書)は、機能の一覧ではなく、各社の提案を比べるための発注基準です。業務と規制上の重要度、既存環境を前提としてそろえ、導入目標と予算前提も同じ条件で示します。また、作成には品質保証に加えて、現場と情報システム部門も参加します。
現状業務の紙・Excel・既存システムごとの整理
現行業務の流れをたどり、GMP上の必須統制と改善課題を分けて整理します。工程ごとの流れと追跡単位も、一覧にしておきます。
- 文書:作成、承認、教育、改訂、廃止までを図にする。
- 逸脱・OOS:発生から調査、根本原因分析、CAPA、効果確認、クローズまでの記録の残し方。
- 製造・試験:原料、資材、仕掛品、製品、出荷先の追跡単位。
- 優先度:「現行の困りごと」「GMP上必須の統制」「将来改善したいこと」の区別。
紙の回覧の遅さは改善課題です。一方で、承認者の再認証や旧版利用の防止は、GMP上の必須統制にあたります。両者を混同すると、不要なカスタマイズに予算を使い、監査証跡の検討が後回しになります。
RFPに入れる対象範囲・非機能・成果物・責任分担
見積もり条件のずれを防ぐため、対象範囲、要件、非機能、成果物を具体的に書きます。あわせて、運用とCSVの分担も明記します。
- 基本情報:工場、製品、ユーザー数、部門、業務の前提です。さらに、データ量、既存システム、外部機器、希望稼働時期を示します。
- 機能要件:文書の版、承認、配布、教育履歴、旧版防止を指定します。
- 逸脱・CAPA:起票、期限、承認、差し戻し、効果確認、類似事象検索の対象。
- 非機能:可用性、応答、バックアップ、復旧の要件です。加えて、証跡、署名、権限、保管場所も含めます。
- 成果物:URS、リスク評価、テスト計画・結果を指定します。さらに、機能・設定仕様、運用手順を含めます。また、教育資料、移行計画、定期レビュー資料も含めます。
非機能要件には、ログ保存、ネットワーク分離、サポート時間も含めます。成果物の範囲が曖昧なまま見積もると、後から別料金になりやすいです。
デモとPoCで確かめる異常系・証跡・現場操作
判断には、正常な申請や承認の流れに加えて、異常時の動きも見ておく必要があります。異常時にもSOPどおりに操作でき、監査時に説明できるかを確かめます。
- 操作と権限:権限のない操作、承認差し戻し、入力訂正のときの証跡。
- 障害と変更:通信断、マスタ変更、障害復旧のときに残る記録の確認。
- PoC:実データに近い移行、連携エラー、権限、テスト工数、教育負担、拡張の評価。
複数工場への展開や機器連携が前提であれば、有償のPoCも選択肢になります。その場合は、PoCの範囲と、本番見積もりに反映する方法を契約前に決めておき、検証を単なるデモで終わらせないようにします。
CSV・運用まで含めた契約形態と責任分界
契約形式を決める前に、要件の確定度と成果物の定義を確かめる必要があります。企画や要件定義は準委任、仕様確定後の設定・開発と納品物は請負として、工程ごとに分けます。一方で、一律の固定価格にすると、未確定の要件が変わったときの追加費用の扱いが曖昧になりやすいです。
準委任・請負・ライセンス契約の使い分け
作業の性質に応じて契約を選び、受入条件と変更時の扱いも決めておきます。
- 準委任:要件整理、現状調査、プロジェクト支援、助言など、業務の遂行を委託する形。
- 請負:確定仕様に基づく設定、開発、移行、テスト成果物の完成の取り決め。
- 利用契約:クラウド・パッケージのライセンス、利用料、保守、支援、更新の確認。
契約では、受入条件、検収単位、不具合対応期間、変更管理を明確にし、遅延と再委託の扱いも取り決めます。加えて、権利や情報の扱いも、契約書に具体的に書いておく必要があります。
- 知的財産:成果物や資料の権利。
- 秘密保持:開示した情報の守り方。
- 個人情報や機密データ:取り扱いと管理の範囲。
- データ返却:契約終了時にデータを返す方法。
SaaSの標準更新は、契約条項と運用手順の両方で、変更管理に結びつけておきます。
CSVの責任の分け方
CSVでは、利用目的とリスクに応じて、システムが意図どおりに動き、正確で信頼できる記録を作れるかを検証します。このとき、委託先に任せられる支援範囲と、自社が負う承認責任を分けて考えます。
- 委託先の支援:テスト計画やテスト結果の案の作成。
- 利用企業の責任:業務目的、品質リスク、受入判断、運用手順の承認。
- RFPでの明記:委託先が作る資料と、自社が承認する資料の区別。
PMDAは、QMSソフトウェアのバリデーションや電磁的文書・記録に関する資料を公開しています(出典: PMDA 厚生労働科学研究(QMS分野))。社内の品質保証担当者は、検証の方針を理解したうえで、委託先の支援範囲を評価します。
稼働後の保守・教育・規制改訂対応
稼働後は、SOPの改訂や教育、問い合わせへの対応が始まります。権限を見直したり証跡を確かめたりする作業が続き、バックアップの復元や定期レビューも行われます。そのため、保守の対象と責任者は契約前に決めておきます。
- 保守条件:受付時間、障害の優先度、復旧目標の取り決め。
- 更新・規制:更新通知、規制改訂の情報提供、再バリデーション支援の範囲。
- 社内外の役割:ユーザー追加、重大障害、SOP改訂、連携監視それぞれの担当者。
たとえば、ユーザー追加は自社、重大障害はベンダー、SOP改訂は品質保証、連携監視は情報システムが担います。責任が曖昧だと、障害や監査指摘への対応が遅れます。
医薬品品質管理システムの費用相場と見積もりの内訳
医薬品向けのQMS、MES、LIMSは、公開価格がほとんどありません。費用は、利用者数や工場数、対象業務によって変わります。さらに、機器連携やデータ移行、CSV、教育の範囲も金額に響きます。
この金額は、NotebookLMの生産・製造業務システム相場に、医薬品固有のバリデーションや文書整備の工数を加味した予算の仮置きです。個別案件の確定見積もりにはあたりません。
一工場のクラウドeQMSは初期300万〜1,000万円の目安
一工場で文書、逸脱、CAPAなどを標準機能中心に導入する場合、目安は初期費用300万〜1,000万円、月額10万〜80万円です。期間は3〜6か月程度を、予算の仮置きとして使えます。
- 初期費用:ライセンス、初期設定、権限設計、既存データ移行の内訳。
- 検証・教育:CSVと教育の範囲を、見積もりに含める。
- 追加費用:導入支援、保守、追加ユーザー、ストレージ、連携を分けて示す。
設定や権限設計、データ移行、CSV、教育まで含めると、金額は上振れします。
GMP上の承認・証跡要件を満たす検証工数は、利用者数や文書量が少なくても必要です。たとえば、初期300万円の提案であっても、CSVや移行が別料金であれば、必要な予算は変わります。
MES・LIMS連携を含む場合の初期費用1,000万〜5,000万円
対象は、製造・品質パッケージやSaaSに、MES・LIMSを組み合わせる場合です。試験機器や秤量器、ERPとの連携も含みます。
- 連携導入:初期1,000万〜5,000万円、月額または保守50万〜200万円、6〜12か月程度です。
- 複数工場統合:初期3,000万〜1.5億円、導入12〜24か月程度が仮置きです。
- 大規模刷新:スクラッチ開発などは、5,000万〜2億円以上、18〜36か月以上になる可能性があります。
連携先の仕様や移行データ、工場ごとの差分、テスト環境の準備によって、工数が変わります。ここに挙げた金額と期間は、いずれも公開定価ではなく、規模別の推定レンジです。
TCO(総所有コスト)による比較
総費用を比べるには、初期開発費に加えて、導入後の費用も並べる必要があります。5年程度のTCO(総所有コスト)の形でまとめます。
- 利用・運用:ライセンス、月額、保守、クラウド、ユーザー追加、データ保存の費用。
- 検証・連携:外部連携、機器ドライバー、教育、CSV、定期レビューも含めます。
- 継続・終了:更新評価、規制改訂対応、契約終了時のデータ移行。
一般的な業務システムでは、初期開発費の15〜25%程度を年間保守の目安とする考え方もあります。ただし、医薬品向けは規制やOS、クラウドの更新、再バリデーションの範囲で大きく変わるため、この率だけで決めるのは避けます。
FDAは2025年、医薬品業界の品質マネジメント施策を経済面から扱う白書を公開しました。品質投資は、供給安定やリスク低減との関係でも評価する対象になります(出典: FDA Office of Pharmaceutical Quality)。
委託先選定と見積比較での「対応」の中身
委託先は、製品機能に加えて、品質保証業務と導入への理解も含めて選びます。安価な一社に決める前に、同じRFPで複数社から提案を受けます。
比べるときは、標準機能と追加開発を分けたうえで、CSVや教育、保守の範囲もそろえます。
実績の確認軸:対象工程と成果物
「医薬品の導入実績がある」という説明は、比較の出発点にすぎません。対象工程、連携経験、CSV支援、実際の成果物を確かめます。
- 対象工程:文書管理までか、製造実績や電子バッチ記録まで含むか。
- 連携・CSV:LIMS・ERP連携と、CSV支援の範囲。
- 成果物・体制:匿名化したRFP、テスト成果物、稼働後保守の内容。
- 企業との適合:導入先の規模や製品領域が、自社に近いかどうか。
GMP、PIC/S、Part 11、電子記録・電子署名、データインテグリティについては、自社の要件をどう実現するかを説明してもらいます。対応できない要件を早い段階で示す会社は、追加費用や手戻りを抑えられます。
見積書の作業内容と前提
作業別の見積もりには、範囲、担当、工数、納品物を記載してもらいます。さらに、前提、除外事項、変更単価も書いてもらいます。
- 作業項目:要件定義、設定、追加開発、インフラ、連携、移行の区分。
- 検証・導入:テスト、CSV、教育、稼働支援、保守を分けて記す。
- 見積条件:各項目の範囲、工数、前提、除外、変更時の単価。
最安値の見積もりに、要件定義や受入テストが含まれているかを確かめます。たとえば、A社はCSVと教育が別料金で、B社はテスト成果物と稼働後支援を含む場合があります。そのため、同じスコープにそろえて比べます。
リスク質問票によるベンダーの説明責任
質問票と実機デモで、運用・障害・品質イベントへの対応を確かめます。回答の具体性も、委託先を選ぶ材料になります。
- サービス体制:標準機能と個別開発、更新頻度、障害連絡、再委託、海外支援について。
- データ保護:返却、テナント分離、アクセスログ、暗号化、バックアップ保管先の確認。
- 復旧・知識:復旧テストの実施状況と、担当者の医薬品知識。
実機では、逸脱の起票から調査、CAPA、承認、効果確認までを実際に試します。文書改訂では、旧版の利用防止や教育通知、承認履歴、変更理由を確かめます。曖昧な回答は、契約後の解釈違いにつながる可能性があります。
段階ゲートによる発注から導入までの進め方
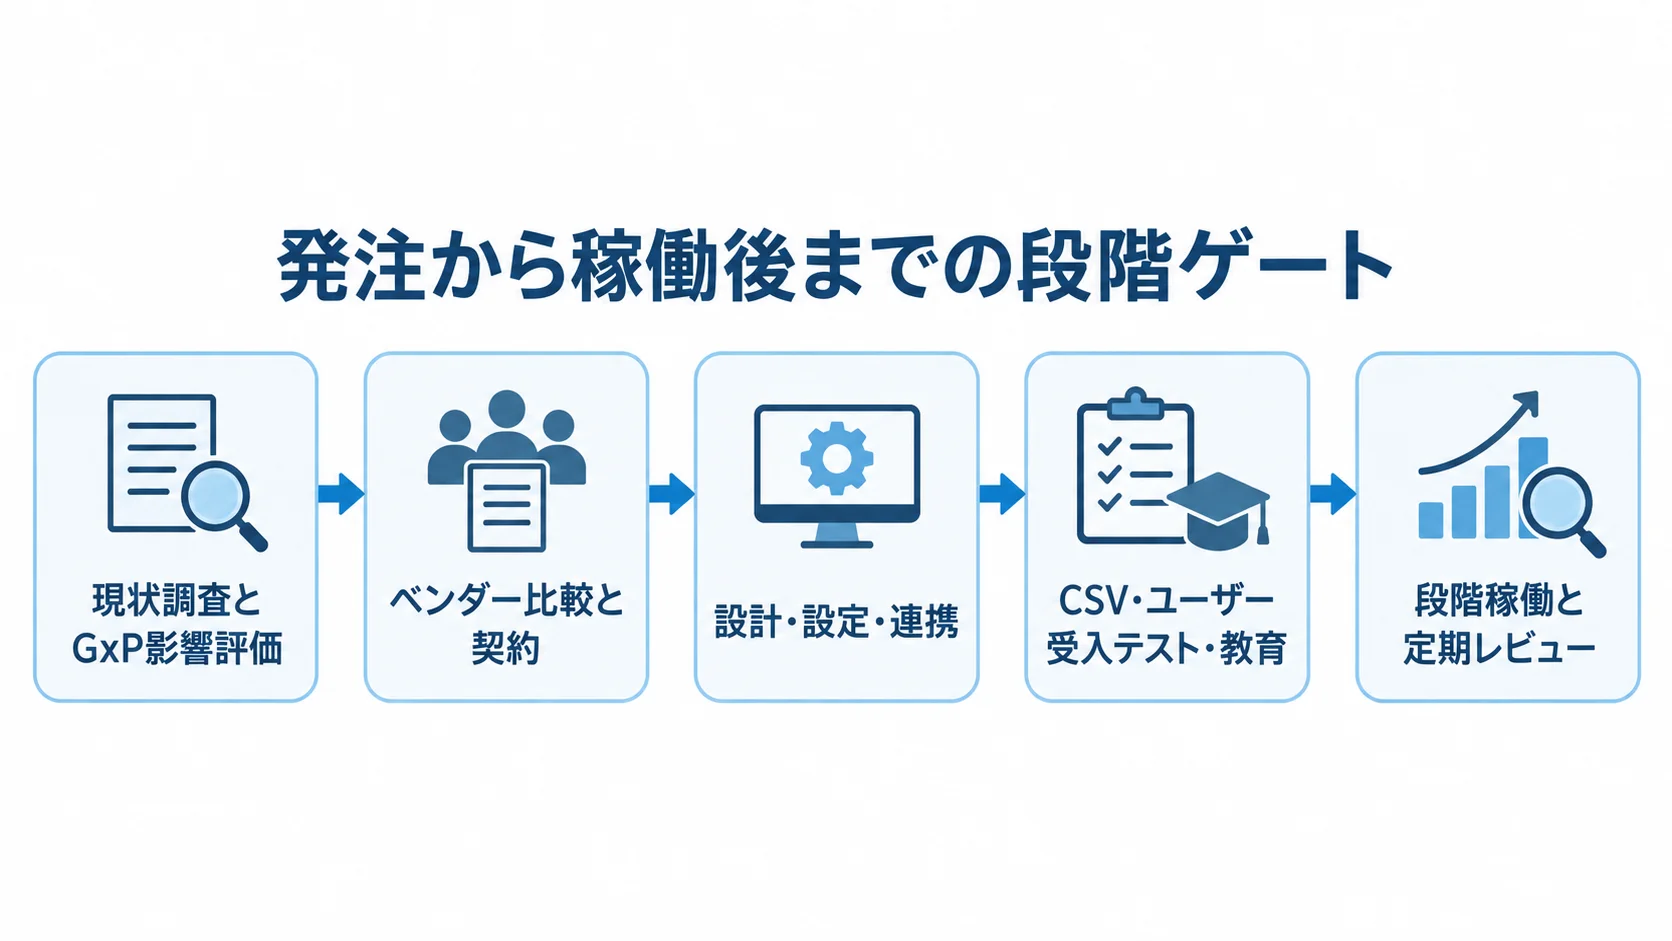
現状調査から稼働後の定期レビューまでを、段階を踏んで進めます。工程ごとに意思決定のゲートを置くことで、未確定の課題を次へ持ち越しにくくなります。
- 現状調査とGxP影響評価を行います。
- URS・RFPを作成し、ベンダーを比較して契約まで進めます。
- Fit to StandardとGap分析をもとに、設計・設定・連携を固めます。
- CSV、ユーザー受入テスト、教育、SOP整備の実施。
- 段階稼働のあと、定期レビューで運用を見直します。
企画・選定ゲートの対象範囲と投資判断
企画段階では、改善指標を定めたうえで、RFPを配布します。提案は、機能に加えて、品質・規制、連携、体制、TCO、将来拡張まで含めて評価します。
- 品質業務:逸脱処理時間、CAPA期限超過、監査準備、転記ミスの把握。
- 追跡・教育:ロット追跡や教育記録の検索性を指標とする。
- 対象範囲:全社・全工場の統合か、一工場・一製品群の検証か。
中小企業や初めて電子化する企業では、文書、逸脱、CAPAから始める方法があります。運用が定着してから製造、試験、在庫へ広げれば、現場の負担と失敗時の影響を抑えられます。
設計・設定・CSVでの要件と証跡の追跡
URSの各要件を、設定・開発、テスト、運用手順に結びつけ、追跡できる状態にしておきます。また、設定変更も、リスク評価の対象になります。
- 要件の追跡:仕様、テストケース、結果、手順の対応関係の記録。
- テスト:正常・異常系、権限、証跡、署名を確かめる。移行、連携、障害復旧も含める。
- 承認・教育:標準テンプレートが、品質保証で承認できる内容かどうか。
操作説明とSOP改訂は、テストと並行して進めます。さらに、実際の利用者が業務を再現できることも確かめます。
稼働後のKPIと定期レビュー
稼働後は、システムの稼働状況に加えて、業務成果も確認します。導入前の基準値を残しておくと、投資効果を説明しやすくなります。
- 品質イベント:逸脱の初動時間、CAPA期限超過件数の計測。
- 文書・教育:承認リードタイム、教育未完了者数の記録。
- 監査・追跡:監査資料の準備時間とロット追跡時間。
- 作業負担:手入力と転記の件数を測定する。
四半期または年次のレビューでは、権限、証跡、復元を確認します。加えて、インシデント、変更、更新、規制改訂、改善要望も取り上げます。
東和薬品は、2024年8月に商業製品の生産部門で品質イベント管理を開始し、2025年2月に治験薬製造の開発段階へ広げました。この事例は、段階的な適用範囲の拡大を考える際の参考になります(出典: 東和薬品公式発表)。
よくある質問(FAQ)
発注の前には、導入範囲や費用、規制対応、委託先との役割分担で迷うことが多くあります。相談の場でよく出る質問に答えます。
QMSとMES・LIMSはまとめて発注した方がよいですか?
一括で発注するかどうかは、対象範囲によります。文書、逸脱、CAPAを先に電子化するなら、eQMS単体を選びます。一方で、製造実績や試験結果まで扱うなら、MES・LIMS連携型を選びます。そのうえで、対象工程とデータの受け渡しを定義し、一括発注と段階発注のTCO・リスクを比べます。
医薬品製造業向け品質管理システムはどのくらいの費用で発注できますか?
一工場で標準機能を中心に使うクラウドeQMSは、初期300万〜1,000万円、月額10万〜80万円程度が目安です。MES・LIMS連携を含む場合は初期1,000万〜5,000万円、複数工場統合は初期3,000万〜1.5億円程度です。
これらは公開定価ではなく、CSV、移行、教育、機器連携、保守を含む範囲で変わる推定レンジです。
CSVは開発会社に任せれば問題ありませんか?
委託先に作業を支援してもらえますが、業務目的、品質リスク、受入判断、運用手順の承認は自社が担います。そのため、RFPと契約では、URS、リスク評価、テスト計画・結果の作成者と承認者を分けておきます。逸脱処理と報告書についても、作成者と承認者を分けて書きます。
SaaSを発注するときに最も注意すべき点は何ですか?
SaaSでは、アップデートとデータの管理責任を先に確かめておく必要があります。更新通知や影響評価、再バリデーション、障害復旧を確認します。さらに、バックアップや監査証跡、データ返却、契約終了時の移行支援も見ておきます。
また、標準機能を使うために、独自の運用をどこまで見直すかも決めます。
まとめ
発注時には、QMS単体にするか、MES・LIMS・ERPまで含めるかを決めます。そのうえで、現状業務とGMP上の必須統制を整理し、RFPで標準機能と開発、CSV、教育、保守、連携を同じ条件で比べます。
相場や機能より先に比べる責任分界
標準機能中心の一工場は、初期300万〜1,000万円を予算の仮置きとします。一方、製造・試験の連携を含む中規模は、初期1,000万〜5,000万円が目安です。
複数工場の統合は、初期3,000万〜1.5億円程度を仮置きにできます。公開定価ではないため、対象範囲と成果物をそろえて、正式な見積もりを取ります。
一工場・一製品群から始める段階的な拡大
導入を小さく始めて効果を確かめ、対象と委託先の責任を整理していくことが、段階的な拡大につながります。
- 初期導入:全社一括を避け、文書・逸脱・CAPAか、一工場・一製品群でのPoCや段階導入。
- 効果確認:現場で証跡、教育、連携、運用負担を確かめ、KPIで測る。
- 展開:効果を見てから、MES・LIMS・海外拠点へ広げ、品質データの連携を強める。
- 委託先・責任:業務理解、CSV支援、連携、保守、規制改訂対応を確認し、品質保証の判断は自社が担う。
RFPと見積もりで責任分界を明確にしておくと、長く使えるシステムにつながります。
▼全体ガイドの記事
・医薬品製造業向け品質管理システム開発の完全ガイド
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。