
医薬品製造業向け品質管理システムは、品質イベント、製造・試験データ、規制上の証跡をどこまで結び付けるかによって、導入方式と費用が変わります。
発注前に、一工場の品質イベントを整えるのか、製造・試験データまで統合するのかを決めておくと、比較しやすくなります。
▼関連記事一覧
・医薬品製造業向け品質管理システム開発の進め方/やり方/流れや方法/手法/工程/手順
・医薬品製造業向け品質管理システム開発でおすすめの開発会社/ベンダー6選と選び方
・医薬品製造業向け品質管理システム開発の見積相場や費用/コスト/値段について
・医薬品製造業向け品質管理システム開発の発注/外注/依頼/委託方法について
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
医薬品製造業向け品質管理システムの全体像
医薬品製造業向け品質管理システムは、製品ライフサイクルのデータを関連付ける基盤です。品質保証部門の記録ツールにとどまらず、問題が起きたときに原因や影響範囲を追跡できるようにします。
ICH Q10は、開発、技術移転、商業製造、製品終売までを含む医薬品品質システムの考え方を示しています。対象範囲を決めるうえで、基準にすべき考え方です。
品質保証の判断と証跡の管理
紙の製造記録、表計算ソフトの試験結果、メールによる承認、監査資料がばらばらに管理されていると、転記ミスや承認漏れが起きやすくなります。そのため、ロットを起点に証跡の範囲を定めることが重要です。
- ロット追跡:原料受入から秤量、製造、試験、判定、出荷までを結び、逸脱や変更の関連先もたどれる状態
- 記録提示:監査や回収の際、関連記録を提示しやすいこと
システムを導入するだけでは、GMPに適合するわけではありません。
GMPへの適合には、自社の手順や権限、教育、保存期間、例外時の判断基準を定め、システムの設定とSOPを一致させる必要があります。そのため、品質、製造、試験室、情報システムの各部門が、運用の設計を共同で進めます。
中小企業と大規模拠点での優先順位の違い
製造所の規模や拠点数によって、導入時に優先する業務が異なります。
- 中小・中堅:文書管理、逸脱、CAPA、教育履歴などの共通業務から始めると、紙やメールを減らしやすくなります。
- 複数工場:工場ごとのマスタや帳票の差分を踏まえ、ERP、MES、LIMS連携やロットトレースを優先する場合があります。
検索すると「品質管理システム」と呼ばれる製品が並びますが、eQMS、製造実行管理、試験室情報管理、生産管理では対象業務が異なります。
導入範囲は規模だけでなく、品質リスクと業務の分断の度合いから決めます。「一工場の品質イベントを整えるのか」「製造・試験データまで統合するのか」を言葉にしておくと、過不足のない比較につながります。
QMS・MES・LIMS・ERPの役割の違い
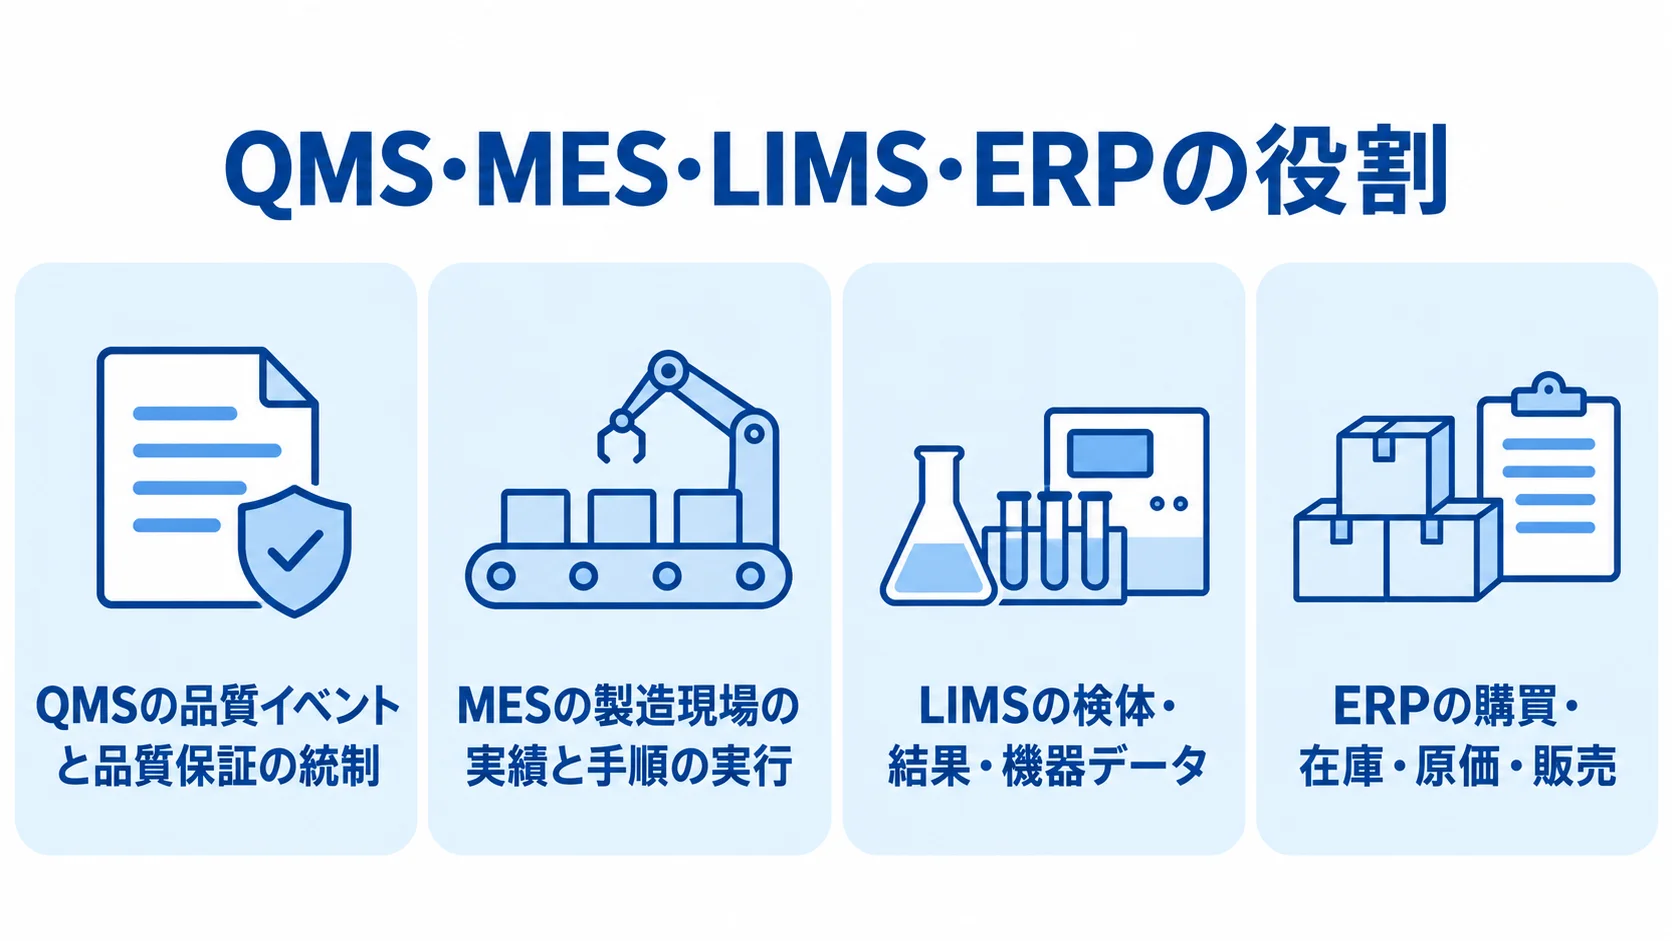
QMSは品質イベントと品質保証の統制を、MESは製造現場の実績と手順の実行を担います。また、LIMSは試験室の検体・結果・機器データを、ERPは購買・在庫・原価・販売などの基幹業務を主に担います。
製品によって境界は重なります。それでも、4つの役割に分けて考えると、重複導入やデータの二重入力を避けやすくなります。
QMSが扱う逸脱・変更・CAPA・文書の統制
QMSは、逸脱、OOS、苦情、監査指摘を扱います。変更管理、CAPA、リスク評価、文書改訂、教育記録も、QMSの対象です。
事象の登録から影響評価、原因調査、対策、承認、期限管理、効果確認までを、ワークフローでつなぎます。文書は版管理し、承認済みの版だけを配布します。これにより、現場で旧版が使われないようにします。
MES・LIMS・ERPが支える製造・試験・基幹データ
役割ごとの主なデータを分けて並べると、連携の範囲を決める材料になります。
- MES:製造指図、工程実績、電子バッチ記録、設備や作業者の状態
- LIMS:検体受付、試験項目、規格、結果、承認、試験機器との連携
- ERP:原料・資材の購買、在庫、発注、原価、出荷
単体で導入する場合でも、正本データをどこで管理するかを決め、APIやファイル連携で情報をつなぎます。
LIMSの試験結果をQMSのOOS調査へ渡し、MESのロット情報と結び付けて、ERPの在庫や出荷判定に反映できます。
連携の目的は、二重入力を避けながら、品質判断に必要な前後関係を追跡できるようにすることです。一つの製品に集約すること自体は、目的になりません。
主要機能とGMP・データインテグリティ対応
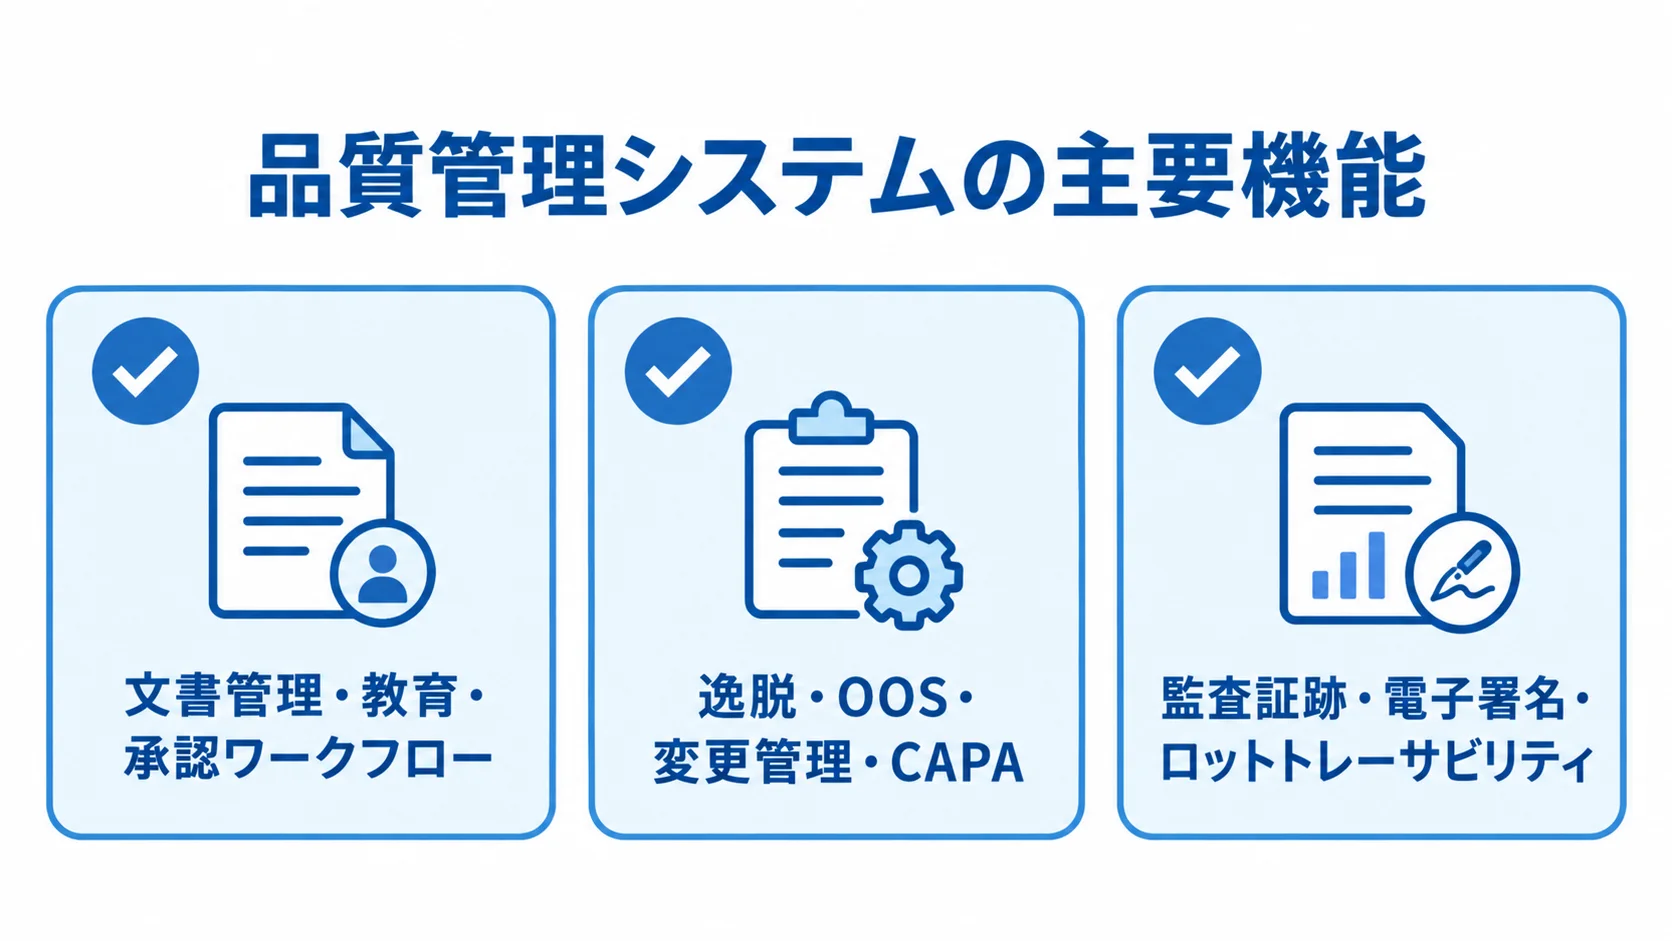
主要機能は、記録を保存する機能と、品質判断を正しい順序で進めさせる統制機能の二つに分けて見ます。
規制対象の記録では、権限、監査証跡、電子署名を確認します。バックアップ、復旧、保存期間、変更管理も、選定時に見ておく項目です。
文書管理・教育・承認ワークフロー
文書と教育の管理では、承認の状態と利用者への周知を一連の流れで確かめます。
- 版管理:SOP、製造指図、規格書、記録様式、試験手順、教育資料
- 改訂教育:関係者への割当、受講状況、理解度確認
- 承認統制:承認者の権限分離、公開範囲、有効期間
承認前の文書が現場で使われないように、発効と廃止の状態をはっきりさせておきます。
逸脱・OOS・変更管理・CAPA
品質イベントは、起票から調査、効果確認まで記録できる設計が重要です。
- 初期評価:発生日時、対象ロット、設備、原料、担当者、関連文書、重大度
- 原因と対策:根本原因分析、是正・予防措置、期限、承認、実施結果
- 効果確認:再発確認と、OOS・逸脱・変更ごとの関連記録の追跡
OOSでは試験結果と再試験の履歴を、逸脱では工程記録と影響評価を追います。変更管理では、変更前後のリスクと関連文書を確認します。
類似案件を横断して検索し、発生件数、処理日数、期限超過、再発率を分析すると、個別対応から継続的な改善へ移行できます。
監査証跡・電子署名・ロットトレーサビリティ
監査証跡と電子署名では、記録の保全性と署名者の責任を確認します。
- 監査証跡:変更前後の値、操作者、日時、理由、承認者を残し、利用者による削除や改変を防ぐ仕組み
- 検索・確認:必要な期間の記録を検索・出力でき、異常な操作を見つけられること
- 電子署名:署名者の識別と責任を明確にし、署名の意味や再認証の条件をSOPに定める
PMDAのQMS関連資料では、電磁的記録の真正性、見読性、保存性、正確性を対象にしたCSVが解説されています(出典: PMDA「品質管理監督システム(QMS)に係る研究」、2019年)。
米国向けの電子記録では、FDAの21 CFR Part 11ガイダンスが、アクセス制御、教育、システム文書、電子署名などの管理を求めています。そのうえで、対象市場に応じて要件をテスト項目に落とし込みます。
医薬品製造業向け品質管理システムの進め方
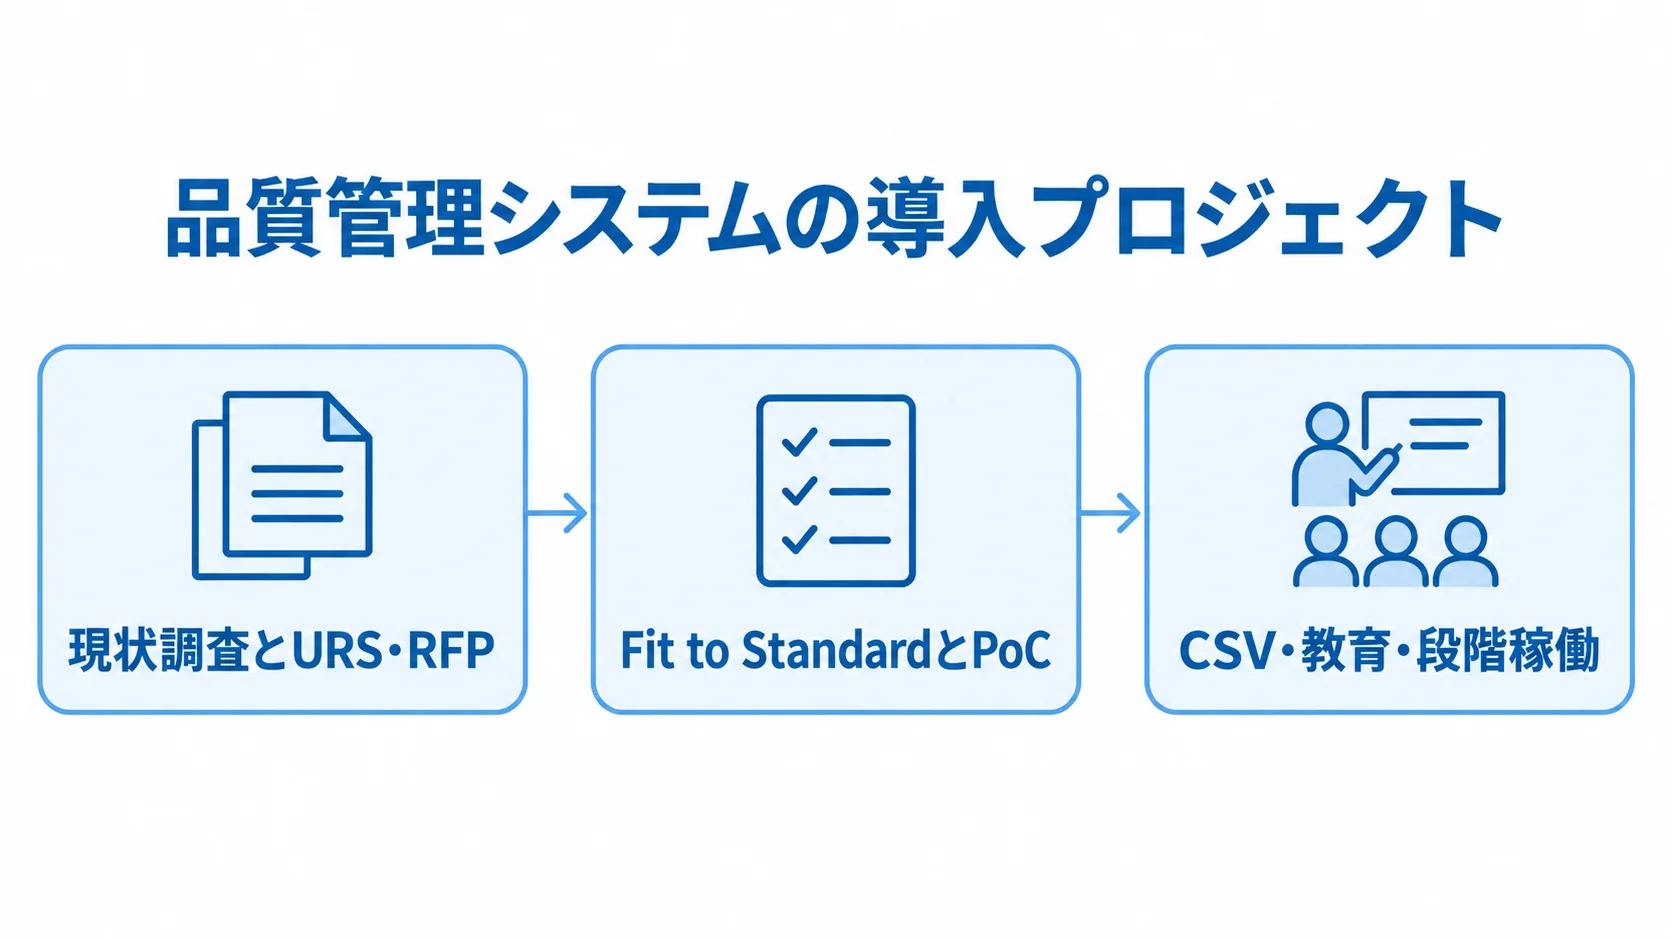
導入は、品質業務の標準化と証跡の設計を進めるプロジェクトです。現状調査から定期レビューまでを計画に含め、URS作成やFit to Standard、CSVといった要所を順に進めます。各段階で品質部門と現場の承認を得ると、稼働後の手戻りを抑えられます。
▶ 詳細はこちら:医薬品製造業向け品質管理システム開発の進め方/やり方/流れや方法/手法/工程/手順
現状調査とURS・RFPの作成
現状調査からRFPまで、業務の流れと必要な要件を順に整理します。
- 現状調査:データの流れと業務課題を洗い出す
- URS:必要な機能と統制を要件にまとめる
- RFP:要件の実現方法を確認する
まず、紙、Excel、メールから、データの流れを図にします。既存システムや設備、試験機器も書き出します。対象業務は、文書、逸脱・CAPA、製造記録に分けます。さらに、試験と原料・資材、出荷判定と教育を、それぞれ同じ単位で切り分けます。設備・校正も同じ単位で扱います。
業務ごとに、現行の課題と必須の統制を整理し、残す手作業と廃止する二重入力を決めます。
URSには、機能、利用者・権限、電子署名の要件を記載します。監査証跡、保存期間、バックアップ、障害復旧の要件も含めます。加えて、移行、連携、CSV成果物、教育、サポートの要件を書き添えます。
RFPでは「規制対応」を一括りにせず、標準機能、設定、追加開発、運用手順のどこで実現するかの回答を求めます。
Fit to StandardとPoCによる実運用の検証
標準機能との適合と、実運用を想定したPoCの両面から検証します。
- Fit to Standard:標準機能と独自要件がどこまで合うかを見る
- PoC:正常時と例外時の操作と記録を試す
- 現場評価:実際の業務での使いやすさと処理を確かめる
パッケージやSaaSを候補にする場合は、標準機能に業務を合わせる範囲と、変えられない独自要件を分けて考えます。医薬品品質に直結する統制は維持し、単なる慣習は見直します。
PoCでは、正常な承認に加えて、通信断、権限不足、入力ミス、差し戻しを試します。期限超過、記録訂正、障害復旧、監査証跡の検索も、検証の対象です。
現場担当者に実際のロットや文書の流れを操作してもらい、使いやすさ、入力項目、アラート量、処理時間を評価します。デモで確認できない点は、契約前にテスト計画へ入れておきます。
例外フローを作り込むと、初期費用に加えて更新や再バリデーションの負担も増えます。
CSV・教育・段階稼働の設計
CSV、担当者教育、段階稼働の順に、確認内容と切替条件を定めます。
- CSV:リスクに応じた検証記録と証拠の整備
- 教育:担当者の役割ごとに分けた内容
- 段階稼働:範囲を分けて稼働し、KPIを見たうえでの展開
- 切替条件:旧システムや二重入力の扱い
CSVでは、GxPへの影響とリスクに応じて証跡を整えます。URSや機能仕様、リスク評価をテスト計画と結果につなぎ、追跡性、逸脱、承認、稼働記録まで残します。
提供側に資料があっても、自社の用途と手順で信頼性を確認する責任は残ります。そのため、確認者と保存する証拠を早期に合意しておきます。
稼働前には、役割ごとに教育を分けます。管理者、品質保証、製造、試験、保全、監査担当者が、それぞれの対象になります。
一括切替が難しい場合は、文書・逸脱・CAPAや一工場・一製品群から始めます。KPIを確認したうえで、製造記録、LIMS、海外拠点へ広げます。
旧システムを参照専用にする時期と、二重入力を止める時期、切り戻しの条件を決めておきます。
2026年時点の費用相場とコストの内訳
費用は利用者数だけでなく、対象業務と工場数、データ移行、設備・試験機器との連携によって変わります。CSVや教育、GMP文書の見直し、保守契約も、費用に影響します。
公開されている定価は少なく、個別見積もりが中心です。そのため、ここで示すのは2026年時点の推定レンジで、実際の見積もりを保証する数字ではありません。
▶ 詳細はこちら:医薬品製造業向け品質管理システム開発の見積相場や費用/コスト/値段について
小規模なクラウドeQMSの初期費用の目安(300万〜1,000万円)
対象は、一工場で文書管理、逸脱、CAPA、教育を標準機能中心に導入するケースです。初期費用は300万〜1,000万円、月額は10万〜80万円で、期間は3〜6か月程度が仮の目安です。
権限設計、既存文書の移行、CSV、教育、SOP整備を含めると、ライセンスだけの場合より初期費用が増えます。そのため、月額に含まれる利用者数、保管容量、サポート、更新時の再評価を確認しておきます。
製造・品質連携型の初期費用の目安(1,000万〜5,000万円)
対象は、製造記録や試験データを扱い、MES・LIMS・機器との連携を含むケースです。初期費用は1,000万〜5,000万円、月額または保守は50万〜200万円で、期間は6〜12か月程度が目安です。
変動要因は、データ項目のマッピング、連携方式、マスタ統合、現場端末、ネットワーク、テストケース数です。なかでも、複数拠点を同時に標準化すると、業務整理や移行の工数がシステム費用を上回ることもあります。
複数工場・スクラッチ開発の費用の見込み(3,000万円以上)
複数工場でERP、MES、LIMS、計量器、試験機器、WMSまで連携する場合と、独自工程を作り込む場合の推定レンジを示します。
- 複数工場連携:初期3,000万〜1.5億円、12〜24か月程度。
- スクラッチ開発:5,000万〜2億円以上、18〜36か月以上の可能性。
範囲を一工場に絞って標準機能を使うほうが、テストやCSVを削るより有効です。
見積もりは、初期費用と月額・保守に分けたうえで、データ移行、連携、CSV、教育、SOP整備の項目ごとに比べます。再評価、規制改訂対応、障害復旧支援も、別の項目として扱います。
初期開発費の15〜25%程度を年間保守の仮置きにする一般論もあります。医薬品向けは含まれる作業が異なるため、率だけで判断しないことが大切です。
パッケージ・クラウド・スクラッチの選び方
方式は、独自性、拠点数、規制対応の範囲、社内の運用体制によって変わります。規制対応や品質イベントはパッケージやクラウドで扱い、独自工程は連携や追加開発で補う構成にすると、費用と保守のバランスを取りやすくなります。
早期導入と多拠点共有に向くクラウドeQMS
クラウドeQMSは、サーバー運用や更新の負担を抑え、複数拠点で同じワークフローを使いやすい方式です。
2025年の製造業向け公式発表では、ノーコードで逸脱、CAPA、変更、文書、教育のフローを設定するクラウドサービスが示されています。また、製造実行や品質情報システムとの連携も掲げられています。
データ保管場所、バックアップ、障害復旧、アクセス制御、更新時の変更管理と再バリデーションについて、責任分担を確認します。
業界特化パッケージの標準機能と実績
業界特化パッケージは、ロット管理、監査証跡、GMP帳票、秤量、出荷判定などの共通要件を、標準機能で持ちやすい方式です。業務を標準に合わせれば、要件定義とテストを短縮できる可能性があります。
標準機能の範囲、追加開発の方法、将来の更新、提供側と利用側のCSV責任を細かく確認します。
特殊工程と複雑な連携に限るスクラッチ開発
特殊な製造工程、独自機器の制御、複雑な基幹統合など、標準機能では競争力を表現できない場合に検討します。
スクラッチは自由度が高い一方、要件定義とテスト、CSVを長期にわたって担うことになります。教育、保守、規制変更への対応も、後々まで続く負担です。
最初から全機能を作るのではなく、最小限の品質イベントや一製品群でMVP(Minimum Viable Product)を作り、運用を確認してから広げます。
開発会社・ベンダーの選び方と比較ポイント
ベンダーを比べるときは、機能数や価格に加えて、医薬品製造の業務理解、規制対応を実装に落とし込む力を見ます。連携やデータ移行、導入後の運用支援も確認します。
「GMP対応」「Part 11対応」「CSV支援」という表示は、標準機能、設定、追加開発、利用側のSOPや承認のどこを指すかで意味が変わります。
医薬品製造の工程と規制に関する経験の確認
導入実績と規制対応は、具体的な証拠で確かめます。
- 製造経験:導入先の製造分野
- 業務範囲:対象業務と拠点の範囲
- 現場理解:業務フローの説明と、担当者との対話
- 規制と運用:証拠資料と稼働後の支援体制
導入件数だけでなく、対象が原薬、製剤、バイオ、治験薬、受託製造のどれにあたるかを確認します。あわせて、文書や品質イベント中心か、製造・試験まで含むか、国内か海外かも見ます。
可能であれば、匿名化された画面や業務フローで、逸脱の起票からCAPAの効果確認までの説明を受けます。現場の言葉で話せるかも確かめます。
規制対応は、URSからテスト結果への追跡性、監査証跡、電子署名の再認証で評価します。権限変更履歴や復旧テストも、評価の材料になります。
更新時の影響評価、定期レビュー、脆弱性対応、規制改訂時の情報提供体制も、契約前に確認します。
連携・移行・運用支援の責任範囲の切り分け
契約前に、連携、移行、運用支援の担当と条件を明確にします。
- システム連携
- 過去記録の移行
- 見積もりと稼働後の支援
MES、LIMS、ERPとの連携は、API、ファイル、データベースのどれで行うかを整理します。計量器、試験機器、ID管理基盤は、機器側も含めて連携の位置を決めます。
障害時の正本データ、再送や重複登録の防止、通信断時に現場を止めない方法も設計します。
過去記録は全件移行、参照用アーカイブ、必要なマスタのみの移行などから、監査と費用のバランスを決めます。
見積書は、要件定義、設定、追加開発の費用が分かれているかを確認します。移行、連携、CSV、UAT、教育、稼働後の支援も、項目ごとに分けます。また、一次窓口、対応時間、重大度別のSLA、問い合わせ範囲、更新通知の時期も比べます。
担当者が変わっても運用できるよう、設定書、テスト記録、管理者マニュアル、データモデルを受け取れるか確認します。
▶ 詳細はこちら:医薬品製造業向け品質管理システム開発でおすすめの開発会社/ベンダー6選と選び方
▶ 詳細はこちら:医薬品製造業向け品質管理システム開発の発注/外注/依頼/委託方法について
導入で失敗しやすいパターンと対策
失敗は、ソフトウェアの性能よりも、目的や責任範囲の曖昧さから起きることがあります。
導入前に、「何を減らすか」「どの品質リスクを下げるか」「誰が正本データを管理するか」を決めておきます。
独自カスタマイズの増えすぎ
紙帳票をそのまま画面にして例外を追加すると、システムが複雑になり、テストと教育の負担が増えます。
法令やGMPで必要な要件、品質に直結する独自工程、単なる慣習を分けて整理します。慣習のほうは、標準業務へ寄せます。
必要な追加開発は標準機能と切り離し、更新の影響を受けにくい境界を設けます。
チェックボックスだけで済ませる規制対応
「GMP対応」と書かれていても、対象業務、標準機能、利用側の手順、CSVの証拠は製品ごとに異なります。監査証跡があっても、権限設定が不十分であれば、統制は足りません。
要件はリスクごとに分け、操作、記録の出力、異常時の動きをテストします。SOPと画面設定が一致しているかも確かめます。
現場教育と稼働後の改善の後回し
稼働日に一度説明しただけでは、忙しい現場に入力が定着しないことがあります。そこで、役割別の教育、実データでの演習、問い合わせ窓口、SOP改訂、利用状況の確認を計画に入れます。
稼働後は、未登録の紙記録、期限超過、差し戻し、入力のやり直しを確認し、ワークフローや教育を改善します。
導入後に見るべきKPIと運用のポイント
導入効果は、品質リスク、処理速度、記録の完全性、現場負担を組み合わせて評価します。ログイン数や登録件数は、その補助として見ます。
ICH Q10の状態管理と継続的改善の考え方に沿い、KPIを月次・四半期の品質レビューへ組み込みます。
品質と業務効率を測るKPI
品質と効率の両面で、導入前後を比較できる指標を選びます。
- 品質イベント:逸脱件数、重大度別割合、CAPA期限超過率、再発率
- 処理状況:初期評価までの時間、OOS調査完了日数、変更管理の滞留件数
- 教育・記録:文書改訂から教育完了までの日数、二重入力件数
ロット記録の確認、出荷判定の検索、監査資料の準備にかかる時間も、比較しやすい指標です。
定期レビューとデータインテグリティの運用
定期レビューでは、権限、記録の異常、システムの復旧性、運用状況を点検します。
- 定期点検:権限、証跡、ログイン、復旧の状況に加え、教育、連携、更新の状況
- 権限・記録管理:異動時の権限と、記録変更の承認
監査証跡の異常、失敗したログイン、バックアップと復旧テスト、未完了の教育、連携障害、ベンダー更新を、定期的に確認します。
異動や組織変更時には、不要な権限を残さず、データの削除・修正理由と承認を記録します。また、管理者権限は日常業務に使わない設計にします。
FDAのCDERは2026年に、品質マネジメント成熟度評価の3年目プログラムについて、最大9施設を対象とする案内を公表しています(出典: FDA「CDER Quality Management Maturity」、2026年)。
規制違反の防止だけでなく、品質を安定的に改善する管理能力も重視される動きです。そのため、KPIは記録件数にとどめず、再発防止や状態管理の成熟度まで広げて見ます。
よくある質問(FAQ)
規制、費用、既存システムとの関係について、導入判断に直結する質問に答えます。
クラウドでもGMPやCSVに対応できますか?
対応は可能ですが、クラウドを使うだけで適合するわけではありません。提供側はインフラを管理し、利用側はURS、リスク評価、設定確認を担います。SOP、教育、受入試験、変更管理も、利用側の確認事項です。
更新頻度、事前通知、影響評価、再バリデーションの扱いも、契約前に確認します。
QMSだけ導入すれば製造・試験の品質管理は十分ですか?
QMSだけで足りるかは、対象工程と現行システムの分断状況によります。QMS、MES、LIMS、ERPのどこまでが必要かも、同じ条件で決まります。
逸脱・CAPA・文書から始める場合も、将来、製造記録や試験結果をロット単位でつなげるデータ項目と連携方式を設計すると、後から作り直しにくくなります。
導入費用と期間を短くするにはどうすればよいですか?
対象を一工場、一製品群、または文書・逸脱・CAPAに絞り、標準機能を優先すると、期間の短縮につながります。URSと連携範囲を先に決め、例外をすべて追加開発しないことも有効です。
CSV、教育、データ移行、受入試験を削ると、稼働後の手戻りにつながります。品質に関わる工程は、短縮の対象にしないことが大切です。
開発会社・ベンダーには何を質問すべきですか?
対象業務と実績、標準機能と追加開発の範囲を確認します。CSV成果物と責任、GMP・PIC/S・Part 11・データインテグリティへの対応方法も質問します。
既存システム・機器との連携、データ移行、保守、更新、障害復旧も確認します。回答は提案書だけでなく、画面、監査証跡、テスト記録、運用体制で確かめます。
価格は初期費用だけでなく、5年間程度の総保有コストで比べると、判断しやすくなります。
まとめ:品質リスクと運用範囲に応じた段階的な選び方
品質管理システムは、GMPに沿う品質判断と製造・試験データをロット単位で説明可能にする基盤です。QMS、MES、LIMS、ERPの役割を整理し、自社のリスクに合わせて機能を組み合わせます。
導入する機能は、文書や逸脱・CAPAから、監査証跡、電子署名、トレーサビリティまで幅広くあります。どこから入れるかは、品質リスクと業務の分断度で決めます。
機能・費用・証跡・運用を一体で比べる観点
標準機能か追加開発か、CSVや教育が見積もりに含まれるか、既存システムや機器と連携できるかを確認します。
導入後の設定、レビュー、規制改訂対応の担当者も明確にします。費用は初期額だけでなく、月額、保守、移行、再評価、障害対応を含む総保有コストで比べます。
規制対応の表記は、画面と証跡を確認して判断します。
一工場・一業務から始める段階的な展開
全社一括導入にこだわらず、文書・逸脱・CAPA、または一工場・一製品群から始め、登録率、期限超過率、再発率、監査資料の準備時間、現場負担を確認します。
効果と課題からワークフローを改善し、そのうえでMES、LIMS、ERP、海外拠点へ展開します。投資と現場負担を調整しながら、品質を安定させ、継続的に改善できる状態を目指します。
▼関連記事一覧
・医薬品製造業向け品質管理システム開発の進め方/やり方/流れや方法/手法/工程/手順
・医薬品製造業向け品質管理システム開発でおすすめの開発会社/ベンダー6選と選び方
・医薬品製造業向け品質管理システム開発の見積相場や費用/コスト/値段について
・医薬品製造業向け品質管理システム開発の発注/外注/依頼/委託方法について
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。