
医薬品向け品質管理システムは、要件整理から定着まで6つの段階で進めます。この順に進めると、後戻りを抑え、品質改善につなげやすくなります。
各段階で決めること、費用の相場と内訳、見積もりの確認点を順に取り上げます。
▼全体ガイドの記事
・医薬品製造業向け品質管理システム開発の完全ガイド
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
医薬品製造業向け品質管理システム開発の全体像
品質管理システムの企画では、製品名や機能一覧より先に、管理する品質業務と製造データの流れを決めます。
ICH Q10は、医薬品の開発、技術移転、商業製造、製品終売までを対象にした品質システムのモデルです。そのうえで、短期の導入範囲と将来の拡張範囲を分けておくと、過剰な作り込みを防ぎやすくなります。
品質管理システムの対象業務
品質管理システムは、扱う業務とGMP運用の設計を一緒に考える必要があります。
- 扱う業務:SOPや規格書、逸脱、OOS、変更管理、CAPA、苦情、監査、教育。承認履歴と監査証跡も管理します。
- MES・LIMS機能を含む基盤:製造指図、製造実績、試験結果、出荷判定、設備・校正履歴まで扱う場合の候補です。
- 導入だけでは不足:システムを入れただけで、GMPへの適合が自動的に得られるわけではありません。
設定や権限、電子署名は、システムの仕組みとして一体で設計します。記録保存や変更管理、運用手順書、教育は、運用の決まりとして整えます。そのうえで、利用環境で意図した結果が得られることを文書化します。
PMDAのQMSソフトウェア関連資料は、電磁的な文書や記録を扱うシステムではCSVが前提と説明しています。そのため、完全性、正確性、信頼性と意図した要件を確認し、文書化します(出典: PMDA「品質管理監督システム(QMS)に係る研究成果物」、2020年)。
QMS・MES・LIMS・ERPの役割分担
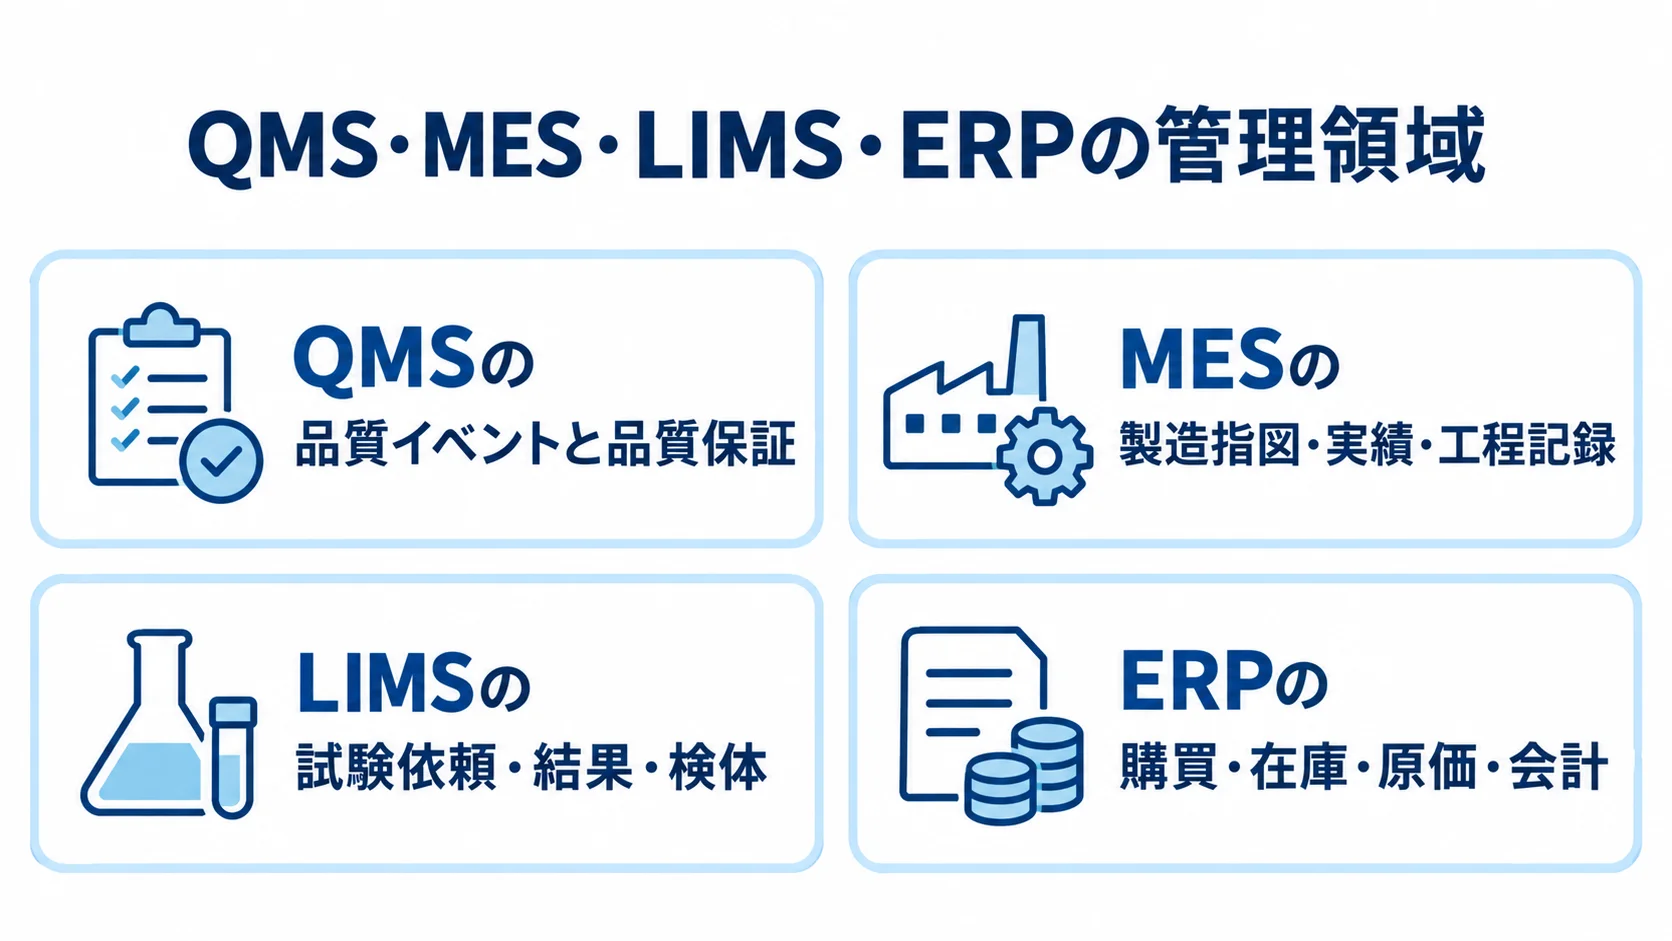
各システムの役割は次のとおりです。これを押さえると、管理範囲と連携点を見極められます。
- QMS:品質イベントと品質保証を扱い、逸脱とCAPAの管理先です。
- MES:製造指図、実績、工程記録を扱い、製造条件と実績の管理を担います。
- LIMS:試験依頼、結果、検体を扱い、試験結果と規格判定の管理先です。
- ERP:購買、在庫、原価、会計を扱い、在庫引当と購買の管理先です。
製品は複数の領域にまたがるため、名称だけで判断せず、原料受入から出荷判定までの各データについて、発生場所と最終承認者を確認します。
各システムは、ロット番号や品目コードを共通のキーとして連携させます。紙の記録をQMSへ転記するだけだと二重入力が残るため、要件整理の段階で各データの正本を決めておきます。
医薬品製造業向け品質管理システムの進め方
開発と導入は、要件整理から製品・ベンダー選定までの順に進めます。完了条件、成果物、承認者を先に決めておくと、後戻りを減らせます。選定のあとは、設計・開発、テスト・バリデーション、稼働、定着の4段階を、この順に進めます。
- 設計・開発:URSをもとにした機能仕様や画面、ワークフローの具体化
- テスト・バリデーション:業務シナリオとCSVを一つの計画にまとめた管理
- 稼働:切り替え方式と障害時の業務継続
- 定着:利用率と品質改善の継続的な測定
1. 要件整理:現状業務と規制上の必須統制の切り分け
工場や製品群、部門ごとに、紙やExcel、既存システム(QMS、MES、LIMS、ERP)、計量器、試験機器の利用状況を一覧にします。業務フローは、原料受入から出荷後の苦情まで一続きで描きます。
入力者、確認者、承認者を記録し、あわせて記録の保存場所と手戻りの発生箇所も書き出します。そのうえで、GMP上なくせない統制と、自社独自のやり方を分けてください。
- 必須統制:監査証跡、権限分離、電子署名、版管理、ロット追跡、バックアップ
- 標準化の検討事項:承認経路の順序や帳票の見た目
この段階の成果物は、現状業務一覧、課題一覧、業務要件、ユーザー要求仕様書(URS)、データ連携一覧、GxP影響評価です。
対象とする工場、製品、業務を決めるとともに、利用者と権限、記録の正本、保存年限を定めます。ロットと品目のマスタや既存データの移行も、この段階で決めておきます。
障害時の紙運用と、CSVの作業をどこまで誰が受け持つかも確認します。初回リリースでは、品質リスクと転記作業をどこまで下げるかを数値で示し、将来機能を無制限に盛り込まないようにします。
2. 選定:標準機能・連携・バリデーションの比較
製品の機能数の多さより、自社の重要業務を標準機能でどこまで実現できるかを確認します。候補ごとに同じ質問票を使えば、比較条件をそろえられます。
- 候補:クラウドeQMS、医薬品特化パッケージ、MES・LIMS連携型、スクラッチ開発
- 比較項目:対象業務、導入形態、既存連携、更新方法、サポート拠点
デモでは、文書改訂と教育の割り当て、逸脱の起票からCAPA登録、承認差し戻し、試験結果の取り込みから出荷判定までを、実際に動かして見せてもらいます。あわせて、権限のない利用者の承認や規格外の入力、通信断、障害復旧も確認します。
「GMP対応」「Part 11対応」「PIC/S対応」が、標準機能、設定、追加開発、運用手順のどれを指すかは、製品や企業ごとに異なります。
電子署名の再認証や監査証跡レビュー、権限申請、変更時の影響評価、定期レビューのテンプレートを確認します。CSVの成果物のうち、ベンダーが支援する文書と利用企業が作成・承認する文書は、RFPの中で分けておきます。
3. 設計・開発:Fit to Standardを基本にした作り込みの管理
URSをもとに、機能仕様や画面、ワークフローを具体化します。権限、マスタ、外部連携、移行方式も、同じ流れで詰めます。
- 作り込みの管理:パッケージはFit to Standardを基本にし、標準機能、設定、アドオン・追加開発の範囲を分けます。
- 連携設計:ロット番号、品目コード、設備番号、試験項目、単位、日時、操作者の定義をそろえます。
- 連携の例外:データの確定時点、再送、手動補正の履歴まで設計します。
- 設計レビュー:品質保証、製造、試験、情報システム、現場のスーパーユーザーが確認し、不要な入力項目を減らして品質判断に必要な情報を目立たせます。
- 変更承認:追加要件は費用・納期・CSVへの影響を評価し、変更要求として承認します。
ERPから製造予定を受け取り、MESが実績を、LIMSが試験結果を返す構成もあります。また、QMSは逸脱やCAPAを管理します。
独自帳票や承認経路を追加すると、設計、テスト、CSV、教育、将来の更新確認が、そのぶん増えます。
4. テスト:業務シナリオとCSVを一つにまとめた計画
テストは、業務シナリオとCSVを一つの計画で管理します。記録と受入条件もそろえます。
- テスト設計:単体、結合、システム、ユーザー受入テスト(UAT)を分け、目的、前提データ、期待結果、実施者、証拠、逸脱時の処置を記録します。
- 業務シナリオ:実運用に近いロット、規格外結果、承認差し戻し、期限超過、権限変更、マスタ改訂を試します。
- CSV文書:リスクに応じて重要度を評価し、URS、リスク評価、機能仕様、テスト計画・結果、問題・逸脱、報告書、運用開始承認をそろえます。
- 変更時の評価:変更の内容に応じて、バリデーションの要否を判断します。
- 受入基準:承認、監査証跡、記録保存、権限、連携、復旧が手順どおり動き、証拠が残ることを確認します。
PMDA資料によると、初回使用時だけでなく、システムや適用の変更時も、内容に応じてバリデーションの要否を判断します(出典:PMDA「改正QMS省令の概要及びQMSソフトウェアのバリデーション」、2023年)。
利用企業は、SOPと実運用に合わせて最終受入を判断します。開発者による画面確認は、それだけでは不十分です。
5. 稼働:切り替え方式と障害時の業務継続
稼働に備えて、切り替え前の確認、展開方法、当日の運用、旧環境の扱いを決めます。
- 切替前の確認:マスタ、利用者、権限、初期在庫、進行中ロット、未完了の逸脱・CAPA、教育履歴、SOPの版を見ておきます。
- 展開方法:一括稼働は統一しやすい反面、問題時の影響が大きいため、一工場・一製品群や文書管理・逸脱・CAPAから始める方法があります。
- 当日の運用:問い合わせ窓口、承認者の代替、障害時の紙記録、連携停止時の再送、データ修正の申請手順を決めます。
- 旧環境と稼働後:旧システムの参照期間、紙記録を正本とする条件、旧版SOPの停止を明文化します。
稼働直後は、記録の欠落や差し戻し、権限・連携のエラー、現場の回避運用を毎日確認します。
6. 定着:利用率と品質改善の継続的な測定
品質指標と利用状況を追い、変更管理や現場教育を続けることが、定着につながります。
- 品質指標:逸脱の初回評価時間、CAPA期限超過率、原因再発率、文書改訂の承認リードタイムを月次で追います。
- 利用状況:教育未完了者数、紙への逆戻り件数、試験結果の転記件数も測定します。
- 定期レビュー:クラウドの更新、権限、連携先、OS・ブラウザ変更の影響を評価します。
- 改善体制:変更時に必要な再テストと再教育を行います。スーパーユーザーを育成し、問い合わせをFAQや教材に反映して、情報システム部門への集中を避けます。
定期レビューでは、監査証跡やアクセス権、バックアップ、障害記録、未解決の問題を確認し、SOPとの整合性も確かめます。また、導入前の基準値を用意しておくと、導入後の効果を事実に基づいて評価できます。
医薬品製造業向け品質管理システムの費用相場とコストの内訳
費用は、利用者数や工場数、対象業務、機器連携、データ移行、CSVの範囲によって変わります。
公開サイトには一律の価格が少ないため、NotebookLMの製造業務システム相場に医薬品特有の工数を加味した推定を示します。この金額は、監査証跡やバリデーション、教育、GMP文書の整備を含めた予算の仮置きで、特定の製品の確定価格ではありません。
規模別の初期費用と導入期間の目安
規模が変わると、費用と期間も変わります。複数工場では、ERP、MES、LIMS、計量器、試験機器、マスタを統合する場合があります。
- 1工場のクラウドeQMS:初期費用300万〜1,000万円、月額10万〜80万円、期間3〜6か月程度が起点です。
- 1工場の製造・品質パッケージ:MESやLIMS連携を含め、初期費用1,000万〜5,000万円、月額・保守50万〜200万円、期間6〜12か月程度が目安です。
- 複数工場の統合:初期費用3,000万〜1.5億円、導入期間12〜24か月程度が目安です。
- スクラッチ開発:独自工程を大規模に作り込む場合、5,000万〜2億円以上、18〜36か月以上のケースも想定されます。
クラウドeQMSの費用は、設定や権限設計、移行、CSV、教育の範囲によって変わります。
金額は統一価格ではなく推定値です(出典:NotebookLM「生産・製造」業務システムQ&A、調査日2026年8月6日)。
実際の価格は、対象範囲と拠点ごとの違いを整理したRFPをもとに、見積もりを取ってください。
初期費用だけでなくTCOの内訳
見積書では、費目ごとの作業と責任を分けて示してもらいます。「CSV対応一式」と書かれていれば、URSやリスク評価の作成者、テスト証跡の実施者と承認者、変更時の再評価担当が誰かを確認します。
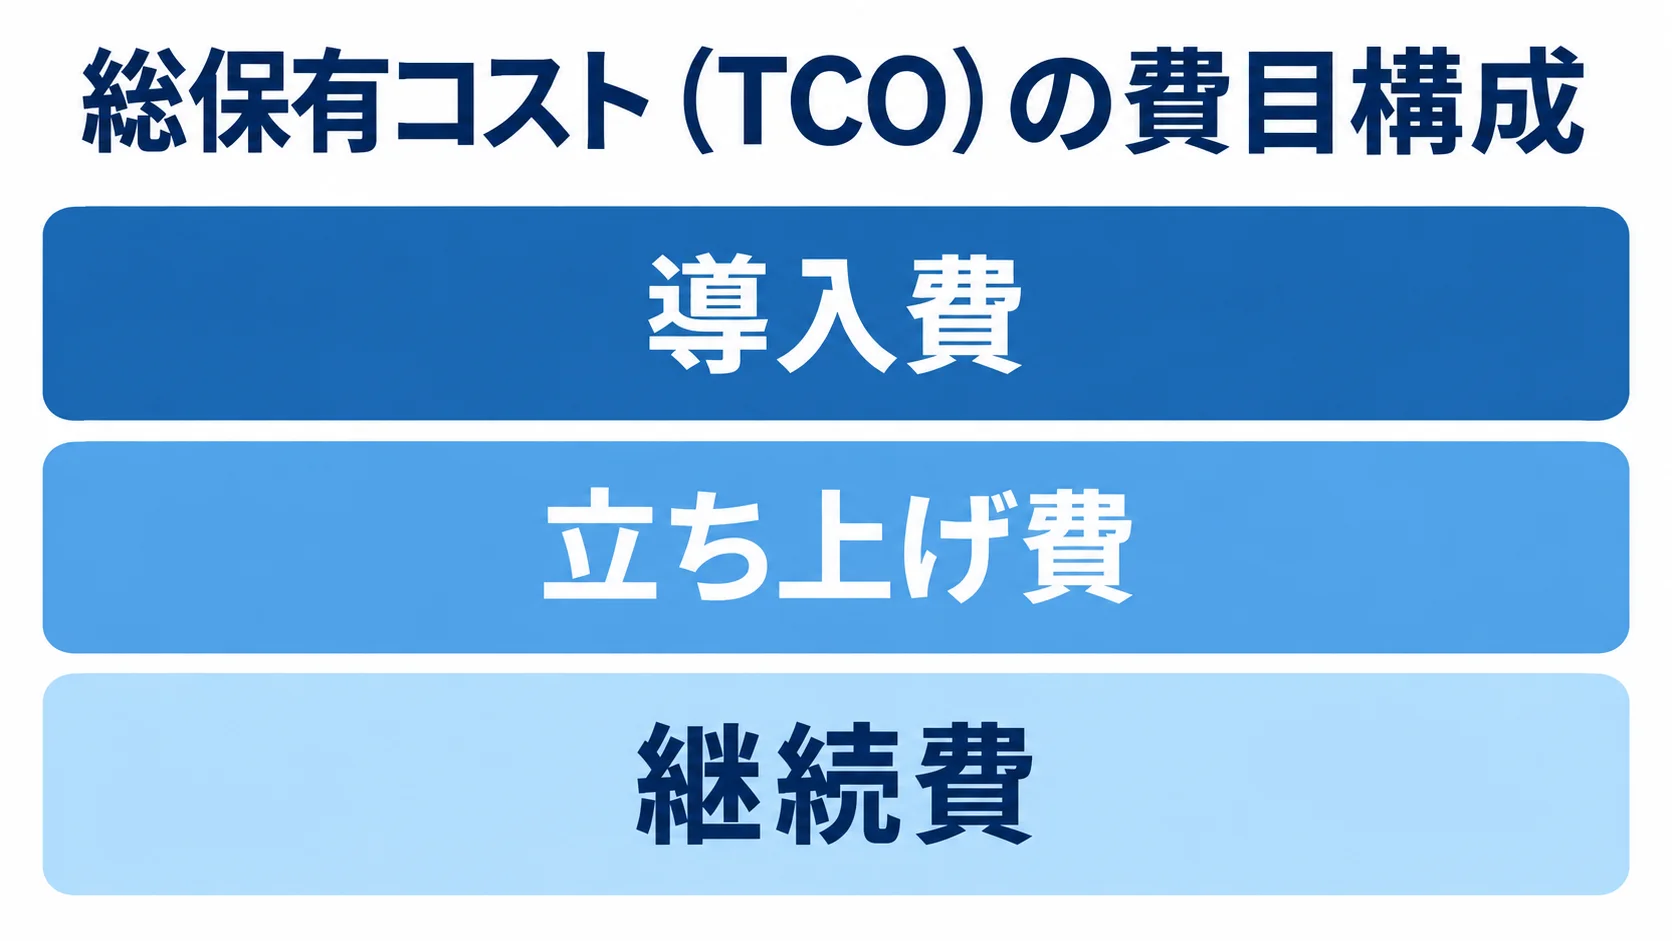
- 導入費:ライセンス、環境構築、要件定義、設定・追加開発、連携、データ移行
- 立ち上げ費:CSV、テスト、教育、SOP整備、稼働支援
- 継続費:保守、クラウド利用料、アップデート対応
クラウドでは、ユーザー数や拠点数、容量によって、費用が増えることがあります。次の項目も、費用に加わることがあります。
- API:外部システムと接続するための作業
- 検証環境:本番とは別に用意する検証用の環境
- バックアップ:データを退避し、復元に備える対応
- サポート:問い合わせや障害時の対応を受ける体制
- 更新の影響評価:アップデートのたびに影響範囲を確かめる作業
一方で、オンプレミスでは、サーバーやOS、データベースが必要になります。加えて、次の対応も必要になります。
- 冗長化:障害時に備え、サーバーや機器を二重にする対応
- 監視:稼働状況を常に確認し、異常に気づく対応
- パッチ:OSやデータベースの修正プログラムを当てる対応
- 機器更新:古くなったサーバーや機器を入れ替える対応
年間保守を初期開発費の15〜25%程度とする一般論もあります。ただし、規制改訂や再バリデーションを含むかは製品ごとに異なるため、判断には率だけでなく、その中身の確認が必要です。
総保有コスト(TCO)は、少なくとも5年程度を想定して、初期費用と月額・保守を合算します。ほかに、次の項目も合算します。
- つなぎ込み:機器連携、移行にかかる費用
- 人の対応:教育と社内工数にかかる費用
- 更新と検証:更新対応、追加バリデーションにかかる費用
独自開発が多く、変更のたびにテストが必要になる場合は、初期費用が安くても、長期では高くなることがあります。
反対に、標準機能を活用できる製品は、業務の見直しが必要になっても、更新と拡張の負担を抑えやすくなります。
見積もりを取る際のポイント
見積もりの精度は、発注側が渡す情報の精度に左右されます。そこで、同じ前提条件のもとで、標準機能と追加開発の境界、責任の切り分け、稼働後の運用を比べます。
価格の低い提案では、要件定義、テスト、教育、CSV、移行、連携が別費用になっていないかを確認します。
RFPに書く業務・データ・規制要件
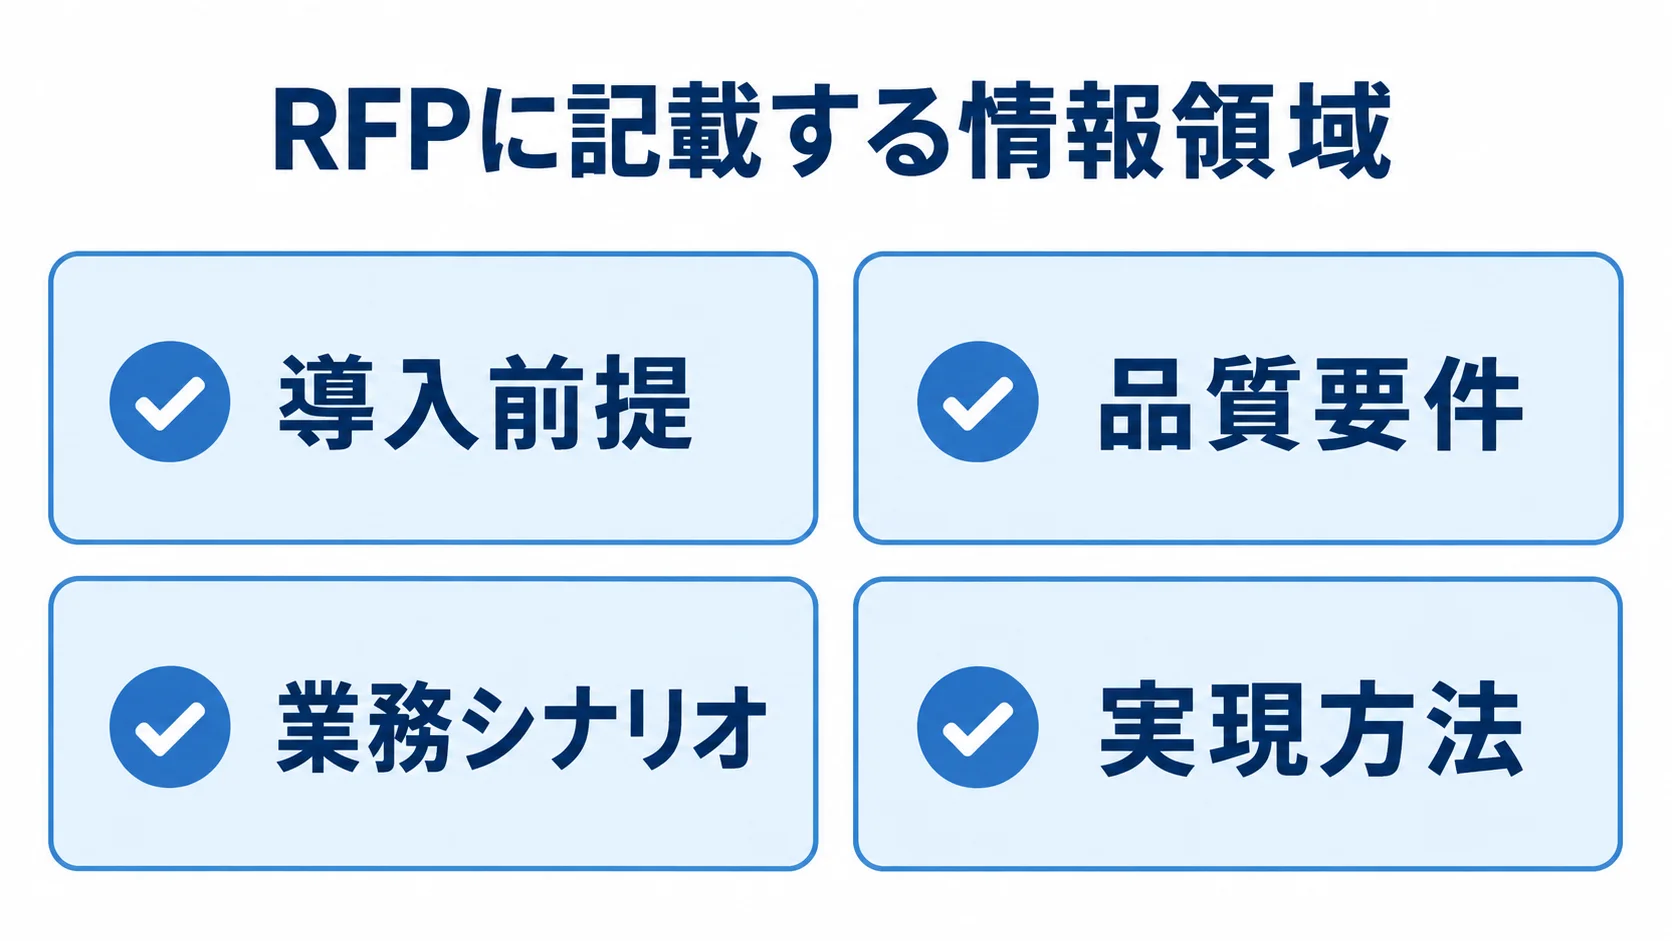
前提条件、品質上の統制、業務シナリオ、実現方法の4つを具体的に書くと、提案を同じ条件で比べられます。
- 導入前提:工場、製品、ユーザー数、言語、対象業務、現行システム、連携対象、データ量、移行期間、希望時期、クラウド方針を記載します。
- 品質要件:GMP、PIC/S、データインテグリティ、電子記録・署名、監査証跡、権限分離、保存年限、バックアップ、復旧、CSV成果物と責任分担を明記します。
- 業務シナリオ:「逸脱を管理できる」だけでなく、起票、初期・影響評価、原因分析、CAPA、効果確認、期限延長、承認、クローズ、監査証跡まで書きます。
- 実現方法:標準、設定、追加開発、対象外のどれかを回答してもらいます。出荷判定や規格外結果は、例外時の動作も確認します。
複数社比較で同じシナリオと質問票を使う条件
候補ごとに製品の特性と公表実績を把握し、自社の要件に合うかを同じ観点で検証します。
- 比較候補:品質イベント中心のeQMS、製造・試験中心のMES・LIMS、医薬品特化の生産管理、グローバル向けライフサイエンスQMSを含めます。
- HITPHAMS:公表実績を参考にします。
- OpreX:医薬品・食品製造向けの製品です。クラウド運用や柔軟な品質管理が、自社の要件に合うかを見ます。
- 適合性:製品説明だけで判断せず、URSとCSV計画で検証します。
- 比較時の確認:関係担当者を交え、製品機能と支援体制を見極めます。
日立システムズは、SaaS版HITPHAMSについて、2025年1月時点で累計120社・300サイト以上を掲げています。また、CSV、データインテグリティ、設備バリデーションのコンサル実績は50社以上です。
実績数は参考情報として扱い、同じ剤形や工程、拠点規模の事例かを確認します(出典:株式会社日立システムズ「SaaS版HITPHAMS」、2025年1月時点)。
横河電機は2025年2月に、クラウド型OpreX Quality Management Systemを発売しました。この製品は、逸脱やCAPA、変更、文書改訂、教育記録を扱います。
特徴は、ノーコードのワークフローと、MES・品質情報管理システムとの連携です。クラウド化や品質保証業務の柔軟な改善を重視する企業であれば、比較候補に加えられます(出典:横河電機「OpreX Quality Management System発売」、2025年2月3日)。
導入責任者と、CSV・連携・運用保守の担当者にも同席を求めます。そのうえで、標準機能、更新時の影響評価、復旧目標について質問します。ほかに、次の項目も確かめておきます。
- 保管場所:データがどこに置かれるか
- 問い合わせ体制:連絡を受ける窓口の設け方
- 規制改訂:規制が改められたときの対応
- 習熟の支援:現場で使い方を身につけてもらう範囲
- 実績の開示:実名事例を見せてもらえる範囲
提案書と見積書の記載が一致しているかも確認します。
見積もり段階での追加費用と責任分界
見積もり段階で、追加費用が発生しやすい箇所と、利用企業・ベンダーの役割を確認します。
- 追加費用:要件定義後の変更、独自帳票・承認経路、過去データ整備、機器連携、拠点別マスタ、検証環境、追加教育で増えやすい箇所です。
- 見積もり条件:「一式」は作業単位、成果物、前提、上限、変更時単価を見ておきます。ベンダーが運用管理しても、品質保証責任は利用企業に残ります。
- 責任分界:利用企業とベンダーのどちらが何を受け持つかを、担当ごとに分けて決めます。
- 小規模導入・PoC:文書・逸脱・CAPAや一工場・一製品群から始め、実際のSOP、ロット、試験データ、承認者で試します。
- 検証範囲:操作性だけでなく監査証跡、例外処理、移行、CSV、現場教育を確認し、全社展開に必要な差分を把握します。
RACI表では、ユーザー権限の承認やSOPの制定、データレビュー、CSVの最終承認から、変更管理、定期レビュー、教育記録までの担当を分けます。
特にクラウドでは、障害連絡、復旧、バックアップからの復元、インシデント報告の期限まで、契約前に確かめます。
よくある質問(FAQ)
導入前には、製品の機能だけでなく、品質保証の責任、既存システムとの境界、費用に含まれる作業も確認します。
医薬品製造業向け品質管理システムはGMP対応製品を選べば十分ですか?
業務手順や権限、教育、データレビュー、CSVがそろって初めて、運用全体の適合性を説明できます。製品にGMP、PIC/S、Part 11、データインテグリティの機能があっても、それだけで足りるわけではありません。
発注側は、標準機能で足りる範囲と、設定、追加開発、SOPで補う範囲を分けて確認します。
品質管理システムはクラウドで導入しても問題ありませんか?
データの保管場所やアクセス制御、バックアップ、障害復旧、変更通知を確認できれば、クラウドも候補になります。更新時の影響評価やCSVの責任分担も、あわせて確認します。
たとえば、日立システムズは、SaaS版HITPHAMSについて、AWS上に環境を構築し、運用管理や標準のCSV文書を活用すると説明しています。
自社のセキュリティ基準や品質保証手順に合うかは、契約と検証計画で判断します。
小規模な製薬企業はどの業務から導入を始めるべきですか?
紙やExcelの転記が多く、監査対応や処理の遅れによる負担が大きい業務から始めます。たとえば、文書管理や逸脱、CAPAを先行する方法があります。
一工場・一製品群で製造、試験、出荷判定をつなぐ方法もあります。その場合は、導入前に再発率、処理時間、紙記録件数を測り、段階展開の判断材料にします。
CSVはベンダーに任せればよいですか?
ベンダーに支援を頼めますが、成果物を確認して承認するのは、業務要件と利用目的を理解している利用企業です。
ベンダーの標準文書を使う場合でも、実際のSOPや権限、データ、例外処理、運用環境を使ってテストします。
変更時の再評価方法は、あらかじめ決めておきます。見積もりでは、ベンダーの支援範囲と利用企業側の作業を分けてください。
まとめ
品質管理システムの開発は、品質保証と製造・試験データを、どの業務でつなぐかを整理してから始めます。機能一覧から製品を決めるのは、その後の段階です。
要件整理でQMS・MES・LIMS・ERPの役割と正本データを定め、選定では標準機能、連携、CSV、運用責任を同じシナリオで比べます。
まず作るべき成果物
現状業務フロー、課題、対象範囲を整理して、計画にまとめます。計画には、次の内容も含めます。
- 要求の整理:ユーザー要求仕様書(URS)にまとめる
- データのつながり:連携一覧で、データの受け渡しを示す
- CSVの分担:ベンダーと利用企業の責任分界を明確にする
- 効果の確認:導入効果の指標で、稼働後の成果を測る
文書管理や逸脱、CAPAから始めるのか、一工場・一製品群で製造から出荷判定までつなぐのかを決めます。前提をそろえておくと、見積もりを比べやすくなり、価格だけで判断するリスクを抑えられます。
段階導入と定着までの予算・体制
費用は、標準機能中心の小規模クラウドeQMSから、複数工場のMES・LIMS・ERP統合、独自工程のスクラッチ開発まで幅があります。
月額・保守と移行を含むTCOで比べます。ほかに、次の項目も含めます。
- 人材の育成:教育にかかる費用
- 検証の作業:CSVにかかる作業
- 変更への備え:更新時の再評価にかかる作業
- 社内の負担:社内工数として見込む作業
稼働後は、逸脱処理時間、CAPA再発率、紙への逆戻り、教育完了率を測り、品質改善の仕組みとして定着させます。
▼全体ガイドの記事
・医薬品製造業向け品質管理システム開発の完全ガイド
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。