
試験検査管理システムの発注・外注は、現状の整理、要件と役割分担の明文化、委託先の比較の順に進め、記録を追跡できる体制を整えます。
公開例は9,000万円と1億7,000万円で、規模別の目安は3,000万〜8,000万円、8,000万〜1億5,000万円、1億5,000万〜3億円超です。
▼全体ガイドの記事
・医薬品製造業向け試験検査管理システム開発の完全ガイド
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
医薬品製造業向け試験検査管理システムの発注・外注の範囲
外注では、LIMSを中心に、検体受付から試験指図、機器データ取込、計算、規格判定までの仕組みを委託します。さらに、OOS・OOT・逸脱、承認、試験成績書、監査証跡も含め、専門会社や製品ベンダーに導入、開発、検証を任せます。
業務と品質の責任は、発注者側のQA・QC・製造・ITが持ちます。一方で、製品設定、連携、移行、テスト、教育などは委託先が担当します。
LIMSだけでなく品質記録の流れも含む外注対象
試験検査の委託範囲は、記録の流れに沿って次の対象まで含めて考えます。
- 試験業務:検体受付、試験指図、機器データ取込、計算、規格判定の各工程。
- 例外と承認の記録:OOS・OOT・逸脱の記録から、承認、試験成績書、監査証跡まで。
- 対象試験:原料・資材、中間品、最終製品、環境モニタリング、安定性試験のロット単位での追跡。
- 関係情報:試験方法・規格・機器・担当者・試薬・結果・承認者の関係を、説明できる状態で残すこと。
周辺の記録も対象に入れる理由は、PMDAの適合性書面調査で、生データのほか温湿度、逸脱、QC・QA手順も提示の対象になるためです。さらに、検体・標準物質・測定機器の記録も対象になります(出典: 医薬品医療機器総合機構、品質・非臨床試験に係る適合性書面調査について)。
システム本体だけを委託範囲にすると、査察時に必要な周辺記録が抜けやすくなります。
外注後も残る製造所側の責任
クラウドやパッケージを使っても、規制対象業務を行う企業の最終責任は移りません。
- 品質とデータ:発注者側が負う、品質とデータインテグリティの最終責任。
- 責任者と記録:社内承認者、委託先責任者、文書保管場所、監査窓口の決定。
EUが2025年に意見募集した改訂Annex 11案も、利用者が要件適合、証拠保持、当局提示の責任を負うという考え方に立っています。出典は、欧州委員会のEudraLex Volume 4 Chapter 4・Annex 11・Annex 22改訂案です。
発注形態の選び方(パッケージ・クラウド・スクラッチ)
発注形態は、機能の数ではなく、業務の標準化範囲、連携の複雑さ、CSVの責任の分け方、将来の拠点展開を踏まえて選びます。規制対応の実績があるパッケージは、Fit to Standardで評価します。差分だけを設定や追加開発で補うと、検証対象を絞りやすい場合が多いです。
医薬品向けパッケージの標準機能と差分の評価
標準機能は、試験指図、検体・ロット管理、電子署名などを中心に確認します。監査証跡、安定性試験、環境モニタリング、COA発行なども対象です。帳票やExcel計算は、そのまま再現する前に、品質上守る要件と慣習に分けます。
Fit/Gap表は、標準利用・設定変更・追加開発・運用変更・採用しないの5区分に分けると、見積を比べやすくなります。
クラウドの運用負担の軽減と契約確認
クラウド型は、サーバー更新、バックアップ、災害対策、複数拠点の環境をまとめやすく、初期のインフラ調達を抑えられる可能性があります。
- データ管理:保管場所、テナント分離、復元テストの各点。
- 業務継続:接続障害時の対応、障害連絡、復旧目標。
- 契約終了:監査資料、データ返却形式、移行支援を契約に含める。
バージョンアップ前のユーザー受入試験や、ベンダー変更の通知も確認対象です。加えて、契約書にはSLAと査察時の資料提供条件を明記します。
特殊要件がある場合のスクラッチ開発の検討
独自試験法、特殊計算、既存設備との密接な連携が欠かせず、パッケージでは要件を満たせない場合に候補となります。この場合、監査証跡、権限、電子署名、記録保持を自社で維持する責任が重くなります。さらに、変更管理、バックアップ、CSVのテストも自社で保つ必要があります。
法規制、機器、OSが変わった際のライフサイクル保守費と、担当者の退職後の引き継ぎも、発注者がRFPに記載します。
発注・外注の進め方と手順
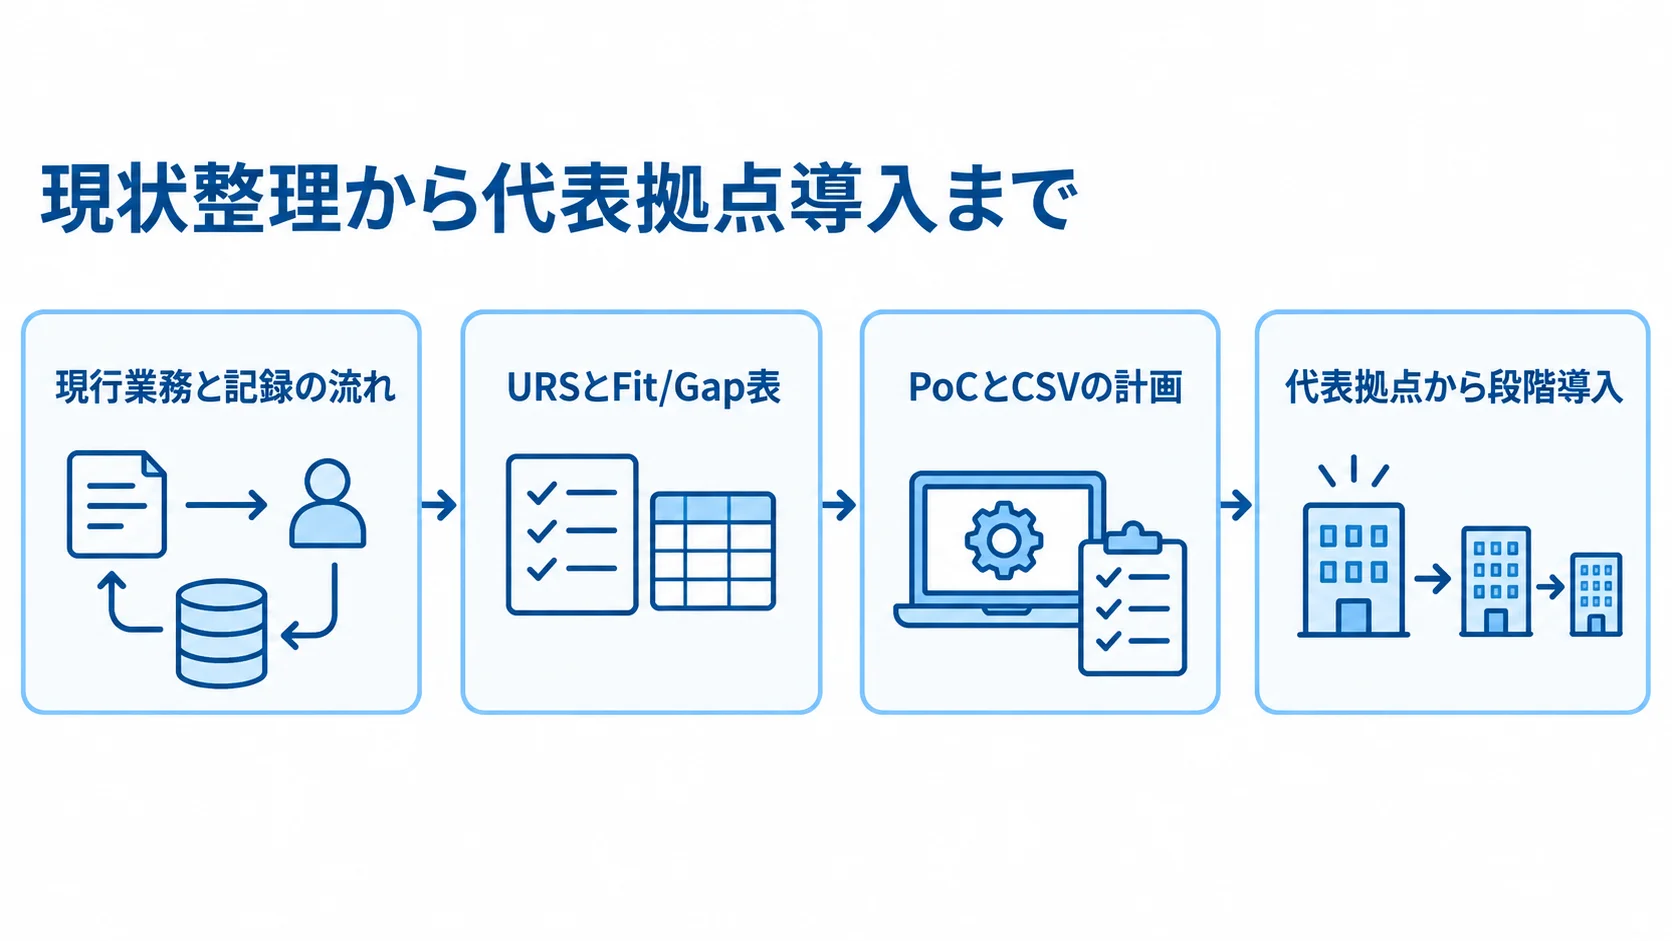
ベンダーにすぐ相談や契約をする前に、社内の目的と現状を整理します。そのうえで、提案依頼書で同じ条件を伝え、評価、契約、設計へ進みます。
QAとQCの代表者は早い段階から入れておき、ほかの部門からも代表者を出してもらいます。
- 製造:現場の使いやすさに関わる代表者。
- IT:システムの仕組みに関わる代表者。
- 薬事・コンプライアンス:規制対応に関わる代表者。
- 設備:機器の条件に関わる代表者。
- 購買:契約条件に関わる代表者。
代表者がそろえば、現場の使いやすさと規制対応を、同じ場で判断できる体制になります。
現行業務と記録の流れの洗い出し
現行業務は、工程と記録の流れに分けて洗い出します。
- 業務工程:サンプリングから出荷可否まで、試験指図、測定、計算、判定、承認、COAの流れ。
- 工程ごとの記録:入力者・確認者、媒体、保管期間、訂正方法、異常時処理、関連SOP。
- 規模:試験項目数、月間検体数、ロット数、利用者数、拠点数、機器・CDS台数の一覧。
- 連携・移行:ERP、MES、QMS、文書管理との連携と、過去データ移行の要否。
前提が曖昧なままだと、各社の見積条件がそろわず、価格を比べられません。
URSとFit/Gap表による業務要件と製品差分の整理
URS(ユーザー要求仕様)には、実現したい業務を書きます。
- 追跡要件:ロットと検体の一意な紐付け、試験方法・規格の版、一次データと計算結果の対応づけ。
- 品質統制:OOS時に承認前の出荷判定を止めることと、変更者・日時・内容の監査証跡による確認。
- 要件の書き方:画面配置ではなく、品質リスクと業務目的を起点に書き、パッケージ標準に合わせる。
また、EU改訂Annex 11案は、URSを適格性評価やバリデーションの基礎とし、設計仕様やテストケースとの追跡性を示しています。出典は、欧州委員会の改訂Annex 11案です。
契約前のPoCとCSV計画の確認
最終候補を1社に絞る前に、代表製品・試験、1台の分析機器またはCDS、1つの異常系を使ったPoCを実施します。PoCでは、検体登録から機器取込・計算・規格外判定を経て、OOS・電子署名・監査証跡・COA発行までを確認します。
さらに、転記の削減、操作のわかりやすさ、データの流れを評価します。CSVを誰が主導するか、文書作成とテストの支援範囲は、契約前に定めておきます。そのほか、次の担当も決めておきます。
- IQ・OQ・PQ:各段階の確認の担当。
- リスク評価:品質上のリスクを見極める担当。
- 追跡表:要件と試験の対応を管理する担当。
- 教育記録:研修の実施と記録の担当。
代表拠点からの段階導入
まずは代表製品・試験・1ラインまたは1拠点から始め、全拠点を一度に切り替えずに進めます。そうすると、マスタ、機器連携、教育、SOP改訂の問題を早く見つけられます。
転記件数・判定時間・紙保管量・監査資料の準備時間・入力エラー・試験滞留をKPIとして測ります。そのうえで、成果を次拠点のテンプレートに反映し、設定と運用標準で展開できる範囲を広げると、総額を抑えられます。
RFPと要件整理の記載事項
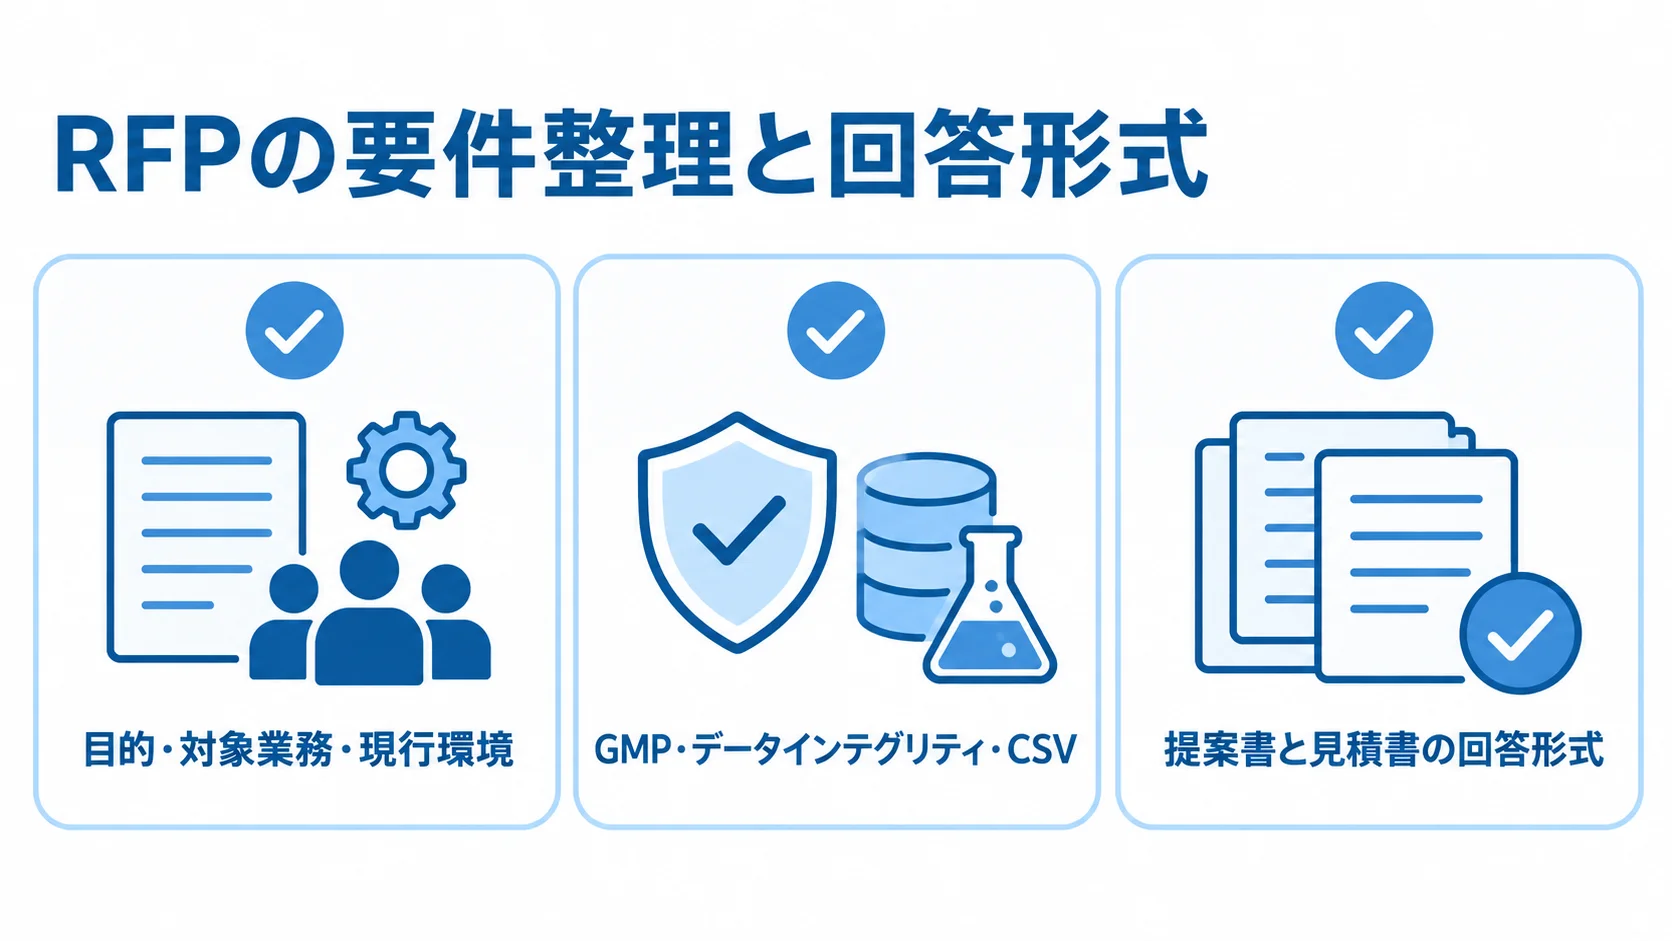
RFPは、同じ前提で提案・見積・リスクを比べるための資料です。要件に抜けがあると、記録の信頼性や出荷判断に影響します。そこで、要求の重要度、受入条件、証跡、担当者を書いておくと、「それも含まれると思っていた」という認識差を減らせます。
目的・対象業務・現行環境の具体化
導入目的は、「紙をなくす」よりも業務成果で示します。
- 業務成果:結果転記を減らし、ロット単位の試験記録を短時間で提示できること。
- 業務成果:試験進捗を一目で追え、出荷判定の滞留を把握できること。
- 対象範囲:業務・拠点、職種・人数、検体・試験項目・ロット数、保存期間、稼働時期。
- 現行環境:製品名、接続方式、保守期限、データ形式の一覧。
現行環境には、ERP・MES・QMSのほか、ELNとCDSも含まれます。機器、文書管理、認証基盤も、同じ一覧に加えます。
GMP・データインテグリティ・CSVの要求事項
機能要件には、GMP、データインテグリティ、CSVの統制を明記します。
- アクセス統制:権限分離、アクセス制御、操作・権限・機器のチェック。
- 記録と署名:監査証跡、版管理、訂正・取消、電子署名、検索・出力。
- 運用統制:バックアップ・復元、アクセスログ、障害記録、変更管理、教育。
- システム文書:システム文書の管理も、要件に含めます。
これらの統制は、FDAの公式ガイダンスでも示されています。出典は、FDAのPart 11公式ガイダンスで、資料名は「Electronic Records; Electronic Signatures – Scope and Application」です。
FDA要件と日本のGMP要件は同じものとして扱わず、自社の対象市場と手順に照らして統制を定めます。
提案書と見積書の回答形式の統一
提案を同じ前提で比べられるよう、RFPの回答形式をそろえます。
- 要件回答:標準機能・設定・追加開発・連携製品・対象外の別を回答してもらいます。
- 見積内訳:要件定義・ライセンス・利用料・環境構築・設定・開発・連携・移行。
- 関連費用:CSV・教育・マニュアル・切替支援・保守・旅費・税・前提条件を、分けて示してもらうこと。
- 提案条件:回答期限、質疑方法、実演シナリオ、提案有効期限の統一。
自由形式の回答では、作業が省かれたのか、別の項目に含まれているのかが分かりにくく、比べにくくなります。
契約形態の組み合わせ(請負・準委任・ライセンス)
要件が不確かな初期段階と、成果物や受入条件が定まった構築段階では、適した契約が異なります。そのため、契約名称だけでなく、成果物・責任の分け方・変更手続き・受入基準・支払い・知的財産・監査対応を確認します。
要件と成果物が固まった部分の請負契約
請負契約は、合意した成果物を完成させ、検査や受入を行う範囲に適しています。対象となる成果物には、要件定義書・設計書・設定仕様があります。ほかに、次の成果物も対象です。
- インターフェース仕様:機器やシステム間の接続条件の文書。
- テスト計画と結果:試験の進め方と、その実施記録。
- CSV文書:コンピュータ化システムの妥当性確認に使う文書。
- 操作マニュアル:利用者向けの操作手順書。
検収条件と不具合の修正期限も決めておきます。稼働だけを完成条件にせず、重要業務シナリオの完了と、未解決課題・残存リスクへの合意を受入条件に入れます。
調査・要件定義・伴走支援の準委任契約
共同で検討する作業、たとえば現行調査・業務整理・Fit/Gap・RFP作成支援・QAとITの会議運営には、準委任契約が適する場合があります。
作業時間だけでなく、会議体・担当者・月次報告も示しておきます。そのほか、次の項目も示します。
- 資料:会議や作業で使う資料の範囲。
- 意思決定と未決事項:決まったことと、まだ決まっていないことの記録。
- 上限工数:作業量の上限。
準委任であっても、発注者は次工程へ進む成果物と判断基準を置きます。
利用契約・保守契約・品質契約の切り分け
導入契約とは別に、利用・保守・品質の各契約の範囲も確認します。
- 利用・保守:ライセンス・SaaS利用、保守、機器連携サポートの範囲。
- 契約条件:委託先のクラウド・運用サービスに依存する場合は、品質契約などで定める。
- 品質管理:変更管理とインシデント、バックアップと復旧、監査と査察支援、再評価の取り決め。
- 終了時:サービス終了時のデータ移行の扱い。
また、EU改訂Annex 11案も、活動と文書を含める考え方を示しています。さらに、SLA・KPI・監査・査察支援・出口戦略の取り決めも、契約で確認します。
出典は、欧州委員会の改訂Annex 11案です。
医薬品製造業向け試験検査管理システムの費用相場
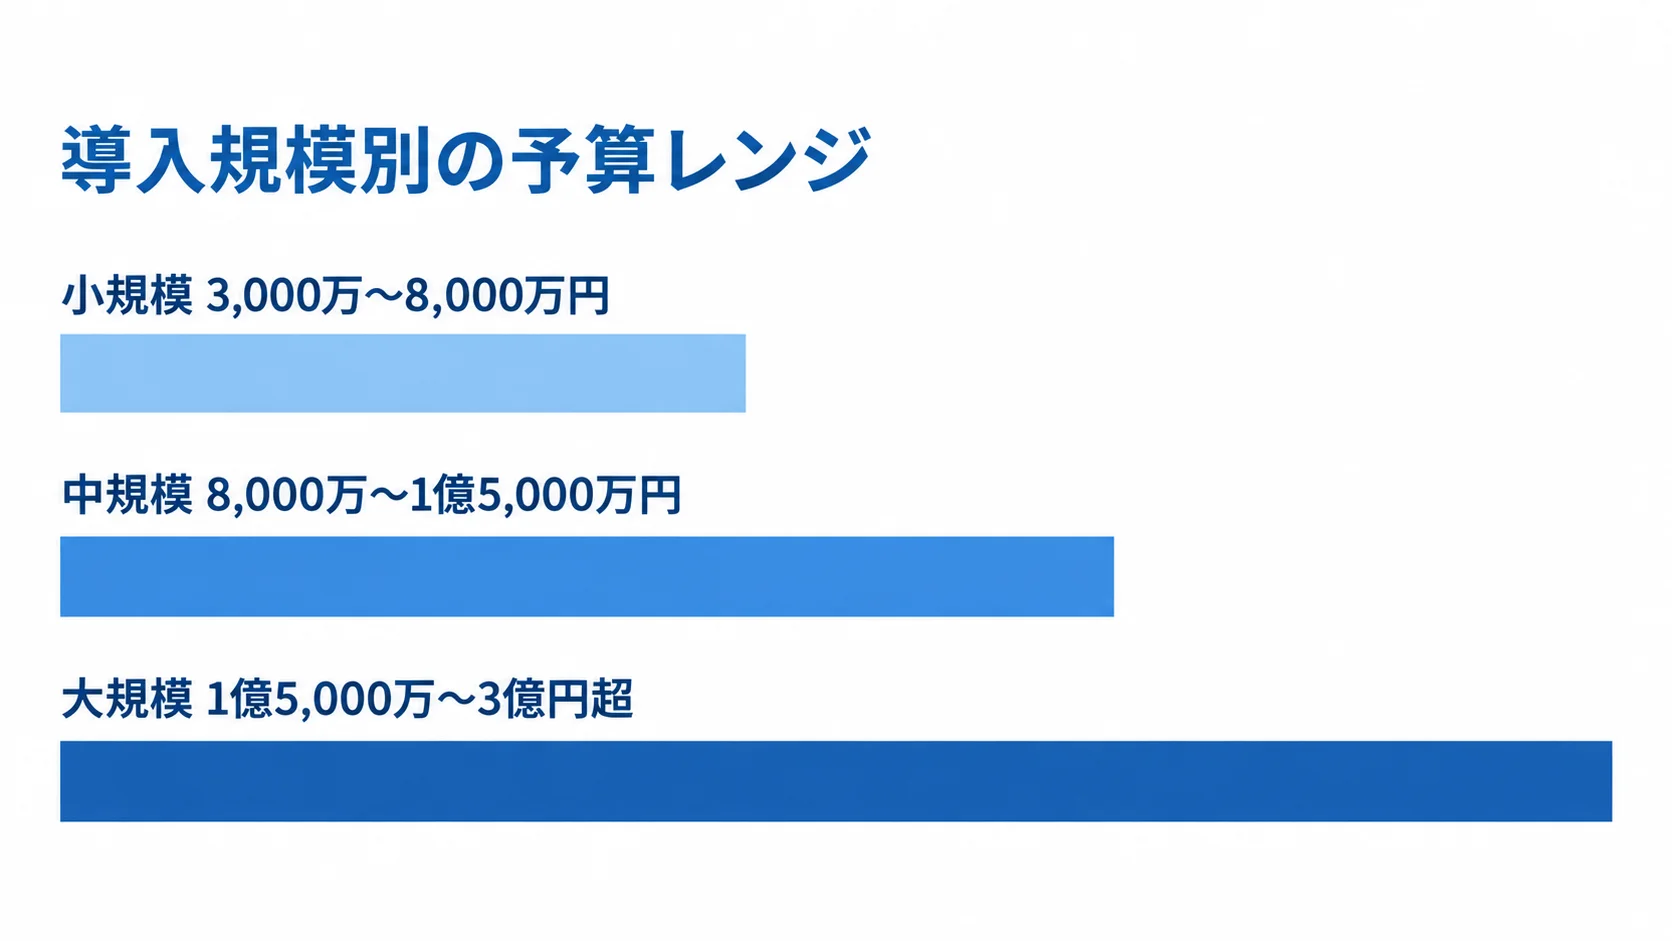
費用は、ユーザー数だけでなく、拠点や試験項目、機器・CDS連携、ERP・MES連携によって変わります。さらに、安定性試験・移行・CSV・教育・インフラ・保守の範囲によっても変わります。
公開価格は少ないため、ここで示すのは、厚生労働省の概算とリサーチノートの条件整理に基づく予算検討用のレンジです。個別案件の確定金額ではありません。
規模別の予算レンジ
予算レンジは、導入規模と検証・連携の範囲に応じて、次のように変わります。
- 小規模:1拠点、10〜30ユーザー、少数の機器連携で、設定・CSV・教育が中心の場合は、3,000万〜8,000万円が目安です。
- 中規模:1拠点、30〜80ユーザーで、CDS・機器、安定性試験、ERPまたはMES連携を含む場合は、8,000万〜1億5,000万円が目安です。
- 大規模:複数拠点、100ユーザー超、多数の機器、MES・CDS連携、全社標準化を含む場合は、1億5,000万〜3億円超となる可能性があります。
対象を絞ったPoCや簡易なクラウド利用は、1,000万〜3,000万円程度の可能性があります。一方で、正式なバリデーションや多数の機器連携を含めると、この範囲を超えます。
厚生労働省の令和7年度資料では、30ユーザー・1サイト・CDSと機器50台の原薬ケースが9,000万円です。また、同資料では、150ユーザー・2サイト・MES・CDS・機器80台の製剤包装ケースが1億7,000万円です。
両例は、厚生労働省の資料「LIMS(試験室情報管理システム)の導入」に掲載されています(出典: 厚生労働省、令和7年)。
サーバー・PC・バーコードリーダー・ラベルプリンター・データベース・セキュリティは別途とされています。そのため、金額の大小だけでなく、見積に含まれる範囲を確認します。
要件定義・連携・CSV・移行に分けた初期費用の内訳
初期見積は、費用項目と作業範囲を分けて比べます。
- 要件・構築:要件定義・Fit/Gap、ライセンス、環境構築、画面・帳票設定、追加開発の区分。
- 連携・移行:機器・CDS、ERP・MES連携、マスタ整備、過去データ移行、CSVを、それぞれ分けて見ます。
- 導入準備:テスト、教育、SOP改訂支援、稼働立会いも内訳に含める。
- 機器連携:通信方式、出力ファイル、CDS版、承認、再送・エラー処理によって、工数が変わります。
「機器連携一式」のままでは比べにくく、台数や方式ごとの単価、または作業範囲が必要です。
保守・クラウド・再評価を含むランニングコスト
稼働後は、利用料や保守、クラウドの費用が続きます。さらに、監視やバックアップも発生します。ほかに、次のものも発生します。
- 機器連携保守:連携する機器まわりの保守費。
- 問い合わせ対応:稼働後に受ける問い合わせへの対応費。
- 教育:稼働後も続く研修費。
- 規制や製品変更時の再評価:規制や製品の変更に伴う評価費。
一般的な業務システムでは、初期費用の年15〜25%程度を保守・運用費とする目安もあります。医薬品向けは契約やCSVの範囲で変わるため、この割合は参考値として扱います。
5年TCOには、初期費用、年次費用、拠点や機器の追加、障害、終了時の移行費を含めます。そのため、初期見積に隠れた負担も把握できます。
委託先の選定と見積比較の確認事項
候補は、一般的なWeb開発会社ではなく、医薬品QC・QA・LIMSに対応できる会社から選びます。ほかに、次の分野への対応も見ます。
- 機器:試験で使う装置との接続実績。
- CDS連携:機器データを管理するシステムとの接続実績。
- CSV:コンピュータ化システムの妥当性確認の実績。
- GMP文書:製造管理の手順書と記録の作成実績。
会社規模や製品名だけでなく、拠点、試験、機器に近い実績を確認します。さらに、提案担当者が本番導入まで関わるかも確認します。
医薬品・機器連携・CSVの実績の確認
会社案内の導入社数だけでは実際の対応範囲が見えにくいため、実績は項目ごとに聞き取ります。
- 導入実績:対象業務、拠点・利用者数、機器・CDS接続数の聞き取り。
- 運用体制:クラウドかオンプレミスか、CSV文書の作成範囲、稼働後の保守体制。
- 提示資料:可能な範囲で匿名化した成果物目次、テスト例、課題管理表、障害報告形式。
候補製品には、横河電機・Thermo Fisher Scientific・STARLIMS・LabVantage・LabWare・Veevaなどがあります。ただし、製品実績と国内導入パートナーの実績は、分けて評価します。
見積比較の前提・除外・単価の統一
3社程度へ同じRFPを渡し、同じ評価シートで回答を比べます。
- 比べる観点:要件充足・追加開発・機器連携・CSV・教育・移行・納期・体制・保守・5年TCO・リスク。
- 安い提案:極端に安い場合は、対象外作業や別途ライセンス、受入試験の不足、機器改修、移行費の有無。
- 高い提案:規制文書や将来展開を含む可能性があるため、金額だけで落とさず、内訳で確認する。
提案プレゼンでの異常系と役割分担の確認
プレゼンでは、正常な検体登録だけでなく、異常時の動きも実演してもらいます。対象は、二重送信・通信断・規格外・承認後の誤り・試験方法の版変更・利用者の退職などです。
一次データ保管・再送判断・OOS起票・変更承認の担当者を確認します。なお、「運用で対応」とされた場合は、SOP、教育、画面制御、監査証跡のどこで保証するのかを質問します。
発注後に起こりやすい失敗と対策
失敗は、機能不足だけで起こるとは限りません。発注者の判断の遅れ・マスタ整備の遅れ・CSVの後回し・機器仕様の後出しは、いずれも費用と納期に影響します。
追加要望の変更管理と優先順位
稼働直前に帳票の再現や他拠点の例外要望が増えると、追加開発、テスト、CSVの再実施が連鎖します。
そのため、要件を重要度と品質リスクで分け、稼働必須、次期対応、運用での代替に振り分けます。変更要求には、目的・影響要件・工数・費用・納期・再テスト範囲を記録し、QA・業務責任者・ITが採否を承認します。
マスタと過去データの移行責任の切り分け
試験方法・規格・単位・丸め・機器・試薬・標準品・担当者・権限のマスタは、移行前に重複、廃止、版の不整合を整理しておきます。
過去データについては、移す、参照用に保管する、紙原本を残すのどれにするかを決めます。さらに、抽出・変換・検証・承認・件数照合・欠損時の扱いも、RFPと契約に記載します。
PMDA調査では生データや関連記録を提示する場合があるため、移行後も元データとの関係を説明できるようにします。
稼働判定と初期運用の支援条件
稼働日は、業務シナリオとテストが整ったかを判定する日です。さらに、次の項目が整っているかも確認します。
- 教育・SOP改訂:利用者への研修と、手順書の改訂。
- 移行:過去データを新しい環境へ移す準備。
- バックアップ:障害に備えたデータの複製。
- 障害時手順:不具合が起きたときの対応の取り決め。
- 窓口:問い合わせや障害連絡の受付先。
ハイパーケア期間・問い合わせ回答時間・不具合分類・リリース判定・旧運用の停止時期は、契約に含めます。さらに、稼働後のマスタ管理、変更評価、再検証の判断者も、運用設計書に残します。
よくある質問
予算、委託範囲、契約、製品選びに関する疑問が中心です。自社と条件が異なる場合は、拠点、機器、規制市場、記録保存の前提を置き換えて読んでください。
医薬品向け試験検査管理システムの導入費用は1,000万円から検討できますか?
対象を絞ったPoCや簡易なクラウド利用なら、1,000万〜3,000万円程度の可能性があります。
1拠点の本番運用で機器連携、正式なCSV、教育、移行を含める場合は、3,000万〜8,000万円以上が起点になります。
厚生労働省の公開例では、30ユーザー・1サイト・分析機器50台などの原薬ケースが9,000万円です。そこで、ユーザー数だけでなく、連携と検証範囲で予算を組みます。
CSVはシステム開発会社にすべて任せられますか?
文書作成、リスク評価、テスト設計、実施支援は委託できます。ただし、規制対象業務を行う企業が最終責任を持つ前提で、分担を決めます。
発注者は用途・品質リスク・承認・手順・教育を決め、委託先は製品仕様・設定・テスト結果・課題・修正内容を説明します。そのうえで、文書の作成・レビュー・承認者や再評価の負担も契約に記載します。
パッケージとスクラッチ開発はどちらがよいですか?
標準的な試験、承認、監査証跡、安定性試験を利用できるなら、パッケージを標準設定中心で導入すると、検証範囲と保守負担を管理しやすくなります。
品質上不可欠な特殊試験、設備、独自計算があり、パッケージとの差分が大きい場合は、スクラッチを検討します。そのうえで、規制・機器変更、担当交代、脆弱性対応、拠点展開を含む5年TCOで比べます。
相見積もりは何社から取ればよいですか?
同じRFPを3社程度へ渡し、同じシートで比べます。比べる観点には、要件充足・規制対応・機器や基幹の連携があります。このほか、導入後の負担と費用の見通しも比べます。
- CSV:コンピュータ化システムの妥当性確認の進め方。
- 体制:提案側の担当と、その役割の分け方。
- 5年TCO:5年間にかかる費用の総額。
- リスク:導入後に起こりうる問題と、その対処。
候補ごとに、製品ベンダー、導入SI、品質・CSV支援会社の組み合わせも整理します。医薬品実績・日本語支援・対象機器・契約条件を先に確かめておくと、比較の観点がそろいます。
まとめ
発注前に決めておく事項
対象拠点・検体・試験項目・機器・連携先・保存期間を洗い出し、URS・Fit/Gap表・RFP・評価基準をそろえます。
発注者は、標準利用と追加開発、CSV・移行・教育・保守の役割の分け方に合意し、各社を同じ条件で比べます。
発注後の進め方の要点
発注後は、次の流れで要件・費用・品質の判断を進めます。
- 発注前に業務範囲と現状を整理し、URSとFit/Gap表で標準利用と追加開発を分けます。
- RFPと契約で、要件、役割の分け方、作業と成果物、運用条件を決めます。
- 費用比較:規模別レンジを参照して、5年TCOで比べます。
- 3社程度の相見積もりと代表シナリオのPoCを行い、通信断・二重送信・規格外・承認後の訂正・機器変更などの異常系も確認します。
- 発注者側が、稼働後も品質と証拠を確認できる体制を保ちます。
▼全体ガイドの記事
・医薬品製造業向け試験検査管理システム開発の完全ガイド
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。