
医薬品製造業向けの試験検査管理システムは、LIMSを中心に品質データをつなぎ、検体から出荷可否までを追跡できるようにする仕組みです。
周辺システムとの連携と規制対応を押さえると、全体像がつかめます。各テーマの詳しい内容は、下の関連記事もご覧ください。
▼関連記事一覧
・医薬品製造業向け試験検査管理システム開発の進め方/やり方/流れや方法/手法/工程/手順
・医薬品製造業向け試験検査管理システム開発でおすすめの開発会社/ベンダー6選と選び方
・医薬品製造業向け試験検査管理システム開発の見積相場や費用/コスト/値段について
・医薬品製造業向け試験検査管理システム開発の発注/外注/依頼/委託方法について
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
医薬品製造業向け試験検査管理システムの全体像
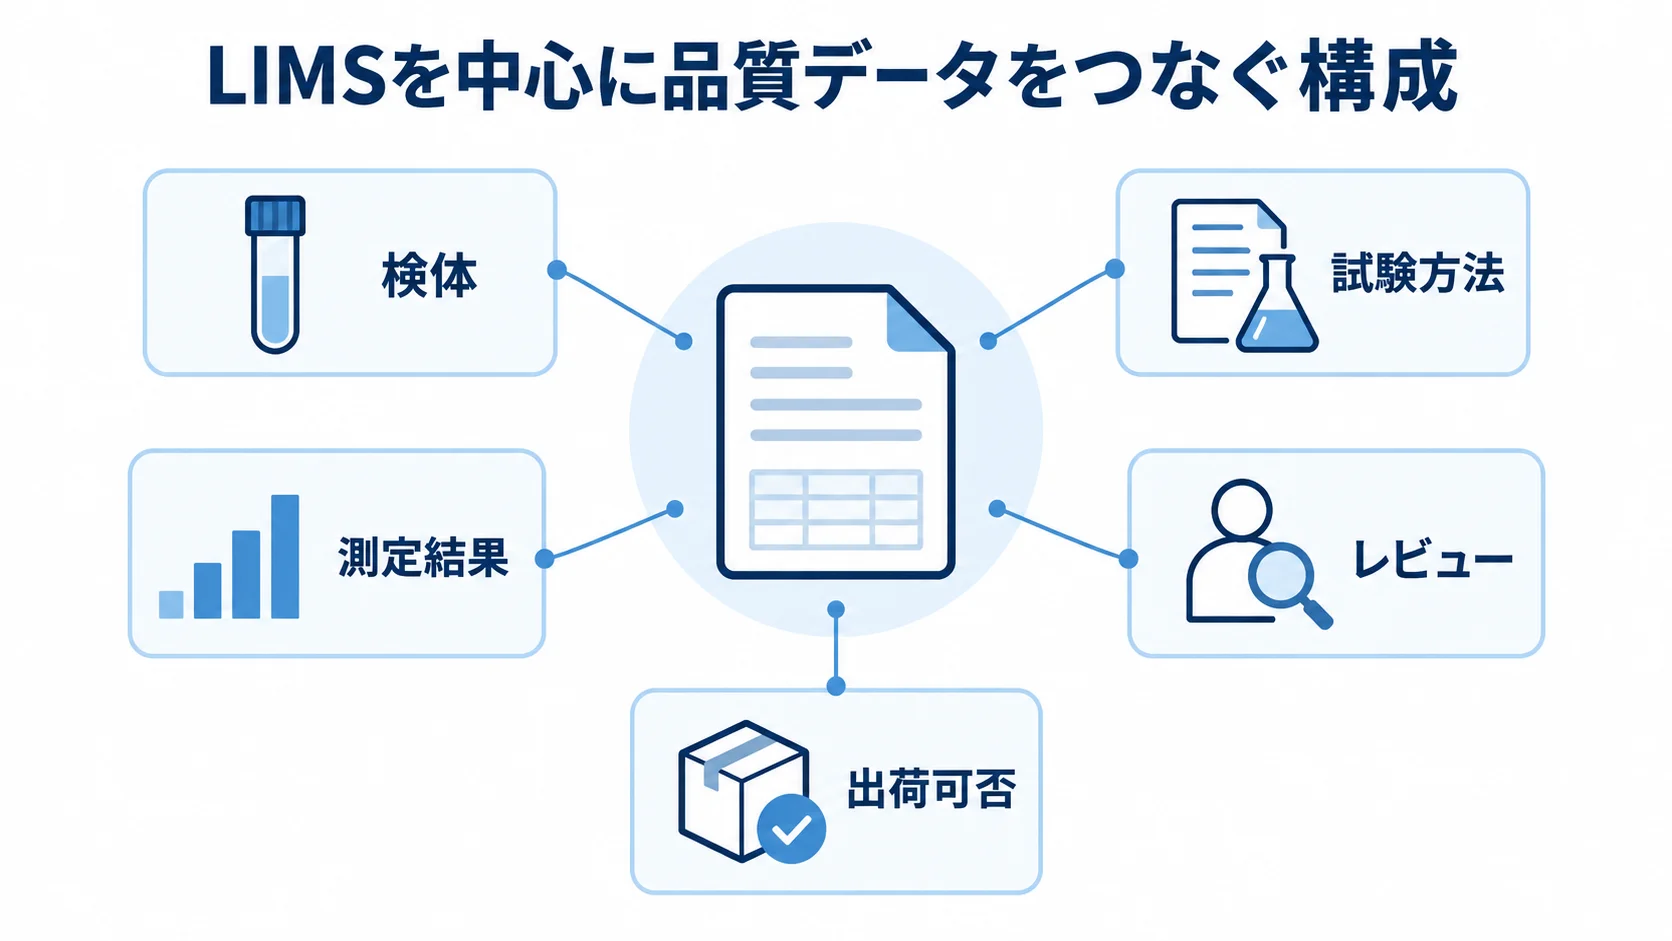
このシステムは、試験室の作業を電子化するだけの仕組みではありません。製造ロットから出荷可否までの記録を、一つの流れとしてつなぎます。その流れでは、検体や試験方法、測定結果を記録し、レビューを経て出荷の判断へ進みます。
このシステムの本質は、品質判断に至るデータの流れを、説明できる状態にしておくことです。
LIMSを中心とした品質データの連携
LIMSはLaboratory Information Management Systemの略称で、日本語では試験室情報管理システムと呼ばれます。LIMSが扱う業務は、検体受付から成績書発行までの範囲で捉えると全体を整理できます。
- 試験情報:検体、保管場所、試験項目、規格値、方法、担当者、測定値、判定、承認履歴を管理します。
- 原料受入:原料ロットを登録し、サンプリング指図と試験結果をもとに、使用可否をERPやMESへ返します。
- 製品出荷:製造ロットと検査ロットを結び、試験結果がそろった後にレビューと出荷承認へ進みます。
さらに、必要に応じて試験成績書やCOAも発行します。厚生労働省の2024年度版事例集は、QC検体受入から成績書発行までを、LIMSの主な対象として挙げています。また、事例集はERPやMESとの連携を示すほか、CDS、QEMS、文書管理システムとの連携にも触れています(出典: 厚生労働省「医薬品製造業におけるデジタル技術活用事例集」、2025年)。
検体受付から出荷判定までのロット単位の追跡
紙やExcel中心の運用では、指図書作成から過去記録の検索までの作業が、別々に進みがちです。測定値とロットの関係や、入力・変更・承認の履歴を確認するにも、時間がかかります。
検体番号やロット番号に紐づける情報を先に整理しておけば、品質記録を追跡できます。
- 検体情報:採取日時、保管条件、試薬・標準品、分析機器、試験担当者をひも付けます。
- 試験記録:測定元データ、計算式、OOSや逸脱の記録を、結果と結びつけて残します。
PMDAの適合性書面調査では、品質試験の生データのほか、安定性試験の温湿度記録や逸脱記録、QC・QA手順が確認対象になります。検体・標準物質・測定機器の記録も、必要に応じて確認されます(出典: PMDA「品質・非臨床試験に係る適合性書面調査について」、2025年)。
要件定義では、こうした確認に答えられるデータ構造を検討します。
試験検査管理システムの種類と主要機能
製品を比べるときは、LIMSか別のシステムかという区分より先に、各システムが担当する業務と受け渡すデータを確認します。LIMS、MES、QMS、ELN、CDSは役割が重なる部分もありますが、主な目的は異なります。
LIMS・MES・QMS・ELN・CDSの役割の違い
各システムの主な担当業務を整理しておくと、連携の範囲とデータの持ち主を決められます。
- LIMS:検体と試験結果の管理が中心です。
- MES:製造指図、実績、工程作業、設備データを扱います。
- QMS:逸脱、CAPA、変更、苦情、監査などの品質イベントを管理します。
- ELN:実験ノートや試験手順を記録します。
- CDS:分析機器の生データ取得と解析を担います。
たとえば、MESから製造ロットと試験依頼をLIMSへ送ると、LIMSが試験指図とサンプリング指図を発行します。また、CDSから測定データを取り込み、計算と規格判定、レビューを経て、結果やロット状態をERPやMESへ返します。
品質イベントが発生した場合は、QMSへ連携します。境界が曖昧なままだとマスタの二重管理が残るため、業務フローとデータ所有者を先に決めておきます。
最低限必要な機能の領域
機能は、検体の受入から結果承認、報告までを一連の業務として確認します。
- マスタ・受付:検体・ロット・試験項目・規格・方法を管理し、バーコードで受付・保管します。
- 試験実行:指図・ワークフロー、機器やCDSからの自動取込、計算・丸め・規格判定を行います。
- 品質管理:OOS・OOT・逸脱、電子署名、承認、監査証跡を扱います。
- 資材・機器:試薬・標準品・消耗品と機器校正の管理。
- 試験・帳票:安定性試験のスケジュールを管理し、COAや試験報告書を発行します。
環境モニタリングや微生物試験のほか、外部試験機関への委託も、要件になりやすい項目です。さらに、検体廃棄や保管期限、職務分掌、多言語帳票も、要件になりやすい項目です。
結果を手入力するか元データを保存するか、規格外のとき誰がどう承認するかは、業務シナリオに当てはめて確認します。
規制・セキュリティ・2026年時点の動向
試験記録は、データを保存できるだけでは不十分です。誰に帰属するか、いつ作成・変更されたか、元の値が残っているかを確認できることが求められます。さらに、変更理由を説明でき、必要な期間に読める形で取り出せる状態を、業務手順とシステムの両方で確保します。
CSVとデータインテグリティは機能ではなく管理プロセス
CSVはComputerized System Validationの略称で、システムが意図した用途に適し、正確で一貫した結果を生むことを文書で確認するものです。
適合性を確かめる文書と、自社で管理する記録は、分けて整理しておきます。
- CSV文書:URS、機能仕様、リスク評価、テスト計画・結果、逸脱、承認、手順、教育記録、変更管理、定期レビュー。
- 自社の責任:ベンダーがテスト文書を用意しても、業務用途、設定値、権限、連携、帳票への責任は自社に残ります。
- データ完全性:ALCOA+に沿い、帰属性、判読性、同時性、原本性、正確性、完全性、一貫性、永続性、可用性を確認します。
FDAのPart 11ガイダンスでは、電子記録のバリデーションや監査証跡が論点になります。記録保持、記録のコピー、電子署名も含まれます(出典: FDA「Part 11, Electronic Records; Electronic Signatures」、2003年・最新掲載確認2026年)。
監査証跡があるかに加えて、管理者が履歴を削除できないか、時刻が正しいか、元データと報告値がつながるかを、テストで確かめます。
クラウド・機器連携・AI活用と統制の組み合わせ
2025〜2026年は、クラウド型LIMSや機器からの自動取込が検討されています。さらに、複数拠点の品質データ統合、トレンド分析、予兆検知も検討の対象です。
利用する技術ごとに、期待する用途と、そのために必要な統制を整理しておきます。
- クラウド:バックアップ、災害対策、更新を集約しやすい一方、データ所在、接続断、テナント分離、復旧目標、権限、変更時の再評価を定めます。
- AI:傾向抽出、異常値候補、文書検索、問い合わせ対応に使えます。一方で、最終判定を無条件に自動化する使い方とは分けて扱います。
欧州委員会が2025年に公表したAnnex 11と新しいAnnex 22の検討では、継続的な監督が論点になっています。具体的には、変更管理、モデル性能の監視、人によるレビューが挙げられています(出典: 欧州委員会「EudraLex Volume 4 Annex 11 and New Annex 22 consultation」、2025年)。
AIを使う場合は、入力データ、モデルの版、出力、確認者、採否理由を記録できる設計にします。
試験検査管理システム開発・導入の進め方
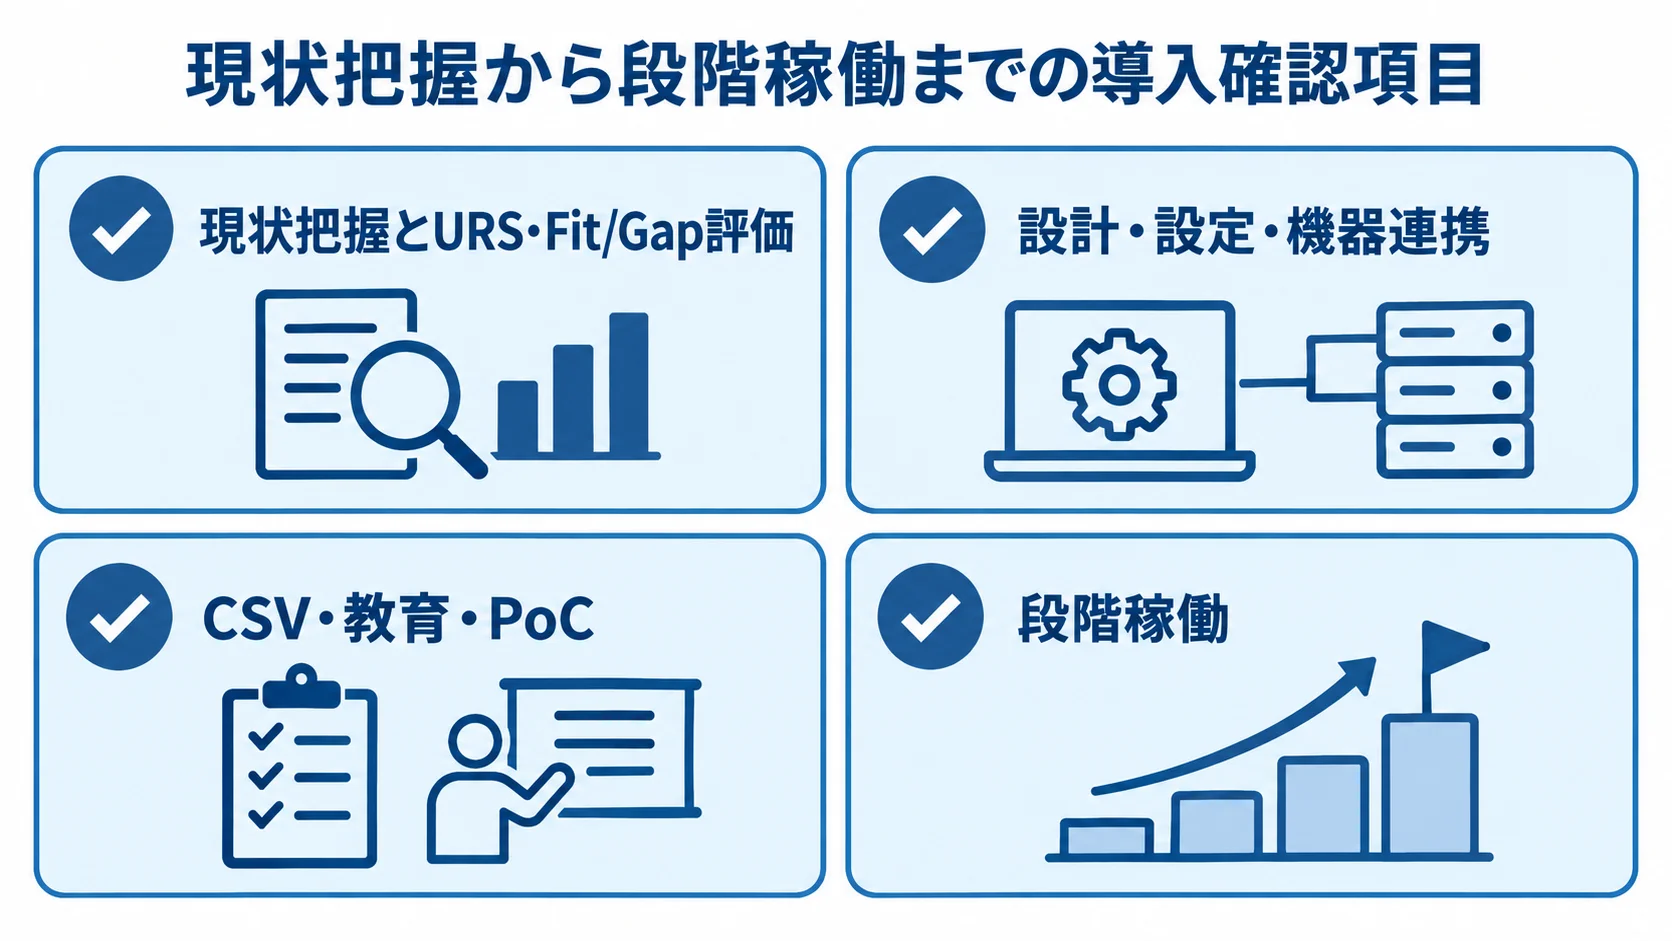
導入には、QAとQCの担当者が参加し、さらに製造とITの担当者も加わります。薬事・コンプライアンスと設備の担当者も参加します。導入は、製品の選定と設定にとどまらないITプロジェクトです。必要に応じて、調達や委託先も関わります。
業務、データ、規制、現場定着を、同時に設計できる体制を作ります。
▶ 詳細はこちら:医薬品製造業向け試験検査管理システム開発の進め方/やり方/流れや方法/手法/工程/手順
現状把握とURS・Fit/Gap評価から始める流れ
現状把握、要求整理、Fit/Gap評価の順に進めます。
- 現行フローを描き、対象範囲と連携先を整理します。
- URS(ユーザー要求仕様)に業務・規制・性能要件、権限、監査証跡、可用性、バックアップ、連携、帳票、教育、CSVを記載します。
- 標準機能、設定、追加開発、業務変更で対応する項目をFit/Gapで分けます。
検体受付から判定、レビュー、出荷可否、記録保管までの流れを描きます。そのうえで、検体数や試験項目数、ロット数、機器・CDS、利用者数を整理します。拠点数、保存期間、委託試験、査察記録も、あわせて洗い出します。
紙帳票やExcel台帳には現場の判断ルールが含まれるため、廃止前に用途と責任者を確認します。
標準機能か追加開発かは、利便性だけでなく、将来のバージョンアップや再バリデーションの負担も含めて判断します。
設計・設定・機器連携の業務シナリオ
設計から連携までを、業務シナリオに沿って決めます。
- 検体番号、ロット番号、試験項目、規格、方法、単位、計算式、判定ルール、承認経路、権限、状態遷移を定義します。
- 結果修正、再試験・再計算、OOS・OOT・逸脱、期限切れ試薬、校正期限切れなど、正常系以外の扱いを決めます。
- HPLC、GC、FT/IR、pH計、天秤などから受け取るデータと、原本として保持するデータ、計算に使う値を切り分けます。
- CDSから結果だけを送るか、生データや監査証跡も保管・参照するかを決め、インターフェースとCSVの範囲を定めます。
- ERP・MESとのロット、品目、試験依頼、結果、ロット状態の送受信条件と、エラー時の再送・照合方法を取り決めます。
実運用のリスクは、正常結果だけを登録するデモでは評価しきれません。
CSV・教育・PoCを経た段階的な稼働
PoC、教育、段階稼働、導入後の効果確認を順に進めます。
- 代表製品・試験・1ラインまたは1拠点でPoCを行い、異常系も確認します。
- 操作に加え、電子記録の責任、パスワード共有禁止、電子署名の意味、異常時の連絡、データ確認方法を教育します。
- 転記件数、判定時間、入力エラー、試験滞留、紙保管量、査察資料の準備時間、機器稼働率を導入前と比べ、効果と課題を定期レビューします。
PoCでは、要件に合うかどうかと、異常系でもデータが保たれるかを確認します。検体登録からCOA発行までを通して、通信断、重複取込、誤った権限、マスタ変更、期限切れ、承認後の修正も試します。
限定範囲から始めて学びを標準化してから次の拠点へ展開すれば、全社一括の切替に比べて、現場の負荷を抑えられます。
費用相場と開発期間の目安
医薬品向けの試験検査管理システムは、公開価格だけでは比べにくい領域です。金額に影響するのは、ユーザー数、サイト数、検体数です。試験項目や機器・CDSの台数、ERP・MES連携も、金額を左右します。
データ移行、CSV、教育、インフラ、保守の範囲によっても、費用は変わります。以下に示すのは、公開資料と一般的な製造業システムの相場をもとにした予算検討用の目安で、正式な見積ではありません。
▶ 詳細はこちら:医薬品製造業向け試験検査管理システム開発の見積相場や費用/コスト/値段について
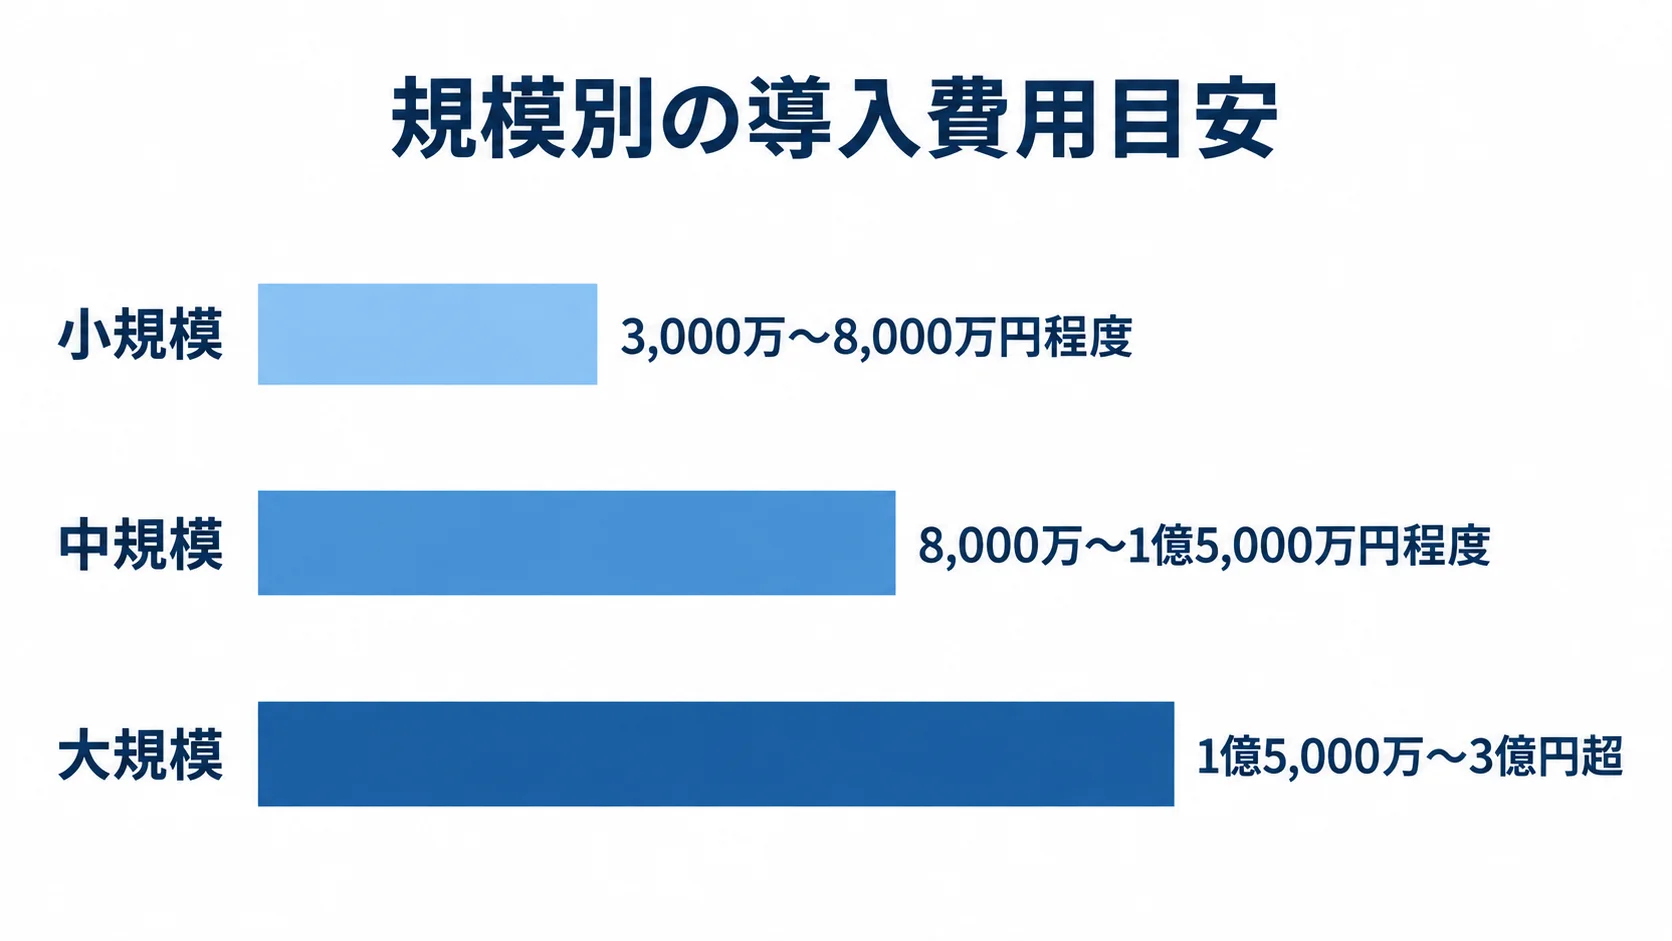
規模別の予算の幅(3,000万円〜3億円超)
規模ごとの費用は、対象拠点、ユーザー数、機器連携、導入範囲によって異なります。
- 小規模:3,000万〜8,000万円程度が目安です。
- 中規模:8,000万〜1億5,000万円程度が目安です。
- 大規模:1億5,000万〜3億円超となる場合があります。
小規模は、1拠点・10〜30ユーザーで、機器連携が少なく対象業務を限定する場合です。その費用には、パッケージ設定、CSV、教育が含まれます。
導入前のPoCや簡易なクラウド利用に絞れば、1,000万〜3,000万円程度に収まる可能性もあります。一方で、全機器連携や正式なバリデーションを後から加えると、費用は上振れします。
中規模は、1拠点・30〜80ユーザーで、CDSや分析機器、安定性試験、ERP・MES連携を含む場合です。
厚生労働省の資料には、30ユーザー・1サイト・CDSと分析機器50台を連携する原薬の概算例として、9,000万円が示されています。また、150ユーザー・2サイト・MES、CDS、分析機器80台を連携する製剤包装の例は1億7,000万円です(出典: 厚生労働省「医薬品製造業におけるデジタル技術活用事例集」、2025年)。
大規模は、複数拠点・100ユーザー超で、MESやCDS、多数の機器、全社標準化、複雑なデータ移行を行う場合です。
公開概算では、サーバーやPC、バーコードリーダー、ラベルプリンタ、データベース、セキュリティが別途になる場合もあります。そのため、提示額が総額か、追加費用を含まない導入本体価格かを確認します。
見積での初期費用・連携費用・運用費用の分け方
見積書では費用項目を分け、導入範囲と追加時の単価が分かる形で提示してもらいます。
- 導入・設定:要件定義、Fit/Gap、ライセンスまたは利用料、画面・帳票設定。
- 連携・移行:追加開発、機器・CDS・ERP・MES・QMS連携、データ移行。
- 立上げ:インフラ、CSV、教育、稼働支援。
- 運用:保守、再バリデーション、拠点・ユーザー・帳票の追加。
「機器1台あたり」「連携1本あたり」「拠点・ユーザー・帳票の追加」「再バリデーション」の単価が分かれば、将来の展開費用を見積もれます。
導入期間は、対象を絞ったPoCで6〜12か月、1拠点の本格導入で12〜18か月、複数拠点や全社標準化で18〜36か月が目安です。
パッケージの標準機能を使い、マスタ整備とCSVを早く進めるほど、期間は短くできます。運用保守は、初期費用の年15〜25%程度を目安にする場合があります。
ライセンス、クラウド、機器インターフェース、セキュリティ対応、問い合わせ、CSVの定期レビューは、保守費用と分けて確認します。
開発会社/ベンダーの選び方
選定では、機能数や知名度に加えて、医薬品製造の試験業務、GMP、CSV、データインテグリティ、機器連携を理解しているかを確認します。
稼働後の変更管理まで担える体制があるかも、見ておく点です。製品ベンダーと導入パートナーが異なる場合には、要件定義、設定、連携、教育、バリデーションの役割分担を、文書にして明確にします。
医薬品の実績と導入後の支援体制
実績と稼働後の支援は、具体的な確認項目に分けて比べます。
- 医薬品実績:原料受入、工程内・出荷・安定性試験、環境モニタリング、微生物試験の経験。
- 導入範囲:規制対象、サイト・ユーザー・機器接続数、移行データ量、CSVの役割、稼働後の改善実績を匿名化して説明できるか。
- サポート:日本語対応時間、障害窓口・連絡方法、復旧目標、バックアップ復元の責任者。
- 継続支援:変更情報、更新影響評価、再バリデーション、担当交代時の引継ぎ、稼働後の支援や知識移管。
導入後の支援の方法によって、必要な教育や契約期間も変わります。
提案書・デモ・PoCでの異常系を含む比較
デモでは正常系の登録だけに頼らず、異常時の対応も確かめます。
- RFPに業務フロー、利用者・権限、拠点、機器・CDS、連携先、マスタ移行、保存期間、CSV成果物、教育、保守、費用、スケジュールを示します。
- 候補を3社程度に絞り、同じ前提条件で提案と見積を求めます。
- デモで期限切れ、規格外、再試験、計算値修正、承認後変更、通信断、二重取込、権限外操作を確認します。
- 監査証跡の検索、元データと報告値の照合を行います。営業担当者だけでなく、実際の導入・CSV・サポート担当者が説明できるかも確認します。
▶ 詳細はこちら:医薬品製造業向け試験検査管理システム開発でおすすめの開発会社/ベンダー6選と選び方
▶ 詳細はこちら:医薬品製造業向け試験検査管理システム開発の発注/外注/依頼/委託方法について
失敗しやすいポイントと運用KPI
導入後に期待した効果が出ない原因は、製品性能より、対象範囲や責任の決め方にあることが多いです。紙やExcelを画面に置き換えただけでは、二重入力や確認作業が残ります。その結果、データを一元化する価値も小さくなります。
機能先行、追加開発の過多、マスタ不備
要件の追加やマスタ不備を防ぐため、導入前に見直す項目を整理します。
- 機能選定:業務整理前にデモで機能を選ぶと、追加開発が増え、費用・テスト・文書化・更新・再バリデーションの負担が増します。
- 業務ルール:特殊な試験や既存業務に合わせる場合も、標準機能で変えられる業務と、変えてはいけない品質管理ルールを分けます。
- マスタ・移行:整備やデータ移行を開発会社任せにすると、情報不備から入力エラーや判定遅延につながります。
事前に整えるのは、品目、試験項目、規格、単位の情報です。試験方法、計算式、機器、試薬の情報も、同じように整えます。権限と承認者の情報も、あわせて整えておきます。
業務責任者を決めたうえで、移行前のクレンジング、移行後の照合、承認済みマスタの変更管理を計画します。
品質・速度・検索性のKPIによる効果の測定
品質、処理速度、記録検索の各面でKPIを測れば、導入後の変化を確認できます。
- 品質:手入力・転記件数、入力エラー、承認差戻し、OOS・OOT調査開始までの時間、監査証跡の未確認件数。
- 速度:検体受付から指図、測定完了からレビュー、レビューから出荷判定までの時間。
- 検索性:過去ロットや測定元データ、査察・内部監査資料を探す時間。
効率化の効果を説明するには、導入前の基準値が要ります。対象ラインや試験項目を決め、導入前後で同じ定義を使います。
月次または四半期ごとに改善を確認します。KPIは、滞留や再入力の原因を見つけ、標準手順や設定を改善するために使います。
よくある質問
導入検討の際によく聞かれる点を取り上げます。費用や導入期間は条件によって変わるため、回答は自社の検体数、拠点数、機器、規制対象、既存システムに置き換えて確認してください。
試験検査管理システムと生産管理システムは何が違いますか?
試験検査管理システムは、検体、試験、測定値、判定、承認、試験記録を管理します。生産管理システムは、生産計画、製造指図、在庫、購買、原価などを扱います。
両者は扱う対象が異なるため、医薬品製造では連携させ、製造ロットや品目を受け取り、試験結果やロットステータスを返す構成が一般的です。
クラウド型でもGMPやCSVに対応できますか?
クラウド型でも対応できますが、クラウドであること自体で適合性が決まるわけではありません。確認するのは、データの所在、アクセス制御、監査証跡、バックアップ、復元テスト、変更管理です。
また、障害時の継続運用と、ベンダーと利用者の責任分界も定め、自社の用途に対するCSVを実施します。接続断のときに紙や一時保存で業務を続ける場合は、後からの照合と承認を手順に含めます。
小規模な試験室でも導入する価値はありますか?
あります。試験数が少なくても、転記、承認、記録検索、機器データ保管、安定性試験の期限管理に負担やリスクがあれば、効果を出せます。
最初から全業務を対象にせず、代表的な検体受付、試験結果の取込、承認、COA発行など、効果と規制上の重要性が高い範囲から始めます。
将来の拠点追加や機器連携を想定した拡張性も、初期選定で確認します。
CSVは開発会社と自社のどちらが担当しますか?
基本的には共同で担当します。開発会社やベンダーは、製品仕様や設定、標準テスト、技術資料を提供します。一方で、自社は、業務用途、リスク、権限、手順、受入基準、最終承認に責任を持ちます。
契約前に、見積にどこまでが含まれるかを確認します。URS、リスク評価、テスト仕様書、テスト実施の範囲を見ておきます。逸脱処理、報告書、教育、稼働後の変更管理も、含まれるかを確かめます。
まとめ
導入判断で押さえるべき要点
医薬品製造業向け試験検査管理システムは、LIMSを中心に品質データをつなぎ、検体から出荷可否までを追跡できる基盤です。機器や測定値、判定、承認も、その流れに含まれます。
まず現行業務とデータの流れを把握します。そのうえで、URS、Fit/Gap、機器・基幹連携を含めて、一つの計画にまとめます。CSV、データインテグリティ、教育、稼働後のKPIも、その計画に入れます。
次に行うべき検討
小規模は3,000万〜8,000万円程度、中規模は8,000万〜1億5,000万円程度、大規模は1億5,000万〜3億円超が目安です。機器台数、サイト数、連携、CSV、移行範囲で変動します。
対象拠点と代表試験を定めたうえで、異常系を含むPoCを行い、同じ条件での相見積もりによって、導入後まで支えられる体制を見極めます。
▼関連記事一覧
・医薬品製造業向け試験検査管理システム開発の進め方/やり方/流れや方法/手法/工程/手順
・医薬品製造業向け試験検査管理システム開発でおすすめの開発会社/ベンダー6選と選び方
・医薬品製造業向け試験検査管理システム開発の見積相場や費用/コスト/値段について
・医薬品製造業向け試験検査管理システム開発の発注/外注/依頼/委託方法について
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。