
医薬品製造業向けの試験検査管理システム開発は、6つのフェーズで進めます。まず要件整理と選定を行います。次に設計・開発とテストを進めます。最後に稼働と定着へ移ります。代表的な検体と試験方法を使った小さな検証を各段階で重ね、品質保証と現場運用を支えられます。
この記事は、2026年時点で確認できる公開資料と、医薬品の試験検査業務を前提にしています。
▼全体ガイドの記事
・医薬品製造業向け試験検査管理システム開発の完全ガイド
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
医薬品製造業向け試験検査管理システムの全体像
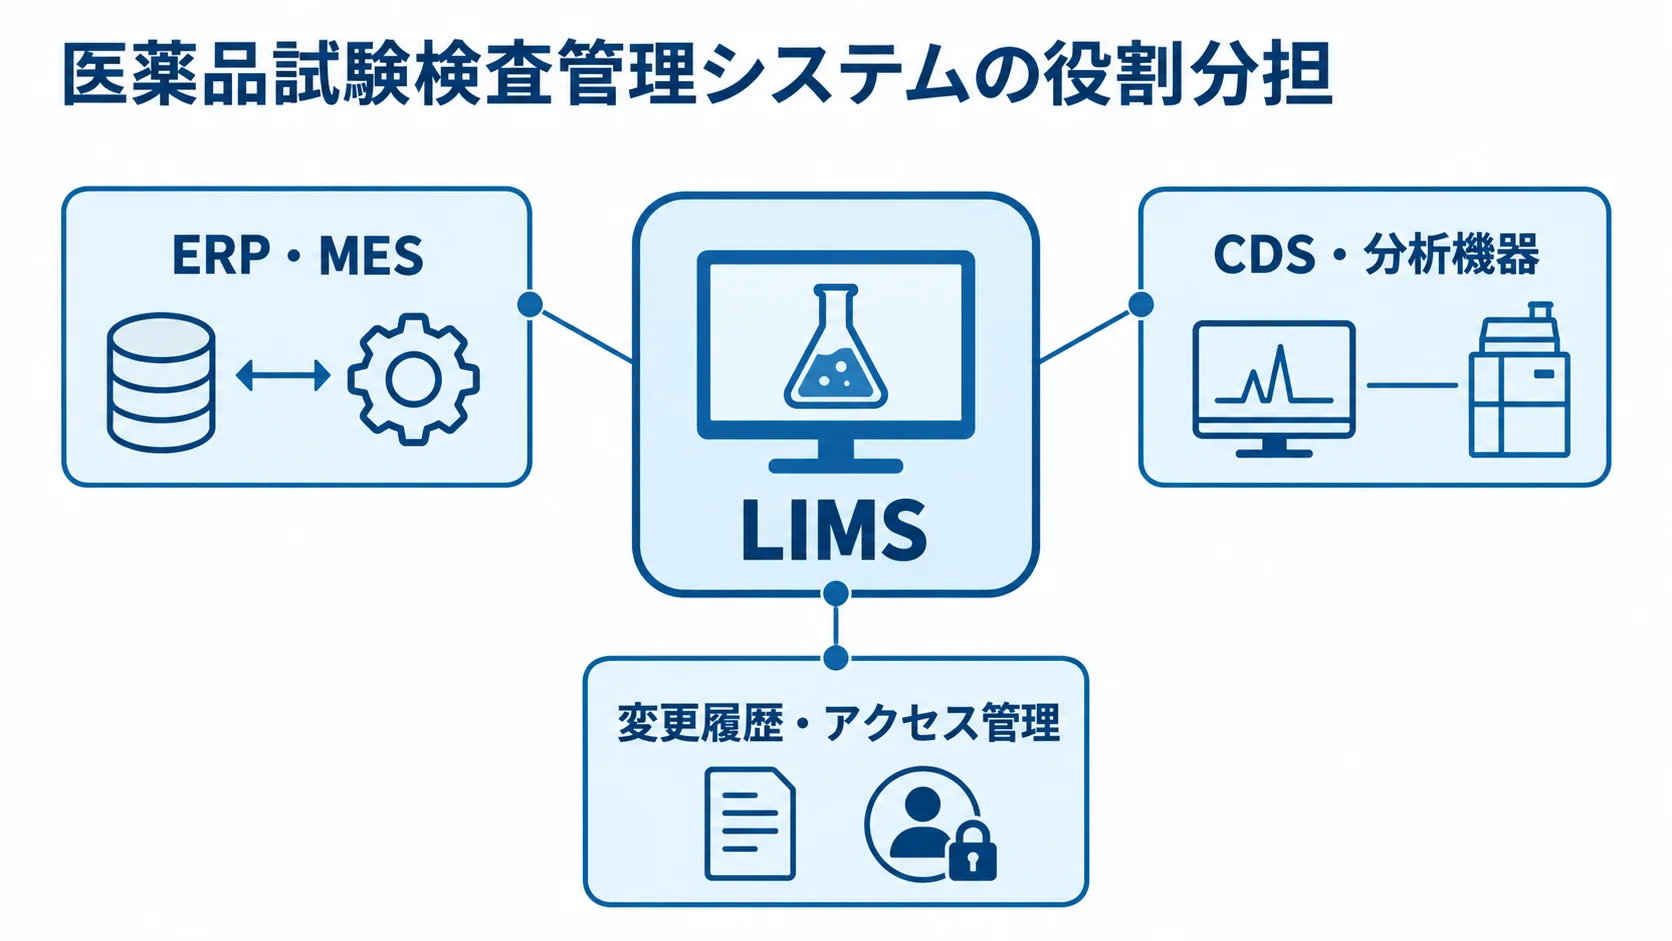
本システムは、LIMS(Laboratory Information Management System、試験室情報管理システム)を中心に構成します。また、QC(品質管理)とQA(品質保証)の記録も一つにまとめます。
原料・資材、中間品、最終製品、環境モニタリング、安定性試験などの検体を受け付けます。そのうえで、規格と試験方法に沿って結果を記録し、承認済みの成績書や出荷判定へつなげます。
LIMSによるロット単位の検体・試験・判定・成績書の管理
検体番号やロット番号といった識別情報、採取の場所や採取者、受付日時と保管条件を、互いに関連付けます。試験の項目や規格、試験方法から、担当者や機器、試薬、測定値、計算結果までが追跡の対象になります。
- 受付から承認まで:検体受付、試験指図、結果、判定、承認日時、成績書を一続きにつなげます。
- 測定結果の処理:バーコード受付や機器・CDS(クロマトデータシステム)連携で結果を取り込み、計算・丸め・規格判定を自動化すると、転記ミスと二重入力を減らせます。
- 例外と周辺記録:OOS(規格外)、OOT(傾向外)、安定性試験、試薬在庫、機器履歴を扱います。
OOSやOOTでは、初回結果と再試験の記録、調査と逸脱の記録、CAPAと承認の記録を、それぞれ別々に残します。また、安定性試験では、保管庫と温度・湿度の条件を、試験時点や試験方法、期限と紐付けます。さらに、試薬・標準品・消耗品の在庫と有効期限、機器の校正・保守履歴も対象に含めておくと、査察の際に記録を横断して示しやすくなります。
機器連携とデータインテグリティを一体の業務として設計
機能数だけで製品を比べると、情報の持ち方や連携の役割を見落としかねません。そのため、まず各システムが担う情報と連携の役割を整理します。
- ERP:製造指図、品目、ロットの情報
- MES:製造実績の情報
- CDS・分析機器:生データの保持
- LIMS:検体、試験、判定の管理
横河電機のLIMS導入事例でも、機器接続、試験結果の自動化、ERP・MES連携、ロット単位の追跡が品質管理の基盤として示されています。
データインテグリティを満たすには、監査証跡の表示だけでなく、信頼性を保つ管理項目を揃える必要があります。
- 変更履歴:誰が、いつ、何を、なぜ作成・変更・削除したかの追跡
- アクセス管理:権限と電子署名の整備
- 記録・運用管理:バックアップ、記録保持、変更管理、教育、SOPの整備
FDAのPart 11ガイダンスは、システムの影響とリスクに応じてバリデーションや監査証跡の適用を判断する考え方を示しています。加えて、アクセス制御、教育、電子署名などの管理も継続します(出典:米国食品医薬品局「Part 11, Electronic Records; Electronic Signatures – Scope and Application」)。
医薬品製造業向け試験検査管理システムの進め方と6フェーズ
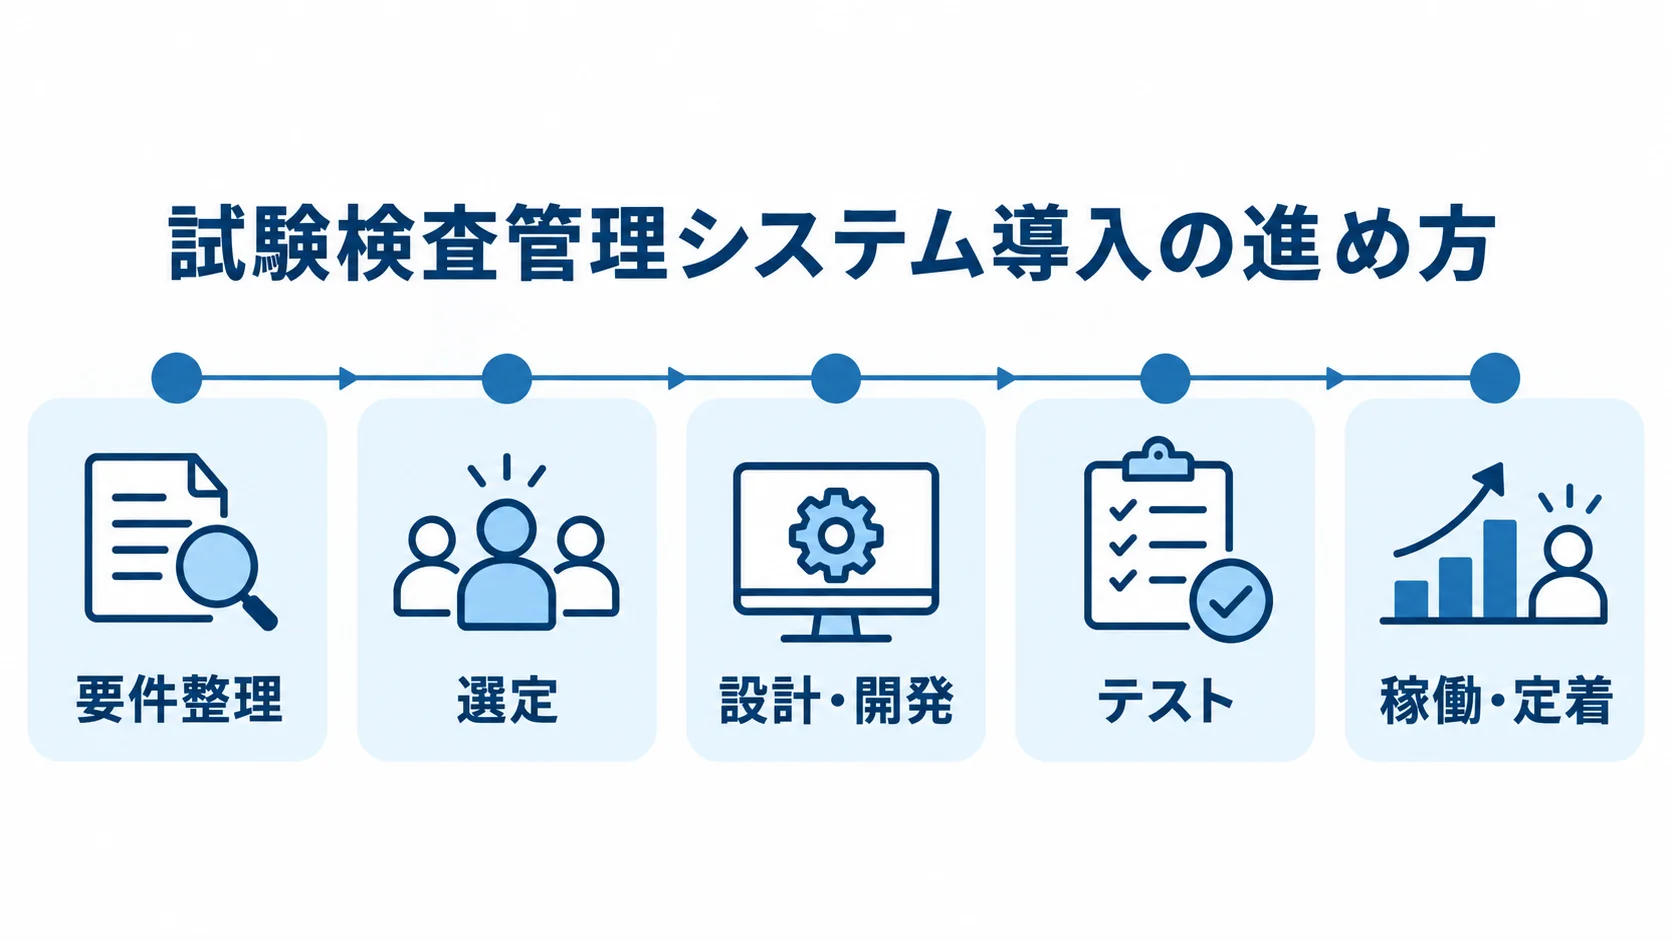
導入は、まず要件整理を行い、選定、設計・開発の順に進みます。その後は、テスト、稼働を経て、定着へ移ります。各段階では、代表的な検体と試験方法で確認を重ねます。
業務シナリオには、正常系に加えて、再試験、OOS、試験中止、機器連携エラーといった例外を入れます。さらに、権限外操作や承認差し戻しも、シナリオから外さないようにします。
フェーズ1:要件整理による対象業務と記録の正の決定
要件整理では、QAやQC、製造を中心に体制を組みます。薬事・コンプライアンス、IT、設備の担当も加わります。必要に応じて、生産技術と委託先も加えます。
- 現行記録:紙の試験指図書、Excelの検体一覧、機器出力、紙の承認記録を、受付から出荷判定まで一覧にします。
- 業務量とシステム:検体数、試験項目数、ロット数、機器台数、利用者数、拠点数、保存期間、既存システムの棚卸し
- URS(ユーザー要求仕様):規制上の重要度、業務上の優先度、受入条件、証跡の要否の記載
URSでは、検体とロットの識別、試験方法と規格の版管理を確認します。生データと報告値の区別、OOS・OOT追跡も確かめます。特に、電子署名と監査証跡は、どこまでを誰が受け持つかを決めておく必要があります。紙に戻す手順も定めます。
要件整理の完了時には、MUST、SHOULD、将来対応を合意し、それをもとに対象範囲を決めます。
フェーズ2:選定での標準機能と追加開発の境界の見極め
候補方式を比べる際は、標準機能と追加開発の境界がCSVの範囲にも影響します。特殊業務を完全に再現することを優先すると、将来の更新時に再検証が増える場合があります。
- 候補方式:医薬品向けLIMS、クラウド型、オンプレミス型、ハイブリッド、特殊業務のスクラッチ開発
- 標準機能:試験、安定性、環境モニタリング、バーコード、電子署名、監査証跡の対応範囲
- 導入・運用体制:製薬・バイオ医薬品の実績、日本語サポート、機器・CDS接続数、CSV支援範囲、クラウドの責任分界、復旧目標、データ返却、更新時評価
デモでは、原料ロットの受付からCOA発行までを実演してもらいます。前半は、試験指図、機器結果の取込、計算の流れを通します。後半は、規格判定、OOS起票、QA署名の順に進めてもらいます。
加えて、訂正理由、監査証跡、権限外操作、通信断、結果の再送、承認差し戻し、安定性試験の期限超過も試します。比較は、会社の説明資料よりも実データに近いシナリオで行います。
各要件は、「標準機能」「設定で対応」「追加開発」「対応不可」のいずれかに分類します。そのうえで、製品ベンダーと国内導入を担うSIパートナーの役割も切り分けます。
標準機能や設定で対応できる範囲が広いほど、CSVの対象も説明しやすくなります。
フェーズ3:設計・開発でのマスタ・ワークフロー・連携の作り込み
設計では、マスタ、計算、機器・基幹システムとの連携、運用環境について、責任の分担を具体的に決めます。
- マスタ:検体、ロット、試験項目、規格、試験方法、サンプリング計画、機器、試薬、標準品、ユーザー、権限、承認ルートの定義
- 版管理と計算:過去記録の保持、有効日と承認状態の管理
- 機器連携:HPLC、GC、分光光度計などの接続方式、出力形式、取込単位、再送、重複防止、エラー通知、保守時の代替手順の仕様化
- ERP・MES連携:項目マッピング、更新方向、連携時期、失敗時の再処理担当を決めます。安定性試験や環境モニタリングを初回対象にするかも判断します。
- 運用環境:クラウドのデータ所在、テナント分離、認証、最小権限、バックアップ、復元試験、監視、変更通知、ベンダーのアクセス記録の契約・仕様化
試験方法の版が変わっても、過去の試験記録が新しい方法に書き換わらないかを確認します。また、丸め処理や単位換算、規格判定の計算式は、計算根拠とテストケースをセットで管理します。
オンプレミスでは、サーバー、OS、データベース、パッチ、脆弱性対応、災害対策の担当を決めます。どちらの方式でも、運用の統制を設計します。
欧州委員会は2025年、GMPのChapter 4、Annex 11、AI Annex 22の改訂を協議しました。ライフサイクル管理や供給者監督が論点になりました。このほか、データインテグリティ、監査証跡、電子署名、AIの性能監視、人によるレビューも論点に含まれます。そのため、将来の拡張を見越して、技術だけでなく統制も設計します。
フェーズ4:テストでの正常系・異常系・CSV証跡の確認
テストの判定は、業務が安全に完了するかどうかで行います。そこで、利用部門が実データに近いケースを操作し、期待結果、実績、証跡、判定者、未解決事項を残します。
- 正常系:検体受付から出荷判定まで、試験指図、サンプリング、測定値取込、計算、規格判定、レビュー、承認、COA発行を通した確認
- 異常系:OOS、OOT、再試験、試験中止、検体不足、規格改訂、試薬・機器の期限切れ、通信断、重複取込、承認差し戻し、権限外操作での動作確認
- CSV証跡:リスク評価から最終報告までの責任者の決定、要件IDとテストケースの追跡
結果の直接上書きが防がれているかを確かめ、変更理由、元の値と新しい値、監査証跡の検索を検証します。
PMDAのGMP査察では製造・品質管理の維持状況が確認されるため、記録提示までの時間も受入条件に含めます(出典:PMDA「GMP / QMS / GCTP Inspections」)。
CSVでは、リスク評価、URS、機能仕様を扱います。設計仕様、テスト計画、IQ・OQ・PQなどの適格性確認も含みます。さらに、逸脱と変更管理を扱います。教育と最終報告も対象に含めます。
製品品質、患者安全、記録の完全性、出荷判定への影響を評価し、リスクに応じた検証範囲を定めます。証跡は要件から試験まで対応付けて、最初から一本の流れで残します。
フェーズ5:稼働での一拠点・一製品群からの段階的な切り替え
一斉切り替えは避け、代表製品と代表試験から段階的に移行します。稼働の準備では、切替条件と初日の監視項目を揃えます。
横河電機が紹介するわかもと製薬や武州製薬の事例では、品質管理の標準化、人的ミスの排除、査察対応、ペーパーレス化が導入目的として示されています。
- 対象範囲:代表製品、代表試験、1ラインまたは1拠点の選定。標準的な試験に加え、機器連携、安定性試験、再試験、OOSも確認対象にします。
- 稼働判定前:マスタ移行、採番、権限、機器接続、バックアップ、障害連絡網、手順書、教育の確認
- 記録の切替:未処理試験と旧紙記録の保存方法の決定
- 初日の監視:ログイン、検体登録、取込件数、エラー、判定、承認、COA、監査証跡の監視と、問い合わせの記録
- 障害時:紙へ戻すか仮保存するか、復旧後にどの記録を正とするかの事前決定
フェーズ6:定着でのデータ品質と改善サイクルの維持
操作教育と業務ルールの整備は、並行して進めます。検体登録と結果訂正の手順は、SOPに落とし込みます。試験方法や規格の改訂も、SOPに含めます。さらに、OOS起票、承認者、権限申請の手順も対象にします。
機器の追加、マスタ変更、バックアップ確認、監査証跡の定期照査も、手順にしておきます。また、QA、QC、ITからデータオーナーとシステム管理者を任命し、責任を一人に集中させないようにします。
- 業務時間:受付から指図、判定までの時間と、OOS調査の開始時間
- 記録品質:転記件数、入力エラー、試験滞留、監査証跡の照査完了率
- 運用状況:紙保管量、査察資料の検索時間、機器連携の失敗件数
導入前の基準値を測り、月次または四半期で比べます。誤った規格での判定や権限外変更、教育未受講者の操作が見られれば、定着したとはいえません。
AIでトレンド・予兆解析や異常検知を行う場合は、出力をそのまま最終判定に使わない運用にします。そのうえで、入力品質、用途、性能指標、変更管理、再評価、人の確認を定めます。
欧州委員会の2025年協議でも、AIの継続監督、性能監視、人による確認が論点になりました。そのため、利便性とあわせて、説明責任や記録性も評価します。
医薬品製造業向け試験検査管理システムの費用相場
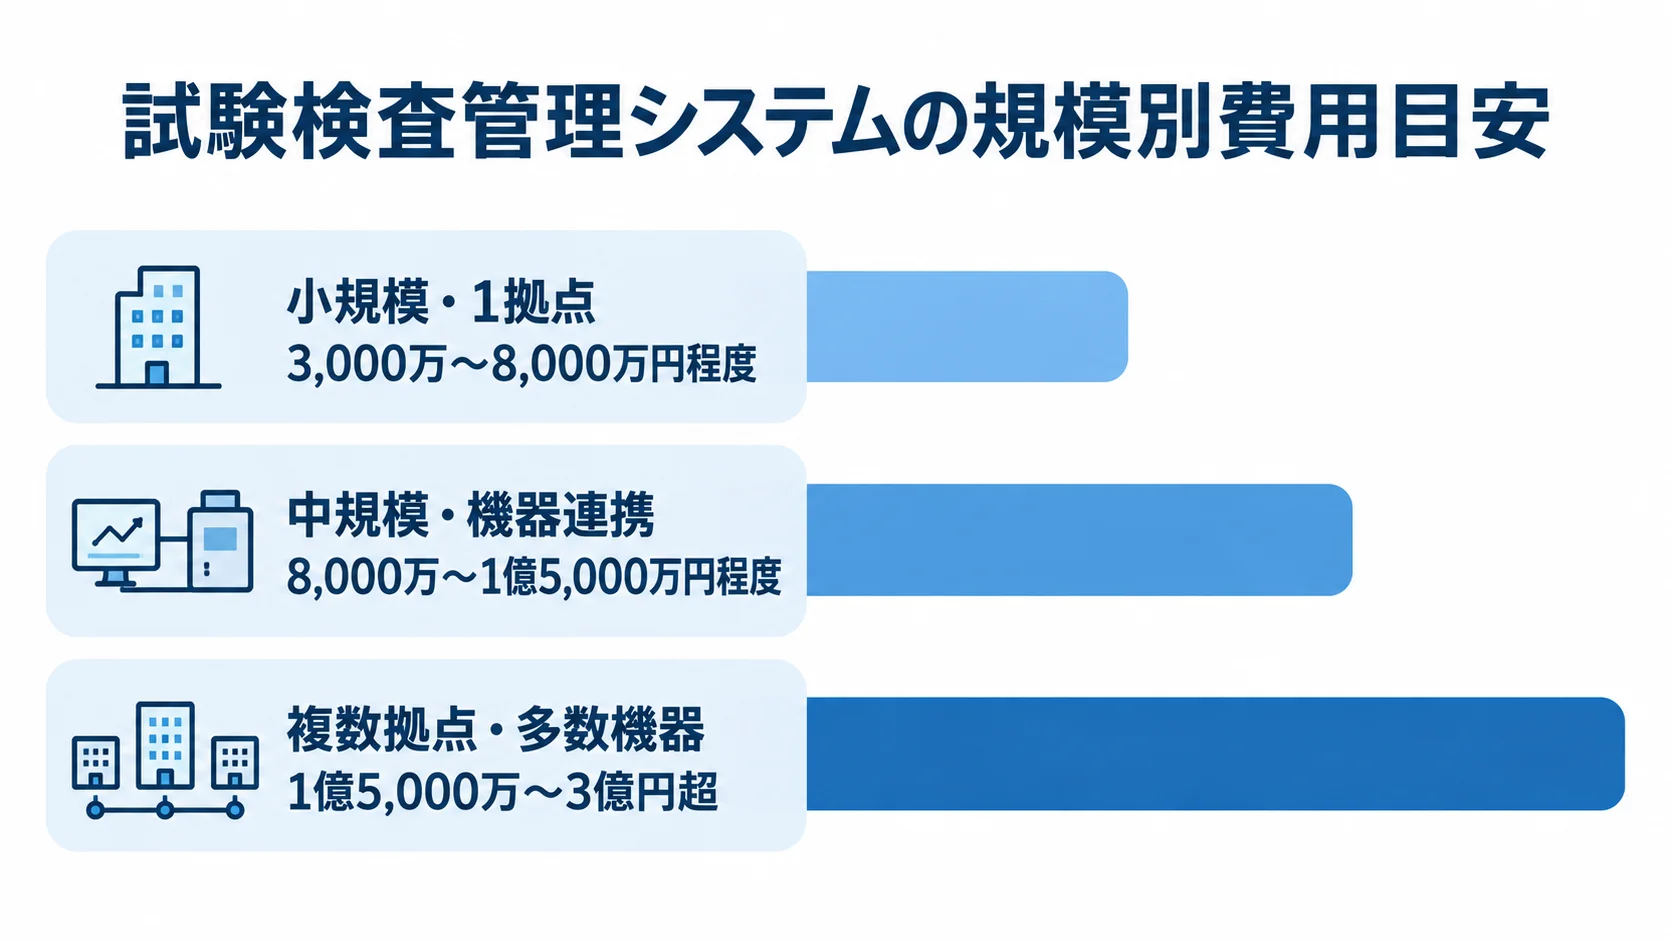
費用には、ライセンス、要件定義、Fit/Gap、マスタ整備が含まれます。加えて、紙・Excelからの移行や、機器・CDS・ERP・MESとの連携も費用に入ります。CSVとテストも含みます。さらに、教育、稼働支援、保守も含みます。
公開されている価格が少ない領域のため、ここで示す金額は、厚生労働省の公開資料と一般的な業務システム導入の前提から整理した目安です。費用は、ユーザー数、拠点数、機器台数、対象試験、追加開発、データ移行の状態によって大きく変わります。特定の金額を確約するものではありません。
小規模・1拠点の費用目安は3,000万〜8,000万円程度
10〜30ユーザー、1拠点、対象試験を限定し、機器連携が少ない場合は、3,000万〜8,000万円程度を仮の予算に置きます。想定には、パッケージ設定、CSV、教育、移行が含まれます。
PoCや対象業務を限定したクラウド利用なら、1,000万〜3,000万円程度に収まる可能性もあります。一方で、正式なバリデーションや複数機器、全試験、出荷判定を含めると、金額は上振れします。
特に、安価なPoCの金額を本番導入の見積もりと混同しないことが大切です。
中規模・機器連携を含む場合の費用目安は8,000万〜1億5,000万円程度
費用の目安は、対象規模とシステム連携の条件を組み合わせて捉えます。
- 対象規模:30〜80ユーザー、1拠点で、CDS・分析機器、安定性試験、ERPまたはMES連携を含む構成
- 費用目安:複数の試験方法、マスタ移行、CSVを含む場合の8,000万〜1億5,000万円程度
厚生労働省の「LIMS(試験室情報管理システム)の導入」資料(令和7年8月)には、30ユーザー、1サイト、CDS・分析機器50台との連携を含む原薬の概算例が載っています。その概算は9,000万円とされています。
ただし、サーバー、PC、バーコードリーダー、ラベルプリンタ、データベース、セキュリティは別途とされています。そのため、見積もりに含まれる範囲を確認します。
複数拠点・多数機器の場合の費用想定は1億5,000万〜3億円超
大規模案件では、対象ユーザー、拠点、連携範囲に加えて、期間や保守費用も分けて見積もります。
- 費用レンジ:100ユーザー超、複数拠点、MES・CDS・多数の分析機器、全社標準化、グローバル展開の場合、1億5,000万〜3億円超
- 費用項目:移行、教育、インフラ、CSVの予算計上
- 公開例:厚労省資料の製剤包装例で1億7,000万円。150ユーザー、2サイト、MES・CDS・分析機器80台との連携を含む
- 期間:対象限定の6〜12か月、1拠点の12〜18か月、複数拠点・全社標準化の18〜36か月程度
- 保守費:初期費用の年15〜25%程度が目安で、ライセンス、クラウド、機器接続、セキュリティ、再評価、問い合わせを分けて計上
公開概算の条件は、自社の条件と異なる場合があります。そのため、拠点、移行対象、機器接続、追加開発の違いを確かめたうえで比べます。
標準機能が中心で、マスタも整っていれば、期間は短くしやすくなります。反対に、機器連携、CSV、移行、教育、並行稼働、査察文書が増えるほど、期間は延びます。
医薬品製造業向け試験検査管理システムの見積もりを取るポイント
見積もりは、「LIMS一式」のようにまとめず、対象範囲と成果物を分けて依頼します。検体数や機器台数が不明なまま出された総額は、後から追加費用が発生しやすくなります。
候補会社には、同じURS、サンプルデータ、機器連携一覧を渡します。そのうえで、標準機能と追加開発を同じ形式で回答してもらいます。
見積書に入れる要件・データ・連携の前提
見積条件は、業務規模、連携・保管、必須機能、成果物、移行データの状態に分けて揃えます。
- 業務規模:拠点、利用者、検体、試験項目、年間ロット、安定性試験、環境モニタリングの提示
- 連携・保管:機器・CDSの台数と型式、ERP・MES・QMS接続、移行年数、保管期間、SOP・CSV支援範囲の整理
- MUST要件:規格判定、計算・丸め、電子署名、監査証跡、OOS/OOT、COA、バーコード、試薬・機器管理の明示
- 成果物:見積もり対象の資料と設計書の範囲
- 移行作業:対象レコード数に加え、紙・Excelの欠損・重複・単位揺れ、旧試験方法、ロット番号の不整合の確認と、自社整備の担当人数・期間の別途見積もり
成果物は、プロジェクト計画、URS、Fit/Gap表です。業務フロー、画面・帳票・連携仕様、移行・テスト計画も成果物に含まれます。さらに、CSV文書と教育資料、SOP改訂案を含みます。稼働判定書と運用保守設計も対象です。
マスタ整備を自社作業とする場合も、担当人数と期間を別に見積もり、無償の前提にしないことが大切です。
3社程度での機能・実績・運用体制の比較
候補会社は、対応機能、実績、導入から稼働後までの支援体制を、共通の条件で比べます。
- 候補の範囲:LIMSに加え、医薬品導入、機器接続、ERP・MES連携、CSV、教育、保守を担える会社
- 比較社数・実績:3社程度の候補と、製薬・バイオ医薬品や同程度のユーザー数・機器台数の事例
- 支援体制:日本語サポート、担当者の資格・経験、障害時の窓口。対象業務、拠点、機器、期間、担当範囲についても質問します。
- 機能の実現方法:画面、設定、追加開発、運用回避策のどれで要件を満たすかの明記
- 追加料金:開発、テスト、CSV、更新時の再評価、障害・変更対応に別料金が発生しないかの確認
クラウドは、月額が低く見えても、ユーザー追加、機器接続、容量、サポート時間、バージョンアップ、解約時のデータ返却が別料金になっていないかを確かめます。
契約前に確認するリスクと追加費用の条件
追加費用が生じる条件を洗い出し、調査範囲と契約条件に反映します。
- 仕様・データ:機器仕様、マスタの欠損・重複、試験方法の版管理
- 連携・体制:API仕様、拠点間の承認ルール、CSV責任者の確認と、調査・PoC・データ整備の別工程での見積もり
- 契約条件:変更の定義、追加開発単価、納期遅延、受入条件、データと成果物の所有権の取り決め
- 継続運用:復旧目標、バックアップ、事故連絡、ベンダー変更時の移行、保守終了時のデータ返却の決定
- 更新時評価:承認済み機能やCSV文書に影響する場合の再評価費用が、保守内か別途かの明確化
医薬品製造業向け試験検査管理システムのよくある質問
費用や規制対応は、対象業務、拠点、機器、輸出先、既存システムによって変わります。そのため、自社のリスク評価とURSに照らして判断します。
医薬品向けLIMSと一般的な検査システムの違いは何ですか?
医薬品向けLIMSは、検体や試験結果に加えて、規格・試験方法の版管理、電子署名、監査証跡、OOS/OOTを考慮します。さらに、安定性試験、機器・試薬履歴、CSVやGMPの要求も対象になります。一般的な検査システムでは、規制記録の保護や照査を追加で設計する範囲が大きくなる可能性があります。
クラウド型でもGMPやCSVに対応できますか?
クラウド型でも、GMPやCSVへの対応は可能な場合があります。ただし、適合の可否は、提供の仕組みを個別に評価して決まります。
まず、データ所在、可用性、バックアップと復元を評価します。さらに、アクセス権、監査証跡、電子署名も確認します。変更管理と障害連絡も評価します。加えて、提供者の開発・運用管理も確認し、どこまでが提供者の責任かを文書にまとめます。
自社で、製品品質や患者安全への影響をリスク評価し、必要な検証範囲を決めます。
試験検査管理システムは何から始めると費用を抑えられますか?
検体受付から判定・承認までの一業務を選び、対象の拠点と代表製品を絞り込みます。そのうえで、現行データと例外処理を整理します。
機器は一度にすべて接続せず、重要度と接続の難しさを評価します。また、標準機能を中心にしたPoCで検証します。
PoCの費用と本番導入の費用は混同せず、移行、CSV、教育、機器連携、保守まで含めた総保有コストで判断します。
CSVはベンダーに任せればよいですか?
ベンダーには支援を頼めます。ただし、業務要件、リスク受容、手順、教育、運用の責任は、自社が担う必要があります。
自社は、QA、QC、ITを含む体制で、URS、リスク評価、受入条件、逸脱・変更管理、稼働判定を確認します。ベンダーの成果物もレビューします。
CSV文書の作成者と承認者、テスト環境、証跡の保管場所、更新時の再評価を契約前に決めると、稼働後の負担を抑えられます。
まとめ:6フェーズの小規模検証と規制対応・現場定着の同時進行
試験検査管理システムの導入は、検体、試験方法、規格を一つの記録体系でつなぐ取り組みです。そこに、機器と結果を加えます。さらに、OOS/OOT、承認、成績書も同じ体系で扱います。LIMSの画面を整えることは、その一部にあたります。
ERP・MES・CDS・QMSの役割を整理し、CSVと運用手順まで含めて、品質を保証するものです。
要件整理から定着までの六つの完了条件
各フェーズで達成する内容を、要件整理から運用定着まで順に見ていきます。
- 要件整理:対象業務と記録の正の決定
- 選定:標準機能と追加開発の切り分け
- 設計・開発:マスタ、機器連携、権限、監査証跡の整備
- テスト:正常系、異常系、CSVの証跡の確認
- 稼働:一拠点・一製品群からの安全な切り替え
- 定着:KPI、教育、SOP、データオーナーによる改善の継続
六つのフェーズを着実に進めるには、各段階の完了条件と、次へ進む判断基準を共有することが欠かせません。
最初の一歩は、現行フローと検体データの棚卸し
導入の準備では、現行業務、システムの前提、予算を揃えてから、各社へ相談します。
- 現行フロー:検体受付から判定・承認までの流れと、紙、Excel、機器ソフト、基幹システムの記録の一覧
- 見積条件:利用者、拠点、検体、試験項目、機器、連携先、移行対象、CSV範囲を揃えたうえで、複数社へ同じ条件を提示
- 予算化:規模別の費用目安の確認
費用は小規模で3,000万〜8,000万円程度、中規模で8,000万〜1億5,000万円程度、大規模で1億5,000万〜3億円超が目安です。公開例の前提と自社要件の差も、あわせて確認します。
▼全体ガイドの記事
・医薬品製造業向け試験検査管理システム開発の完全ガイド
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。