
医薬品製造業向けバリデーション管理システムの導入は、要件整理、選定、設計開発、テスト、稼働、定着の6段階で進めると、関係者の判断がそろいやすくなります。
各段階の終わりに次へ進む条件と戻る条件を決めておくと、途中で判断が止まりにくくなります。
▼全体ガイドの記事
・医薬品製造業向けバリデーション管理システム開発の完全ガイド
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
医薬品製造業向けバリデーション管理システムの全体像
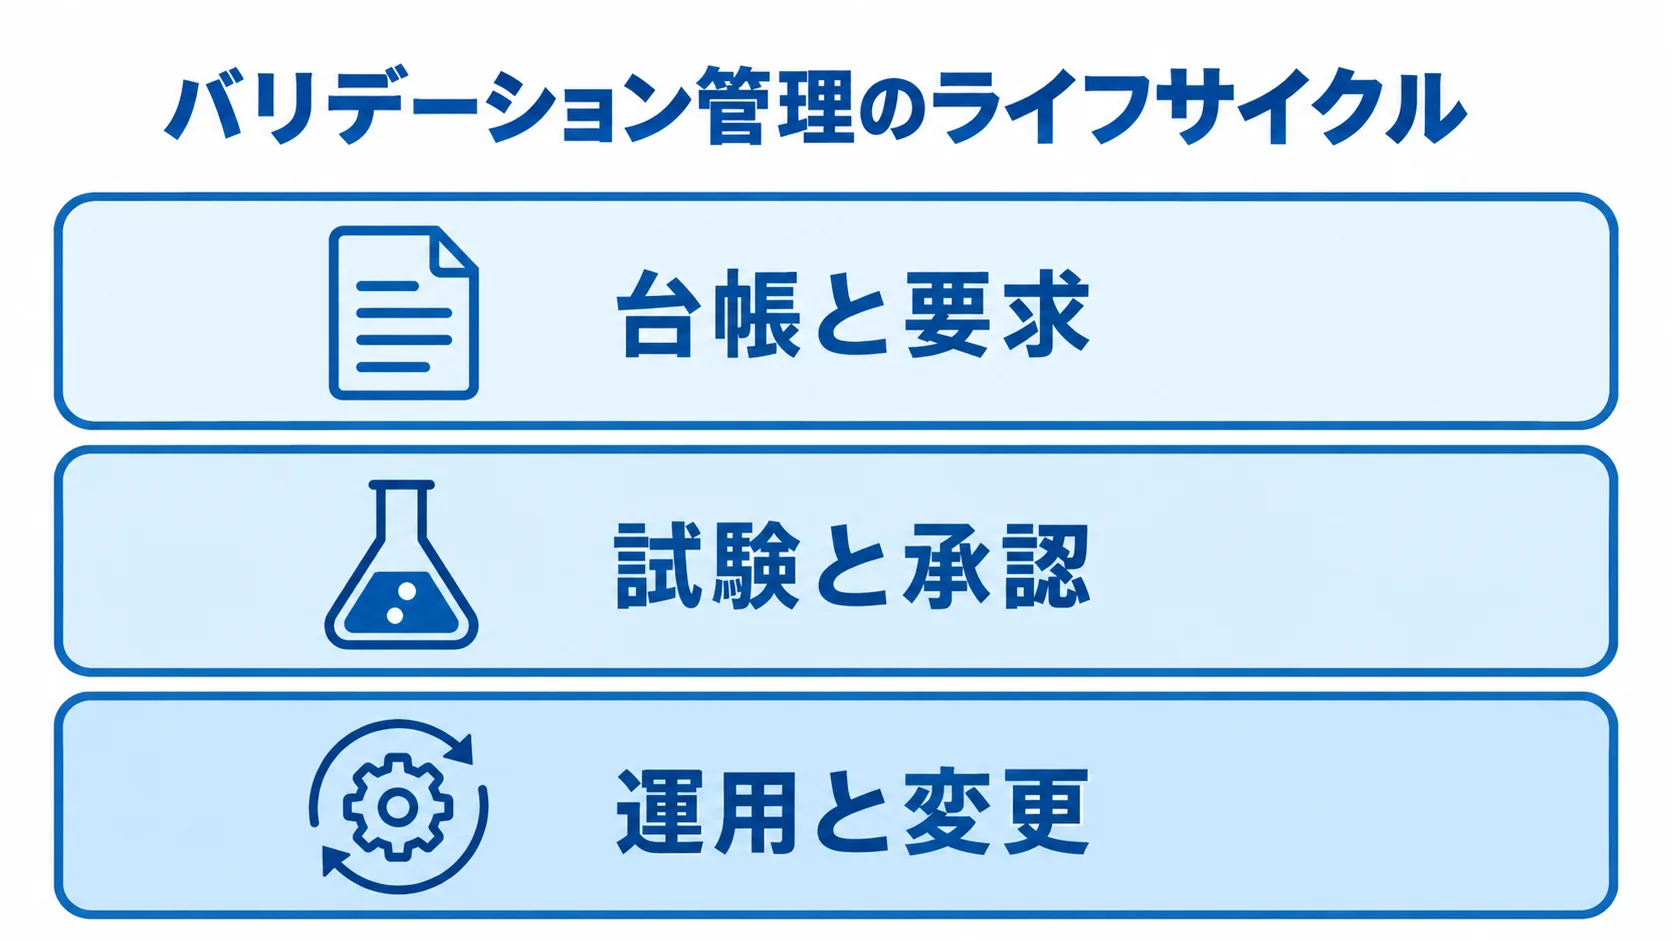
バリデーション管理システムは、コンピュータ化システムや設備、工程が意図した用途で正しく動き続けることを、証拠とともに管理します。
導入時の試験だけでなく、要求仕様から廃止、アーカイブまでの全期間が対象です。特に、逸脱、変更、定期レビューの記録は、導入後に積み重なっていきます。
管理対象の広がり:CSVから設備・工程・運用記録まで
医薬品工場では、MES、LIMS、SCADA、電子製造記録が、品質や出荷判定に関係します。さらに、環境モニタリング、分析機器、倉庫・温度管理も関わります。
個別システムごとの管理では、連携データやマスタ変更を追いきれません。設備設定や現場SOPの改訂も、追えなくなります。そのため、システム台帳で各システムと工程、製品品質、記録の関係を結んでおきます。
厚生労働省のCSVガイドラインは、システム台帳、URS、FSを管理項目として示しています。DSや供給者監査、受入試験も、あわせて挙げられています。
また、計画書・報告書やDQ・IQ・OQ・PQも含まれます。SOPや文書管理も対象です(出典: 厚生労働省CSVガイドライン)。
2025年9月改正のGMP調査要領も、コンピュータ化システムとデータインテグリティを調査項目にしています。変更管理やバリデーションも調査の対象です(出典: 厚生労働省の2025年GMP調査要領)。
- 台帳と要求:URSからFS・DSまでの対象と要求を記録します。
- 試験と承認:受入試験やDQ・IQ・OQ・PQの証跡の管理。
- 運用と変更:SOP、変更、レビュー、再バリデーションの追跡。
業務の責任範囲で見るQMS・MES・LIMSとの違い
QMSは、逸脱、変更、CAPAなどの品質業務を管理します。苦情、文書、教育も扱います。MESは製造指図、実績、電子バッチ記録を扱い、LIMSは検体、試験、分析結果を管理します。
バリデーション管理システムは、各システムや設備が用途に適合することを示す証跡を扱います。その証跡は、要求やリスクの評価から、テスト、承認、変更までに及びます。なお、QMSや文書管理と機能が重なる構成もあります。
- 要求と試験:RTMで要求事項とテスト結果を結びます。
- 変更の影響:設定、連携、SOP、教育記録への影響の確認。
- 承認の証跡:誰がいつ承認し、変更がどの試験に影響したかの記録。
変更と試験の関係や承認の経緯は、PDFを保管するだけでは説明しにくくなります。そのため、製品名で選ぶより、必要な責任範囲を満たすかで判断します。
導入前に分ける必須機能と将来機能
最低限必要になりやすいのは、システム・設備・サイトの台帳、文書版管理、URSとテストの紐付けです。加えて、IQ・OQ・PQの実行と承認も含まれます。
逸脱や再試験、CAPA、変更のほか、電子署名や監査証跡、権限分離も挙げられます。バックアップや定期レビューも、同じ範囲に含まれます。
複数工場では、サイト別様式のテンプレートや期限ダッシュボード、承認者の代理設定、一括検索も検討します。API、SSO、移行、オフライン入力は、デモ以外の方法で確かめます。復旧、保持期間、解約時のエクスポートも、同様に確認が必要です。
- 必須要件:品質リスクと受入基準に直結する機能です。
- 拡張要件:複数サイト展開など、将来の運用を支える機能。
- 責任分界:ベンダーのIQ/OQ資料と、顧客のPQ・SOP・教育の切り分け。
顧客には、用途を評価し承認する責任が残ります。そのため、「CSV対応」を合格証明とみなさず、各機能をいつ必要とするかを分けて決めます。
医薬品製造業向けバリデーション管理システムの進め方
開発は6つのフェーズに分けて進めます。順に、要件整理、選定、設計開発、テスト、稼働、定着です。各フェーズの終わりには、次へ進む条件と戻る条件を決めておきます。そのうえで成果物を承認し、次のフェーズに移ります。
QAは、最後に文書を確認するだけでなく、最初から品質リスクと受入基準を共同で決めます。
フェーズ1:要件整理(システム台帳とURS)
まず、対象のサイトや工程、設備、製品、既存システム、担当部門を一覧にします。そのうえで、出荷判定や製品品質に影響するもの、記録を作成・変更・保管するもの、参照だけのものに分けます。
台帳には、所有者、管理者、バージョン、連携先を記載します。さらに、保存場所、保持期間、レビュー期限、廃止予定日も書き込みます。URSは、QAや製造、品質管理、設備、IT、現場ユーザーが一緒に作成します。
- 記録要件:誰がどの条件で記録を作成・承認し、どの期間保持するか。
- 統制要件:監査証跡、電子署名、権限分離、マスタ変更の扱い。
- 運用要件:API、バックアップ、障害時の手作業、オフライン入力を含む運用面。
- 移管要件:教育、帳票、データエクスポートの移管方法。
対象範囲に合意したうえで、要求ごとに優先度、受入基準、リスク仮説を付けます。将来機能を必須要件に混ぜると、費用と試験範囲が膨らみます。そのため、Must、Should、Couldに分け、初回リリースと次のサイト展開で追加する機能を切り分けます。
フェーズ2:選定(製品・開発会社・責任分界の比較)
候補には、専用VLMSやMES・LIMS組込型のほか、限定的なスクラッチ開発があります。QMS・文書・教育を含むライフサイエンス向けクラウドも候補になります。
短期間で標準化したいなら専用SaaSが適しています。品質業務をまとめて統合するならスイート、設備やOTと深く連携するならパッケージとSIが候補になります。
特殊工程だけを個別に開発し、共通の証跡管理は標準製品に任せるハイブリッド構成も候補になります。RFPでは、各社に同じ業務シナリオでデモを依頼します。
- 業務シナリオ:URS変更からリスク評価、OQ失敗、逸脱、CAPA、SOP改訂、レビューまでを実演します。
- 追跡性:要求、試験、証跡、承認を追跡する操作と履歴出力。
- 契約条件:IQ/OQ文書、顧客PQ、変更評価、更新通知、脆弱性、SLA、データ所在の取り決め。
- 終了条件:バックアップと、解約時のデータ返却方法。
GoVal公式ページは、RTMやIQ・OQ・PQ、電子署名、監査証跡を掲げています。変更管理やCAPA、定期レビューも挙げられています。料金はユーザー数と契約形態に応じた個別見積です(出典: GoVal公式Pricing、2026年確認)。
機能の有無と、自社で使える状態までの導入費用は、分けて評価します。
フェーズ3:設計開発(標準機能と設定範囲の決定)
基本はFit to Standardとし、どうしても合わない要求だけを、設定変更、アドオン、API、個別開発に振り分けます。
独自画面が増えるほど、設計書や試験、教育、更新影響評価、再バリデーションの量も増えていきます。
設計成果物には、機能・設計仕様やデータモデル、権限マトリクス、連携仕様を含めます。さらに、移行マッピング、バックアップ・リストア設計、監査証跡設計、環境構成、テスト計画も含めます。
- 業務適合:製品品質に関係しない慣習は、業務ルールから見直します。
- 要求追跡:URSの各行を仕様、設定、テスト、SOP、教育記録へ結ぶRTMの更新。
- 移行範囲:全件移行を前提にせず、保持期間、検索頻度、原本性、検証方法で範囲を決めます。
移行では、件数照合やハッシュ、チェックサムで、移行したデータを確かめます。さらに、文字化け、添付、時刻、作成者、版、承認状態も確認し、ログを保管します。過去記録を探せない状態は、監査と現場の信頼を損ないます。
フェーズ4:テスト(リスクに応じたIQ・OQ・PQ)
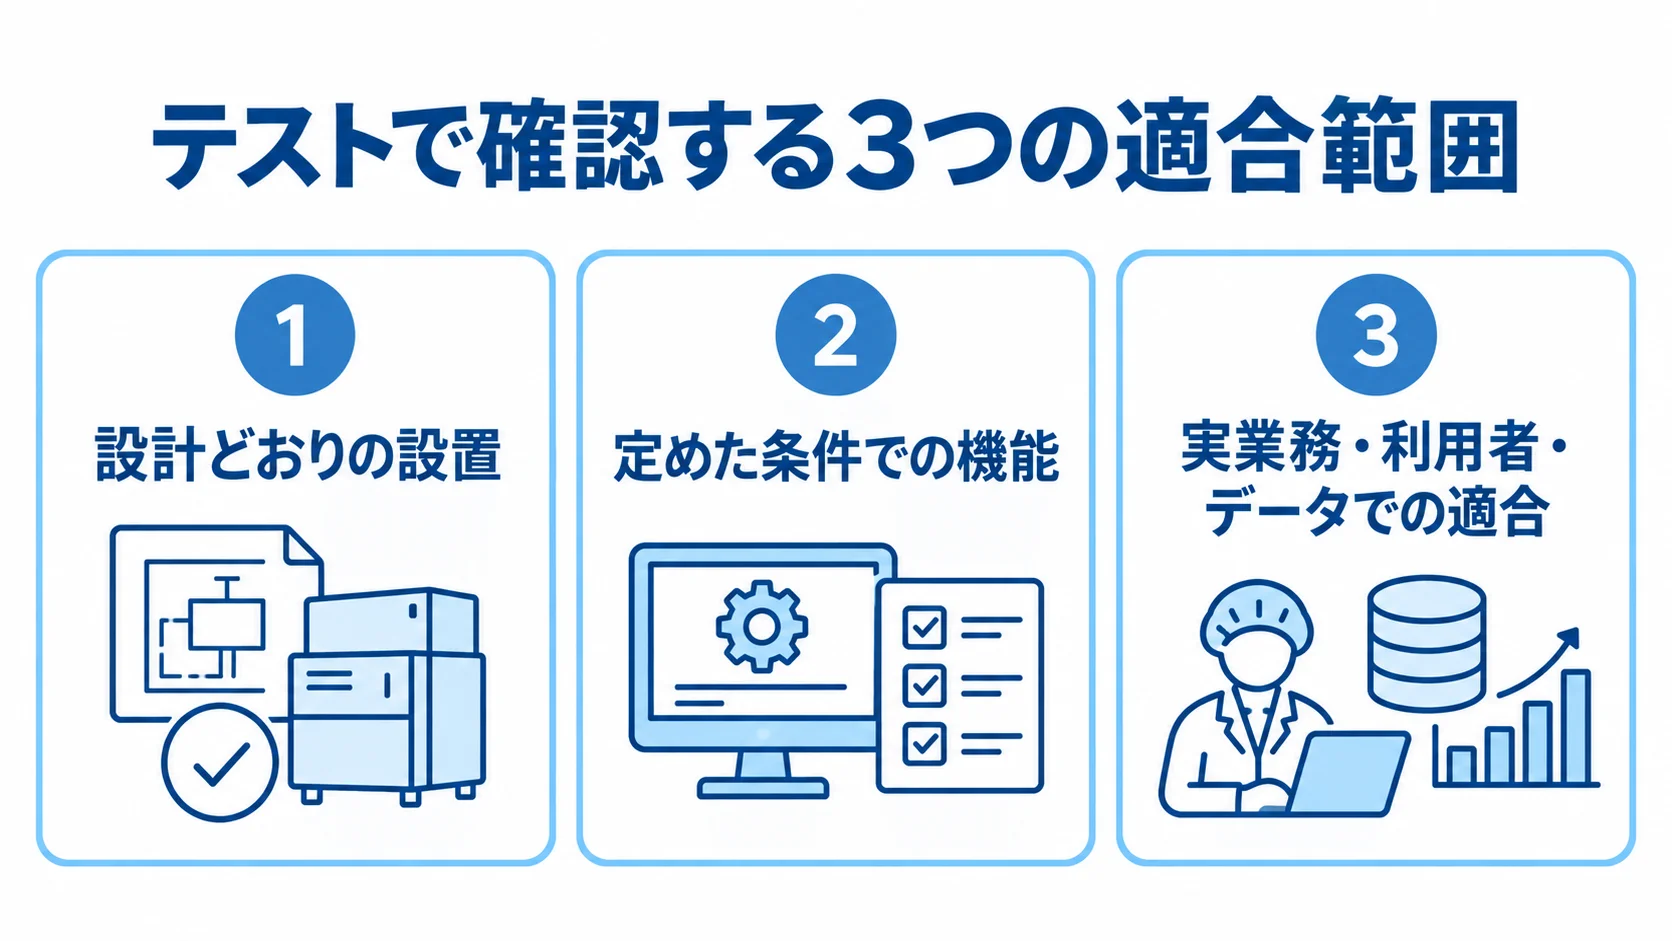
IQは設計どおりの設置、OQは定めた条件での機能、PQは実業務・利用者・データでの適合を確かめます。全機能を同じ深さで試験するより、患者安全、製品品質、データ完全性、出荷判定へのリスクに応じて割り当てます。
テストケースには、前提条件、入力値、操作手順、期待・実績結果を記録します。さらに、証跡、実施者、レビュー者、実施日時も残します。
正常系に加えて、権限不足、二重承認、期限切れ、通信断も確認します。さらに、API重複送信、データ欠損、時刻ずれ、誤入力も対象です。再試験や途中保存、バックアップからの復旧も、あわせて確かめます。
- 失敗時:テストを消さず、逸脱として原因と影響を評価します。
- 是正後:是正、再試験、承認を記録で結びます。
- 米国関連:米国向け製造や輸出では、21 CFR Part 11の電子記録・署名、アクセス制御、操作チェック、教育、文書管理を確認します。
FDAは、一部要件の執行方針を示しています。そのうえで、GMP等の記録要件と、記録の正確性・信頼性・完全性・可用性・真正性への影響を踏まえた検証を推奨しています。
製品表示だけで試験を省略しません。出典はFDA Part 11公式ガイダンスです。
フェーズ5:稼働(切替条件とハイパーケア)
Go/No-Goの判定では、未解決の逸脱が製品品質やデータ完全性に影響しないかを確かめます。あわせて、RTMの未対応要求、SOP・教育、権限、承認経路も確認します。
判定条件には、移行データの照合やバックアップとリストアを含めます。さらに、障害時の連絡網、手作業への切替、監査ログ、問い合わせ窓口も入れます。
全工場を一度に切り替えるより、代表サイトや代表工程、影響の限られたモジュールでパイロットを行います。そのうえで、現場の入力時間、承認待ち、検索時間、逸脱処理、教育の理解度を測ります。
紙と並行して運用する場合は、期間と終了条件を決めておきます。二重記録の不整合は、放置しないようにします。
- 切替ランブック:データ凍結、最終バックアップ、移行、接続確認、利用者開放、監視、承認の順を定めます。
- 支援期間:稼働後2〜8週間程度、問い合わせ、障害、権限、入力ミス、帳票、連携遅延を追います。
- 対応体制:重大度、一次回答、復旧目標、QAへの連絡、変更承認者について合意します。
フェーズ6:定着(変更管理と定期レビューの業務への組み込み)
設定やマスタ、連携先、OS・ブラウザが変わるたびに、用途と検証済み状態を確認します。ベンダー更新や組織、SOPの変更も、同じ確認の対象です。
影響を受ける要求、リスク、試験、文書を評価します。さらに、教育、データ、他システムへの影響も見ます。そのうえで、必要な再試験と承認を決めます。
- 権限と記録:ユーザー権限、監査証跡、逸脱・CAPA、データ保持の確認。
- 継続性:バックアップ・復旧、障害、性能、脆弱性、ベンダー変更を見ます。
- 運用文書:SOP、教育の有効性、再バリデーションの要否の確認。
欧州委員会の2025年Annex 11改訂案は、ライフサイクル全体の品質リスクや要求管理、供給者監督を扱います。また、データ完全性や監査証跡、電子署名、セキュリティの強化も示しました。
Annex 22案は、AIの選択・学習・検証や性能指標、継続監視、人のレビューを扱います(出典: 欧州委員会、2025年ステークホルダー協議)。2026年時点では最終化の状況を確かめ、AI機能の入力や出力、モデル変更、レビュー責任も管理します。
レビューでは、バックアップとリストアの実績や障害・問い合わせ、性能も確認します。「問題なし」で終えず、次回までの対応や期限、担当者、再バリデーションの要否を記録します。
医薬品製造業向けバリデーション管理システムの費用相場
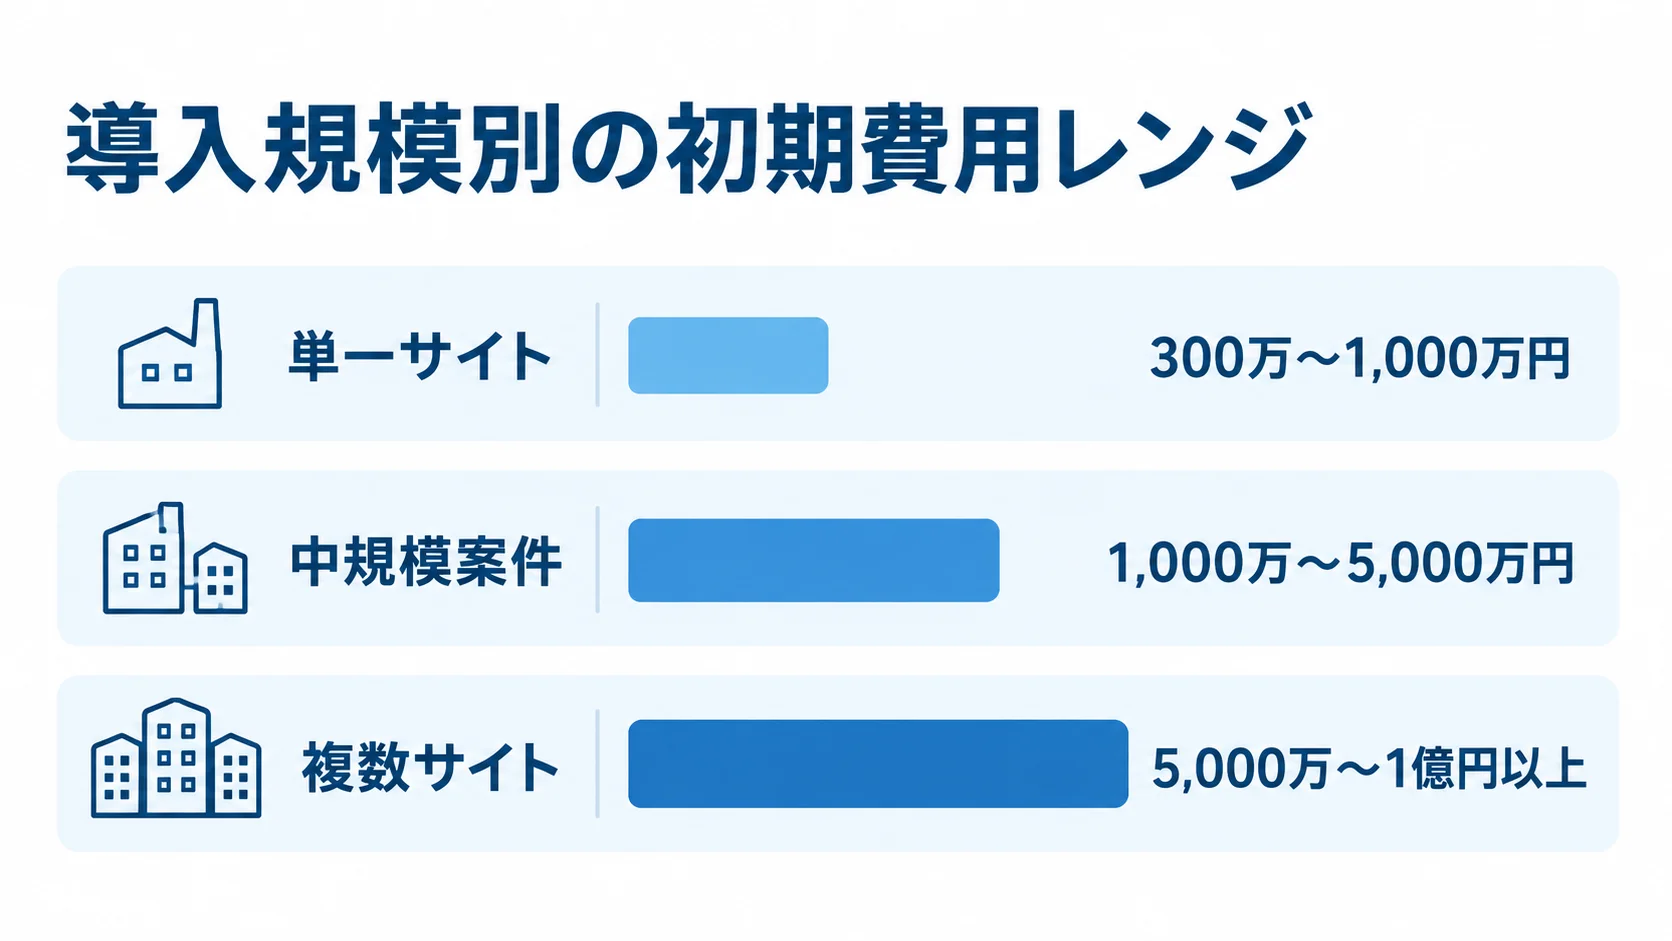
国内の公開価格は限られ、企業向けは個別見積が中心です。金額は、ユーザー数やサイト数、モジュール、移行量、連携、CSV支援の範囲で変わります。
以下の数字は、2025〜2026年の予算計画用であり、市場統計ではありません。これは、一般的な開発相場や公開SaaS価格、隣接する医薬品品質システムの公的導入例を組み合わせた推定レンジです。実際の金額は、対象範囲と契約によって変わります。
単一サイトの文書・テスト管理中心の案件:300万〜1,000万円が目安
対象は、10〜25ユーザーの単一サイトで、CSV文書とテスト管理が中心の場合です。連携や大量移行が少ない場合、初期費用300万〜1,000万円、期間3〜6か月程度を計画の目安にします。
想定しているのは、SaaS初期設定、テンプレート、権限、基本CSV、教育、導入時のベンダー資料です。ただし、ライセンスや現場レビューの工数は別になる場合があります。
- 公開価格例:海外SaaSで、10ユーザーは月額253ドル、25ユーザーは月額500ドルの例があります。
- 比較対象:ユーザー追加、ストレージ、サンドボックス、検証資料、サポート、更新影響評価を含む年額です。
これは特定サービスの価格例で、VLMS全体の相場ではありません(出典: PHARPRO「Pharma Validation Software Buyer’s Guide 2026」、リサーチノート確認)。比べるときは、円換算や為替だけでなく、ユーザー追加などを含む年額で揃えます。
連携・移行・CSV支援を含む中規模案件:1,000万〜5,000万円が目安
QMSやMES、LIMS、ERPとの連携、既存データの移行を含む、単一〜数サイトの案件が対象です。
URSからPQまでのCSV支援を含む場合、初期費用1,000万〜5,000万円、期間6〜12か月程度となることがあります。
金額は、要件定義やFit & Gap、API、移行の範囲で変わります。さらに、文書・テスト、教育、切替、ハイパーケアの範囲も影響します。そのため、各作業を見積書で分けて確かめます。
- 公的な隣接例:長崎県資料には導入500万円・年間利用料3,000万円の概算があります。
- 別ケース:同資料には導入3,000万円・年間利用料2,000万円の概算もあります。
この資料は、QEMS・DMS・LMSを含む隣接領域のもので、バリデーション管理単体の見積ではありません。初期費用と年額を分けた参考例です(出典: 長崎県の2025年公開資料)。
複数サイトの標準化やスクラッチを含む案件:5,000万〜1億円以上
複数工場、複数言語、全社台帳、設備・工程・CSVの横断管理を含む案件が対象です。
MES・LIMS・ERP連携やサイト様式の標準化、大量移行まで含むと、5,000万〜1億円以上、12〜24か月以上となる可能性があります。
全社一括で進めるより、共通テンプレートを作って1サイトずつ展開すると、品質と現場負荷を管理しやすくなります。保守費は、初期開発費の年15〜25%を仮置きする考え方もあります。
- SaaS:ライセンス、ストレージ、サポート、検証資料、更新影響評価を確認します。
- スクラッチ:法規制、基盤、脆弱性、監視、バックアップ、再検証、引継ぎ費用が続きます。
年15〜25%は、契約によって変わる計画値です。保守範囲と運用作業を分けて、継続費用を見積もります。
見積もりを取る際のポイント
総額だけで比べると、初期設定やCSV文書、テストの費用を見落とします。移行、連携、教育、年次再評価の追加費用も、見落としがちです。
RFPでは、ライセンスや導入支援、設定・開発、CSV、テストを項目ごとに分けます。移行、教育、保守、定期レビュー、更新対応も分けたうえで、同じ前提で比べます。
RFPに明記する要件・利用者・データ量・連携数
見積依頼には、対象サイト数、利用者数と役割、対象システム数、文書・テストケース数を記載します。
過去記録の件数・形式、API・ファイル連携数、署名方式、保存期間も明記します。さらに、同時利用者数、言語、SLA、稼働希望時期も書き添えます。
- 未確定事項:「未確定」と書き、見積前提と追加費用の条件を回答してもらいます。
- 作業の区分:標準機能、設定、追加開発、外部サービス、顧客作業に分けて示します。
- 分担表:担当、入力、成果物、承認者、期限を明記した表。
ベンダーのIQ/OQテンプレートがあっても、顧客側のPQやSOP改訂、教育、運用承認が残る場合があります。そのため、口頭の「対応可能」は見積条件にしません。
同じ業務シナリオによる複数社への提案とデモの依頼
少なくとも3社程度に同じRFPを渡し、提案や機能、体制、規制対応を比べます。価格や拡張性も、同じ条件で比べます。
IQ/OQや顧客PQ、更新評価、エクスポート、APIについて質問します。サンドボックスやSSO、復旧、監査証跡、年次支援についても確かめます。
- 必須評価:データ完全性、電子署名、変更履歴、障害復旧、供給者監査。
- 加点評価:ダッシュボード、AIによる文書下書き。
- デモ確認:テスト失敗、承認者変更、期限切れ、権限剥奪、停止と復旧後の再処理。
機能の有無だけでなく重要度を付けて、通常時と例外時の両方で、現場が運用できるかを評価します。
初期費用の安さより、隠れコストと将来の再評価
初期費用だけでなく、5年間の総保有コストを試算します。利用者やサイトの追加、ストレージの増加、API改修、移行のやり直しも含めます。
検証資料の更新やアップデート、脆弱性対応、監査準備、教育に加え、退職者の権限削除や解約時の返却も含めます。
- SaaS費用:年額と顧客工数を分けます。年額が高くても標準機能や検証資料で工数が減る場合があります。
- ロックイン:独自機能が増えると更新時の影響評価と再試験が必要です。
- 契約条件:コード・設定・文書の権利、返却形式、移行支援、障害責任、監査協力を明記。
- 供給者変更:サブプロセッサー変更の通知条件も決めます。
担当者が退職しても運用の知識が失われないよう、設定情報と引継ぎの範囲を、契約と運用計画に含めます。
よくある質問
規制対応の評価では、製品機能に加えて、自社の用途や設定、連携、手順、教育、記録の管理まで見ます。
CSV対応の製品を導入すれば査察に通りますか?
製品を導入しただけでは、査察への適合が自動的に認められるわけではありません。適合は、用途や設定、連携を評価して確かめるものです。権限やSOP、教育、保持も評価の範囲に入ります。そのうえで、リスクに応じた試験と承認を行います。
ベンダーのIQ/OQ資料に顧客環境でのPQや運用確認が含まれるか、契約前に確かめます。
クラウド型でも医薬品製造のバリデーションに使えますか?
データ完全性、アクセス制御、監査証跡、署名のほか、バックアップ、復旧、可用性、データ所在、供給者管理を確認します。用途に適合すると評価できれば、クラウド型も選択肢になります。
安全性は、クラウドかオンプレミスかの違いより、運用の決め方で左右されます。共有責任は契約・手順・試験に落とし込み、障害時のBCPと、解約時に読める形式での返却も決めておきます。
最初から全工場に導入するべきですか?
代表サイトや工程で試行し、テンプレート、権限、SOP、教育、連携、移行を確かめてから段階的に展開すると、リスクを管理しやすくなります。
公的資料には、品質システムを変更管理、逸脱、CAPA、苦情などの順に、約2年かけて導入した例があります。期間は対象範囲と体制で変わるため、成功条件と展開判定を先に定めておきます。
AIでURSやテストを自動生成すれば工数を削減できますか?
AIは、既存文書の整理やURSの下書き、テスト候補、差分確認を補助できる可能性があります。ただし、生成結果をそのまま要求や証跡にはせず、入力、モデル・指示の変更、出力根拠、レビュー、承認を管理します。
品質や患者安全に関わる判断、最終承認、逸脱評価は、権限を持つ担当者が行います。
まとめ
このシステムが扱うのは、CSV文書の電子化を超えた、ライフサイクル全体です。管理対象は、台帳、URS、リスク、RTMに始まります。そのあとに、IQ・OQ・PQ、逸脱、変更、レビューが続きます。SOP、教育、廃止までが対象です。
システム台帳とURSの作成から始める、6フェーズの段階導入
6フェーズは、要件整理、選定、設計開発、テスト、稼働、定着の順に進めます。影響の大きい業務から始め、標準機能を中心に、パイロットで確かめます。
稼働後も変更管理と定期レビューを続けます。更新、権限、バックアップ、データ完全性、教育も、その中で扱います。
CSV工数と総保有コストで比べる見積
計画レンジは、単一サイトで300万〜1,000万円、中規模で1,000万〜5,000万円、大規模で5,000万〜1億円以上です。公開価格や隣接する導入例を基にした推定です。
- 費用の内訳:ライセンス、設定、CSV、テスト、移行、教育、保守、レビュー、再検証を分けます。
- 見積比較:3社程度に同じシナリオで依頼します。
- 判断材料:品質リスクと現場運用を踏まえ、必要な証跡と費用を確認します。
- RFP準備:台帳、URS、業務フロー、権限、連携、移行方針をまとめます。
▼全体ガイドの記事
・医薬品製造業向けバリデーション管理システム開発の完全ガイド
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。