
医薬品製造業向けバリデーション管理システムは、対象・リスク・構成を定め、要求から変更までを管理し、運用の適切さを継続して説明できる仕組みです。
役割と機能、規制要件、導入の進め方、費用と方式の選び方を、この順に説明します。
▼関連記事一覧
・医薬品製造業向けバリデーション管理システム開発の進め方/やり方/流れや方法/手法/工程/手順
・医薬品製造業向けバリデーション管理システム開発でおすすめの開発会社/ベンダー6選と選び方
・医薬品製造業向けバリデーション管理システム開発の見積相場や費用/コスト/値段について
・医薬品製造業向けバリデーション管理システム開発の発注/外注/依頼/委託方法について
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
医薬品製造業向けバリデーション管理システムの定義
このシステムは、要求事項からテスト結果、承認、変更履歴までを結び付けて管理します。文書を置くだけのフォルダとは、役割が違います。
稼働後の定期レビューから廃止まで追跡する、ライフサイクル管理の基盤です。対象には、MES、QMS、LIMSなどが含まれる場合があります。ほかに、次のような対象も入ることがあります。
- 環境モニタリング:製造区域の環境を監視する仕組み
- 温度管理:保管や製造の温度条件を管理する仕組み
- 分析機器:試験で使う機器とそのデータ
- 電子製造記録:製造の記録を電子的に残す仕組み
目的は「適切に動くこと」を継続して説明できる状態
医薬品製造では、導入時のテストを一度行えば済むわけではありません。設定変更、更新、設備改修、連携先の変更、担当者の交代の後も、品質や患者安全に影響する機能が正しく動き、データが完全であることを示す必要があります。
このシステムの価値は、承認済みの要求、テスト、未解決の逸脱、変更の影響評価、教育記録を同じ順序で確認できる点にあります。
CSVに加えて設備・工程の適格性評価を含む対象範囲
CSVは、コンピュータ化システムの適正管理を指します。さらに、医薬品製造では、設備、工程、洗浄、分析方法の適格性評価も品質保証につながります。
新しい製造設備では、制御ソフトウェア、電子記録、アラーム、計測機器、SOP、教育まで確認対象になることがあります。そのため、管理する対象とライフサイクルを先に定めておきます。
CSV・QMS・MES・LIMSの違い
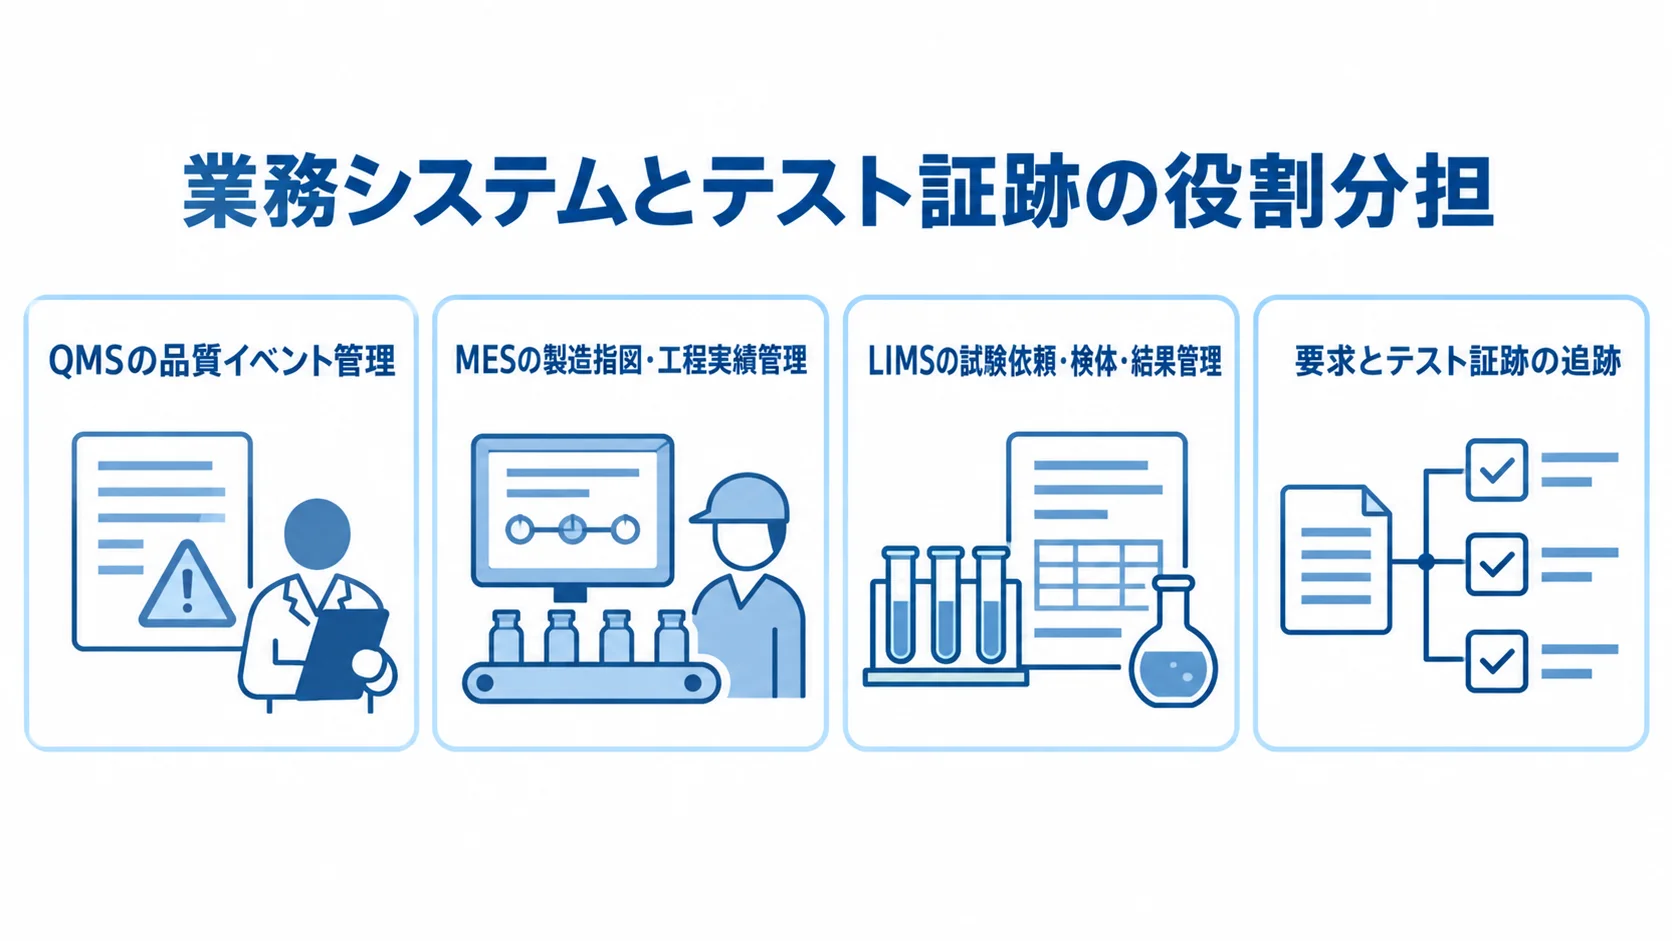
CSVは、品質に影響するコンピュータ化システムを評価・管理する活動です。一方、QMS・MES・LIMSは、主に業務を実行するシステムです。
バリデーション管理システムは、業務システムの導入・変更・運用に必要な要求、テスト、証跡を管理します。製品と、その製品を正しく使えると確認する仕組みを分けて考えると、重複投資や責任の抜けを防ぎやすくなります。
CSVで確認する、システムの意図した用途
CSVでは、利用目的と品質への影響を明確にして、要求事項を定義します。そのうえで、機能や設計が要求を満たすかを確認し、導入環境や操作、性能を段階的にテストします。最後に、実運用での確認まで進めます。
要求仕様書や設計仕様書、テストプロトコルなどの文書は、一貫した版数で管理します。リスク評価や報告書、SOPも、この管理の対象です。
QMS・MES・LIMSとの役割分担とデータ連携
各システムが扱う業務はそれぞれ異なります。そのため、役割を整理しておくと、バリデーション管理システムとの境界を決められます。
- QMS:逸脱、CAPA、変更、苦情、監査などの品質イベント
- MES:製造指図、工程実績、電子製造記録、設備連携
- LIMS:試験依頼、検体、結果、承認、規格判定
バリデーション管理システムでは、要求をどのテストで確認したか、機能がどのSOPや記録に影響するかを追跡します。
境界が曖昧だと、QMSに文書を保管しただけでテストの追跡が成立したと誤解するおそれがあります。RFPには、対象システムと連携データ、正本記録を記載します。承認者や障害時の再送・照合方法も含めます。
バリデーション管理システムの主な機能と選定基準
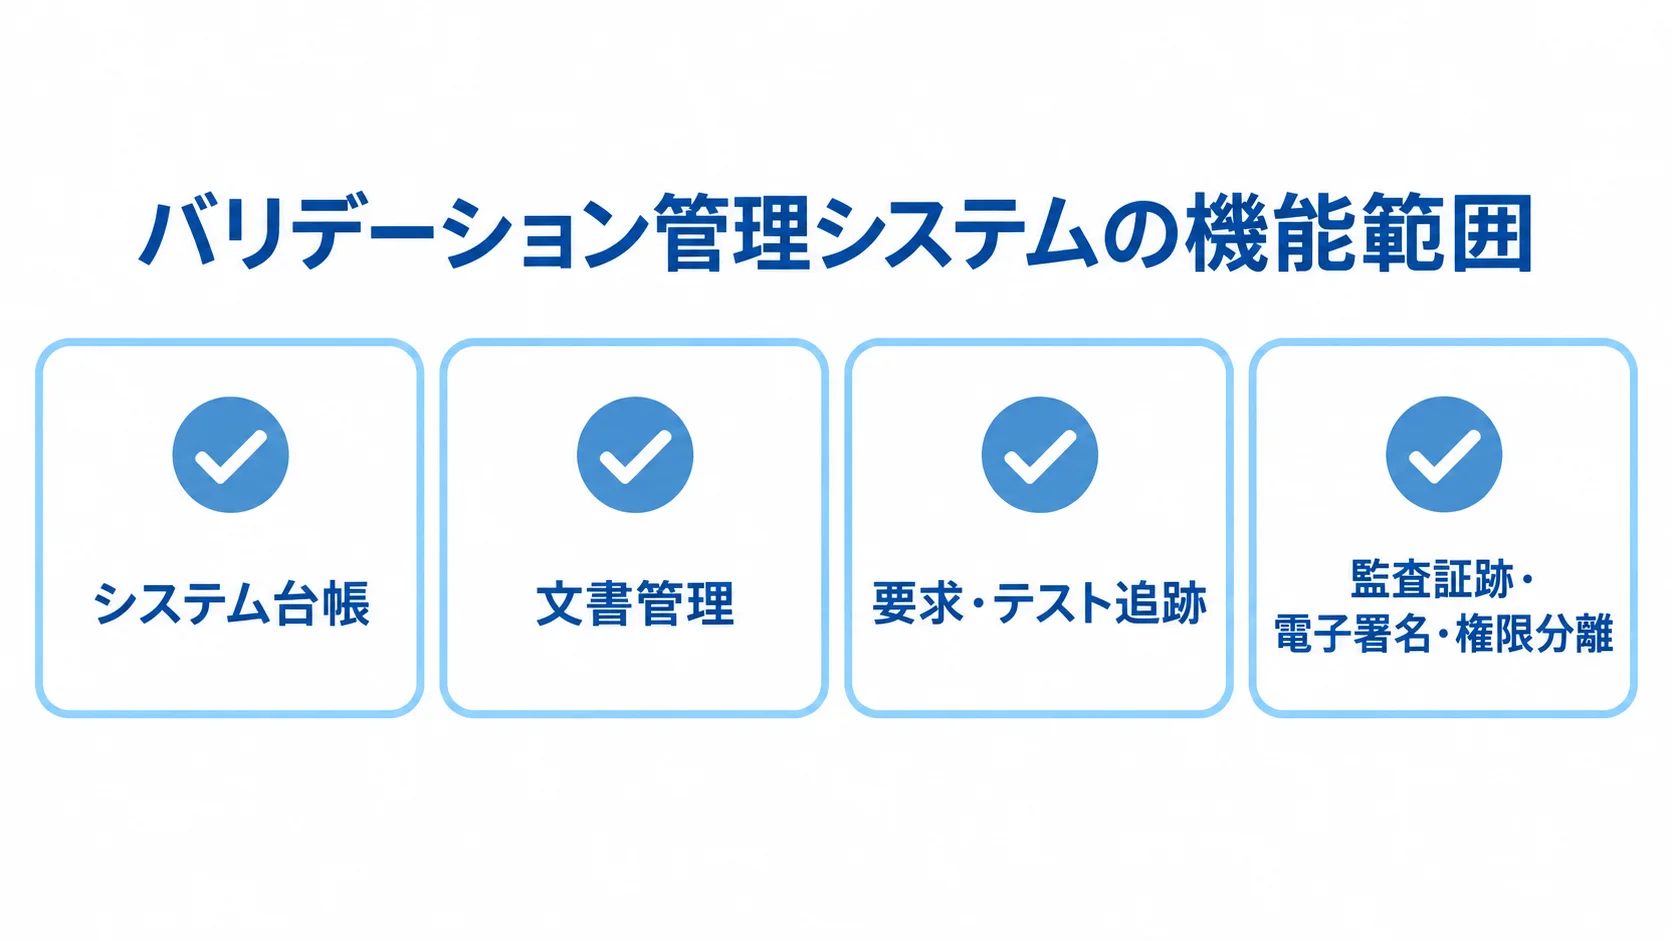
機能は、文書を作れるかだけでなく、要求からテスト、承認、変更までを追えるかで評価します。
操作画面の見栄えよりも、監査時の記録検索や複数サイトでの共通基準、既存システムの正本性を重視します。
台帳・文書・RTM・テストを一つの流れで管理する仕組み
機能を選ぶときは、対象の登録からテスト証跡の追跡までを一続きで見ます。台帳と文書管理には、次の情報が必要です。
- システム台帳:対象、設備、サイト、責任者、稼働状況、重要度
- 文書管理:VMP、計画書、URS、仕様書、SOPのテンプレートと版数
- 要求・テスト追跡:RTMで要求とテストケースを関連付ける
RTMがあれば、未テストの要求や、要求と結び付かないテストを見つけやすくなります。テスト管理では、IQ、OQ、PQ、CSVまたはCSAのプロトコルと結果を記録します。
結果に加えて、画像や添付、再試験を残します。逸脱と承認も、同じ記録に含めます。
PDF出力だけでは変更時の再試験を判断しにくいため、要求と結果を検索できるデータ構造が必要です。
監査証跡・電子署名・権限分離の要件
記録の信頼性を保つため、次の要件を決めておきます。
- 監査証跡:誰が、いつ、何を、なぜ変更したかを追えること
- 権限・署名:作成者と承認者を分け、役割ごとに閲覧を制御
- 記録保護:署名の意味付け、時刻同期、署名後の保護を確認
- 復旧:バックアップとリストアの検証
FDAのPart 11ガイダンスは、必要な記録への影響を踏まえ、リスクに基づきバリデーション範囲を決める考え方を示しています(出典: FDA「Part 11, Electronic Records; Electronic Signatures — Scope and Application」、2003年)。
クラウドを選んでも、規制対応が自動で済むわけではありません。そのため、保管場所や暗号化、脆弱性対応を確認します。障害通知、バックアップ世代、復旧目標、サブプロセッサーの扱いも、あわせて見ます。
解約時のデータ出力や更新の事前通知、影響評価の役割分担も、契約前に決めておきます。
規制・データ完全性・2026年の最新動向の捉え方
規制対応では、品質や患者安全に影響する業務を特定することから始まります。そのうえで、意図した用途とリスクを起点に、記録から変更管理までを一貫させます。規制文言を画面に当てはめる作業は、その一部にすぎません。
厚生労働省のガイドラインは、開発計画やURS、供給者監査を示しています。システム評価・台帳や受入試験も取り上げられています。
管理項目には、バリデーション計画や報告も含まれます。ほかに、次の項目も管理項目とされています(出典: 厚生労働省「医薬品・医薬部外品製造販売業者等におけるコンピュータ化システム適正管理ガイドライン」、2010年)。
- 適格性確認:DQ・IQ・OQ・PQの各段階の記録
- SOP:標準作業手順書の版と承認の管理
- 文書管理:改訂と版数を追える状態で保つ対象
システムの規模より品質への影響で決まる検証の深さ
小規模でも、GMPやGQPに関係するシステムは管理対象から外せるとは限りません。一方、すべての機能に同じ量の文書とテストが必要なわけではありません。
評価では、品質や患者安全、データ完全性への影響を見ます。加えて、検出可能性や変更頻度、外部連携の複雑さも評価します。そのうえで、重要な機能にテストとレビューを集中させます(出典: 厚生労働省「コンピュータ化システム適正管理ガイドラインに関する質疑応答集」、2010年)。
人のレビューとモデル変更管理を含めたAI活用の考え方
2025年7月に欧州委員会が協議を始めた改訂案では、文書・システム管理とAI運用の考え方が示されています。
- 管理全般:ライフサイクル全体の品質リスク、外部サービスの監督
- 記録・安全性:データ完全性、監査証跡、電子署名、セキュリティ
- AI設計:意図した用途、学習データ、性能指標、モデル変更
- AI運用:継続監視と人によるレビュー
これらを重視する方向が示されています(出典: 欧州委員会「Stakeholders’ Consultation on EudraLex Volume 4」、2025年)。
AIでURSの下書きやテストケースの候補を作り、文書差分を要約させると、作業時間の短縮を補助できます。ただし、出力をそのまま承認済みの要求や証跡にはできません。
そのため、入力データや利用モデルを記録し、出力の確認者や誤りの検出方法も残します。モデルやプロンプトを変えるときは、影響を評価したうえで、人が確認して正式文書に反映します。
導入の進め方の設計
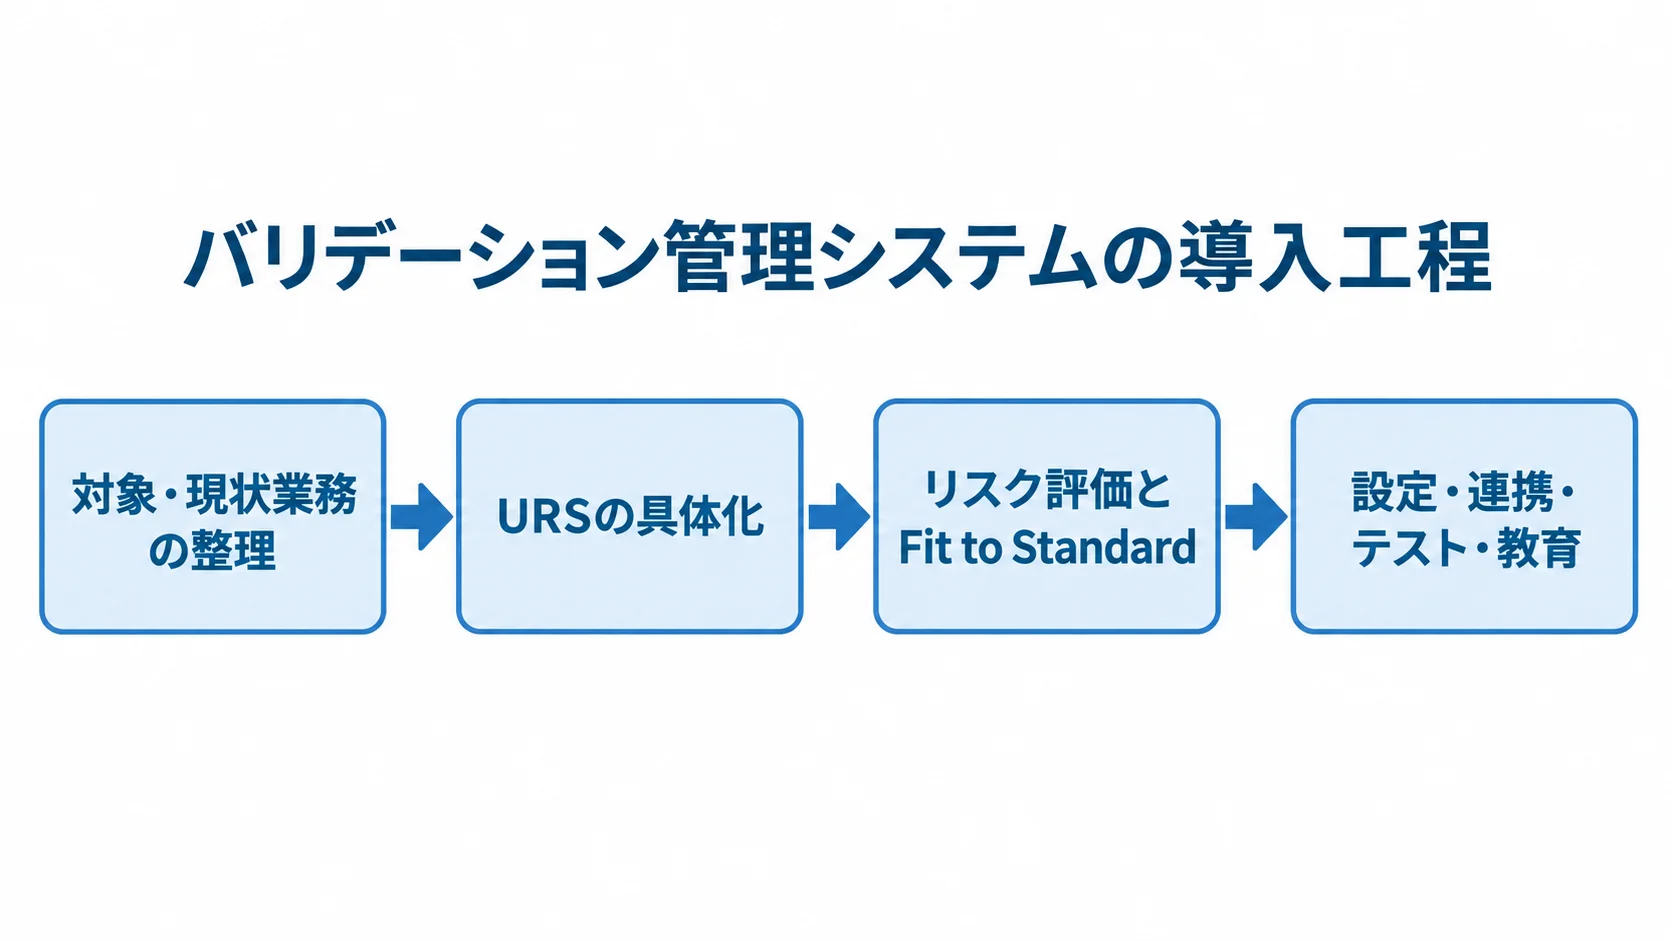
先に対象範囲と担当範囲を決め、そのうえで候補を比較します。製品デモを見てから要件を合わせる進め方は、取りません。
品質保証、製造、ITが判断材料を共有します。設備、薬事、現場利用者も、この共有に加わります。また、小さく運用を確かめてから拡張すると、記録漏れと現場の抵抗を抑えられます。
▶ 詳細はこちら:医薬品製造業向けバリデーション管理システム開発の進め方/やり方/流れや方法/手法/工程/手順
台帳の整理と現状業務の把握、URSの作成
導入準備は、対象の洗い出し、現状業務の把握、URSの具体化の順に進めます。
- 製造、品質、出荷判定に影響するシステム、設備、分析機器、データ連携を台帳に登録する
- 要求から廃止までの業務フローを描き、紙、Excel、メール、共有フォルダの記録場所を確認する
- 機能、監査証跡、電子署名、権限分離、保持、バックアップ、復旧、API、帳票、通知、オフライン時の扱いをURSに記載する
URSには、教育やサポート、更新、データ出力も含めます。また、「CSV対応」という表現にとどめず、誰がどの証拠で記録を承認するかまで具体化します。
重複台帳や旧版文書、管理者不明の共有ファイルを把握すると、移行範囲を見積もれます。
リスク評価とFit to Standardによる構成の絞り込み
まず、品質に影響する要求を優先して、候補製品の機能表を必要な範囲に絞ります。特に、標準機能を活用するFit to Standardを基本にすると、独自改修のテスト量と将来の更新影響を抑えやすくなります。
要求は、標準機能、設定、連携・アドオン、業務手順の見直しに分けます。ただし、標準化で重要な判断やデータ完全性を損なってはいけません。
患者安全や製品品質、出荷判定、記録の真正性に直結する要求は、標準機能で満たせるかを確かめます。難しい場合は、連携方式や業務プロセスの変更も検討します。
設定・連携・テスト・教育を一つにまとめた計画
設定・開発では、RTMでURSから仕様、テストケース、結果までをつなぎ、逸脱や承認も追えるようにします。そのうえで、正常系に加えて、運用で起こりうる例外もテストします。
- 承認の差戻し、権限のない操作、通信断への対応
- 重複データ、時計のずれ、連携エラー、再試験の扱い
- 旧版の参照と、バックアップからの復旧
移行データは、名称の揺れや重複、欠損、廃止対象を整理します。そのうえで、件数と重要項目を照合してから取り込みます。
利用者がSOPに沿って操作できるよう、QA、製造、IT、現場の役割ごとに教育し、記録を残します。また、稼働直後は問い合わせ窓口とハイパーケア期間を設けます。
紙との並行運用は、必要な期間に限ります。その間に、入力遅延や誤登録の原因を改善します。最後に、変更管理や定期レビュー、再バリデーション、廃止・アーカイブを通常業務へ引き継ぎます。
費用相場の目安と、初期費用・運用費の分け方
公開されている価格は多くありません。費用は、ユーザー数やサイト数、対象モジュールで変わるほか、移行量や連携数、CSV支援の範囲にも左右されます。そのため、2026年の予算では、初期費用と運用費を分けて見積もります。
見積もりには、ライセンスや設定、文書作成、テストを含めます。移行や教育、保守も費用に入れ、定期レビューと更新影響評価も検討の対象になります。
▶ 詳細はこちら:医薬品製造業向けバリデーション管理システム開発の見積相場や費用/コスト/値段について
小規模は300万〜1,000万円、中規模は1,000万〜5,000万円の目安
規模別の初期投資と期間をつかむには、対象範囲やシステム連携もあわせて確認します。
- 小規模:初期費用300万〜1,000万円
- 中規模:初期費用1,000万〜5,000万円
- 大規模:初期費用5,000万〜1億円以上の場合がある
小規模は、単一サイト、10〜25ユーザー、文書・テスト管理を中心としたSaaS設定を想定します。期間は3〜6か月です。
中規模は、単一から数サイトを対象に、QMS、MES、LIMSとの連携や移行、CSV支援を含みます。期間の目安は6〜12か月です。
大規模は、複数サイトで設備・工程・CSVを横断して管理し、複数言語や全社標準化も含みます。期間は12〜24か月以上になることがあります。
この目安は、市場統計ではなく、リサーチノートの開発相場や隣接する品質システムの公開例、海外SaaSの公開価格を組み合わせた予算推定です。
たとえば、公開SaaSの一例では、10ユーザーまで月額253ドル、25ユーザーまで月額500ドルです。
これは特定サービスの価格で、企業向け製品全体の平均ではありません(出典: 公開バリデーションソフトウェアの料金資料、2026年)。
隣接する品質システムの公開例と総保有コストの照合
見積書では、個別の費目に分けて照合します。長崎県の2025年資料には、次の概算例があります。
- ケース1:導入500万円、年間利用料3,000万円
- ケース2:導入3,000万円、年間利用料2,000万円
- 費目:ライセンス、設定・環境、URS・IQ/OQ/PQまたはCSA支援
- 費目:移行・API、教育・SOP、保守・支援、レビュー・更新
このケースは、QEMS、文書管理、教育管理を含むもので、バリデーション管理単体の価格ではありません。
品質系クラウドで初期費用と年間利用料が別に発生する可能性を示す隣接例です(出典: 長崎県「医薬品品質システムに関する導入・投資対効果資料」、2025年)。
運用費は、初期開発費の年15〜25%を仮置きする方法もあります。SaaS料金やユーザー数、ストレージ、検証資料の追加費用によって変わるため、契約期間全体のTCOで比較します。
クラウド・パッケージ・スクラッチの選び方
標準化できる文書・テスト管理は、専用SaaSまたはパッケージを第一候補にします。また、既存システムとはAPIで疎結合に連携させます。
個別開発は、特殊な製造工程や既存設備との密接な制御など、標準機能で扱えない範囲に限ります。そうすると、自由度と保守性のバランスを取りやすくなります。
クラウドの短期導入と担当範囲の確認
方式ごとに、導入しやすさや顧客側の作業、更新対応を比べます。
- クラウド:自社サーバー不要で標準機能を早く使える。複数サイトへ展開しやすい
- 基盤保守:クラウドでは保守やバックアップをサービス側へ寄せられる場合がある
- 顧客側の評価:用途評価、設定、権限、連携、SOP、教育、変更影響は自動で完了しない
- パッケージ:製薬・製造向けで、標準化と拡張性の均衡を取りやすい
- 契約・更新:追加モジュール、設定変更、移行、検証文書の範囲を確認する
導入方式に応じた顧客と提供元の作業範囲を、提案の時点で確認します。
クラウドでもパッケージでも、更新時に再評価が必要な場合があります。そのため、年間費用と更新計画を、初期提案に含めます。
スクラッチを特殊要件に限ったハイブリッド構成の検討
固有要件と長期の保守負担を比べ、標準機能と個別開発の範囲を決めます。個別開発に回すのは、特殊な製造工程や既存設備と密接に制御し合う部分など、標準機能では扱えない範囲です。
- スクラッチの利点:独自工程、設備、帳票、承認ルールを再現できる
- スクラッチの負担:要件定義・設計・試験、脆弱性対応、基盤更新、法規制変更、再バリデーションが続く
- 個別開発:競争力に直結する機能に限り、他は標準機能や既存サービスを検討する
- ハイブリッド:文書・要求・テスト・承認は専用、実績は既存MES・QMS・LIMSへAPI連携
- 連携設計:正本、更新、再送、照合、障害時の業務継続を決め、疎結合に保つ
スクラッチ開発を初期費用だけで選ぶと、稼働後の保守や変更の費用が膨らみます。
開発会社/ベンダーの選び方
製品の機能数より、品質保証・製造・ITが役割を分けて導入できるかを見ます。「規制対応済み」という説明は判断材料の一つにとどめ、顧客側の評価や検証文書、設定変更、更新時の影響評価、稼働後の支援について質問します。
CSVの担当範囲と国内運用への理解
ベンダーの支援範囲と顧客側の責任を、事前に書き分けておきます。テンプレートを受け取っただけでは、顧客の用途や設定を評価したことにはなりません。
- CSV分担:URS支援者、リスク評価の承認者、IQ・OQ資料の提供範囲、PQ・実運用確認の担当
- 国内運用:日本語文書、国内品質保証プロセス、査察窓口、教育方法
- 導入実績:社数より、対象範囲や単一・複数サイト、設備・工程・CSVの実績
- 運用実績:MES・LIMS連携や稼働後の定期レビューを確認する
- 運用負荷:可能なら、利用者への聞き取りや匿名化した画面・証跡の確認
提案書だけでは見えにくい運用負荷は、導入実績や利用者の話から読み取ります。
同じ質問とTCOで比べるためのRFP
候補先には、同じURS要約と対象範囲を渡し、同じ項目で回答してもらいます。機能や設定、連携に加えて、移行やCSV、教育、保守も対象です。次の点を質問します。
- 追跡と検索:RTMの管理単位と変更影響の検索範囲
- 記録と署名:監査証跡の出力と電子署名の意味設定
- 更新と返却:更新前の検証環境と過去記録の返却形式
5年程度のTCOには、初期ライセンスや導入支援、サイト・ユーザーの追加を含めます。ストレージやAPI、移行、検証資料も入れます。
さらに、再試験や教育、障害対応、定期レビューと更新影響評価も算入します。
価格が安くても、要求とテストを手作業で管理し、監査対応に人手がかかるなら、実質の費用は高くなる場合があります。そのため、再バリデーションの工数も含めて比較します。
▶ 詳細はこちら:医薬品製造業向けバリデーション管理システム開発でおすすめの開発会社/ベンダー6選と選び方
▶ 詳細はこちら:医薬品製造業向けバリデーション管理システム開発の発注/外注/依頼/委託方法について
医薬品製造業向けバリデーション管理システムのよくある質問
導入前によくある質問に答えます。必要な評価は対象範囲や規制地域によって変わるため、品質保証部門が業務とリスクに基づいて承認します。
クラウドのバリデーション管理システムでも査察に対応できますか?
対応できます。ただし、クラウドを使うだけで査察対応が完了するわけではありません。基盤、設定、連携を対象に、意図した用途を満たすかを評価します。ほかに、次の項目も評価の対象に含めます。
- 権限
- SOP
- 教育
- 運用記録
提供元との担当範囲を文書にまとめ、監査証跡や電子署名、バックアップ、復旧、更新の影響評価も、契約前に確認します。
紙やExcelから一度に移行した方がよいですか?
移行は、全範囲を一度に行うのではなく、段階的に進めます。まずは、監査対応や品質への影響が大きい台帳、要求、テスト、変更管理などを選び、1サイトまたは1機能でPoCを実施します。
移行前に、重複、旧版、欠損、廃止データを整理します。そのうえで、移行後の件数と重要項目を照合し、次のサイトや工程へ広げます。
CSVを開発会社やベンダーに任せれば自社の作業はなくなりますか?
自社の作業は残ります。一方で、外部パートナーはテンプレート、設定、テスト支援、文書作成、教育を担えます。
利用者側は、意図した用途や業務リスク、要求の優先順位、最終承認、実運用での性能確認を判断します。そのため、品質保証・製造・IT・現場の代表を早くから参加させ、承認者をRACIなどで明確にします。
まとめ
医薬品製造業向けバリデーション管理システムは、文書を電子化するだけのツールではありません。
システム台帳、URS、リスク評価を起点に、次の項目も管理します。
- RTM
- IQ・OQ・PQまたはCSAテスト
逸脱や変更、電子署名、監査証跡、定期レビュー、廃止も結び付けます。
品質に影響するコンピュータ化システムを継続的に説明できる状態へ整える基盤です。
最初に作るシステム台帳とURS
対象のシステムや設備、QMS・MES・LIMSとの境界、正本データを整理します。品質への影響や現場の入力者も、あわせて洗い出します。そのうえで、標準機能、連携、個別開発が必要な範囲を分けます。
初期費用に加えて、5年程度のTCO、CSV工数、更新、定期レビューまで比較します。
小さな検証から始める段階展開
候補決定後は、1サイト・1機能のPoCで実運用に必要な流れを確かめます。
- 要求からテスト、承認、変更までの流れを確認する
- 記録の検索、復旧、教育まで実施できるかを確かめる
AIは下書き作成の効率化に使えます。ただし、レビューや承認、データ完全性、モデル変更の管理は人が担います。
品質保証部門が納得できる証跡と、製造現場が継続して入力できる運用を整えます。両方がそろってから、サイトや工程を広げることが成功につながります。
▼関連記事一覧
・医薬品製造業向けバリデーション管理システム開発の進め方/やり方/流れや方法/手法/工程/手順
・医薬品製造業向けバリデーション管理システム開発でおすすめの開発会社/ベンダー6選と選び方
・医薬品製造業向けバリデーション管理システム開発の見積相場や費用/コスト/値段について
・医薬品製造業向けバリデーション管理システム開発の発注/外注/依頼/委託方法について
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。