
QMS(品質マネジメントシステム)は、認証と品質業務の管理、記録、改善をつなぐ仕組みです。導入では、まず対象範囲と方式を定めます。
定義と機能、導入の進め方と費用、開発会社の選び方、導入で起こりやすい失敗への対策を、発注側の視点で順に説明します。
▼関連記事一覧
・QMS・品質マネジメントシステム開発の進め方/やり方/流れや方法/手法/工程/手順
・QMS・品質マネジメントシステム開発でおすすめの開発会社/ベンダー6選と選び方
・QMS・品質マネジメントシステム開発の見積相場や費用/コスト/値段について
・QMS・品質マネジメントシステム開発の発注/外注/依頼/委託方法について
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
QMS・品質マネジメントシステムの定義
QMSは、品質目標と業務を定め、実行結果を記録して、評価と改善につなげる仕組みです。
ソフトウェアは、QMSのプロセスと証跡を、画面、ワークフロー、データベースで支援します。
ISO認証、QMS、eQMSの違い
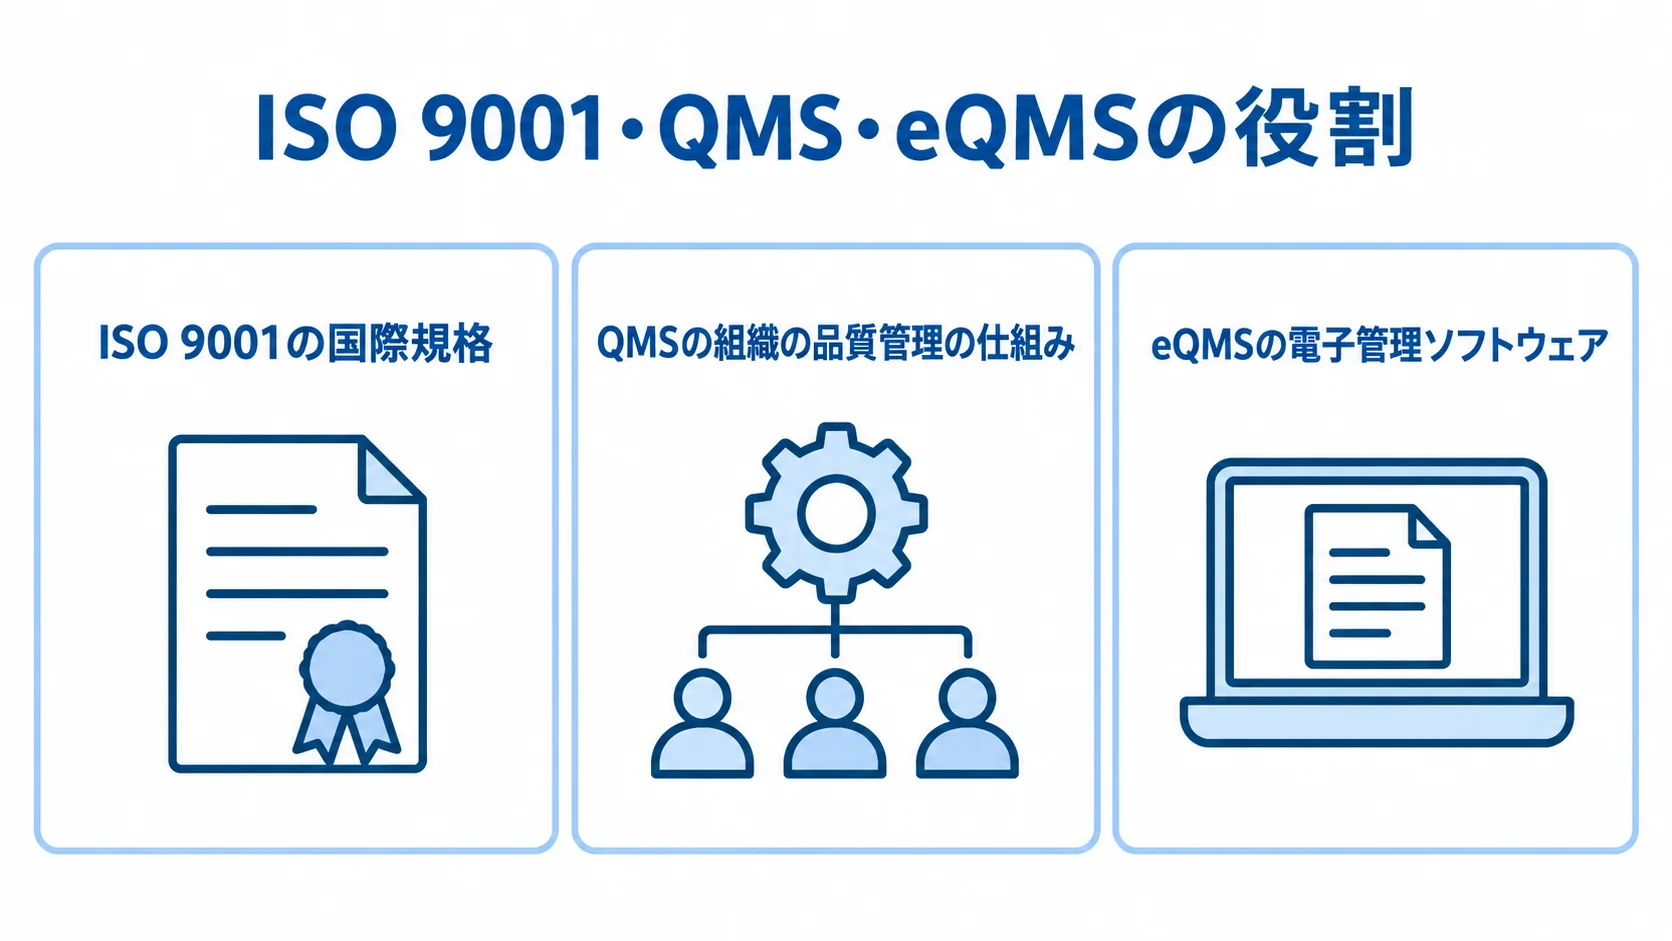
ISO認証、QMS、eQMSは、それぞれ役割が異なります。規格、組織の運用、ソフトウェアの担当範囲を分けて捉えると、どこを誰が担うのかが見えてきます。
- ISO 9001:品質マネジメントシステムの国際規格で、認証は審査機関が組織の仕組みを評価する制度です。
- QMS・eQMS:組織の品質管理の仕組みを指す語と、その一部または全体を電子で管理するソフトウェアを指す語です。
- 責任範囲:eQMSは承認、教育、不適合の管理を支え、CAPA期限や監査証拠の検索も支援します。ただし、規格適合と説明責任は組織が担います。
eQMSを入れるだけでは、ISO認証や規制適合は自動的には得られません。
導入の前に、電子化する対象と判断を担う人を、発注側と開発会社で分けて定めておきます。
QMSを導入する目的と確認指標
QMSの効果は、認証の取得後も続く日々の品質業務や改善の指標で確かめます。
- 文書・監査:最新版を現場へ届けるまでの時間と、監査証拠を探すまでの時間を測ります。
- 品質イベント:不適合や苦情を期限内に処理できているかを、CAPA完了日数と再発率で確認します。
- 教育・業務品質:未受講者、苦情への初動時間、入力漏れを把握し、不適合のクローズ率も見ます。
「AI搭載」などの表現だけで評価を決めるのは避けたいところです。導入前に基準値を記録しておくと、稼働後の効果を説明しやすくなります。
QMS・品質マネジメントシステムの種類と主要機能
QMSの範囲は、対象業界や拠点数、規制の強さによって変わり、既存システムとの連携の仕方でも変わります。
一般製造業では、ISO 9001を基本に文書と監査を整え、不適合、変更、教育も合わせて整備します。
医療機器や医薬品では、電子記録と電子署名、監査証跡を確認します。
同じ分野では、バリデーションとデータ完全性まで確かめます。
文書・記録・教育を管理する機能
品質情報は、後から誰が何をしたかをたどれる形で残す必要があります。管理の対象は、文書、記録、教育・力量に分かれます。
- 文書:規程、手順書、作業標準などを、レビューから検索まで管理します。
- 記録:作成、変更、承認を、誰がいつ行ったかまで追跡します。
- 教育・力量:職種や工程ごとの必須教育を、受講や資格、有効期限、再教育と紐づけます。
公開範囲や有効日、改訂前後の差分を、承認履歴とあわせて管理すると、旧版の誤使用を防げます。作業者が作業を始める前に、資格や教育の状態を確かめる運用が考えられます。
通知を送るだけでは足りないため、未受講時の責任者、例外承認、緊急時の扱いを手順に定めておくと、定着しやすくなります。
不適合、CAPA、監査、変更をつなぐ機能
品質イベントから処置、変更、監査までをつなぎ、対応の状況と記録をたどれるようにします。
- 品質イベント:不適合、逸脱、苦情などを受け付けて分類します。事故や監査指摘、供給者問題も対象です。
- CAPA:封じ込めから原因分析を経て、是正・予防処置、効果確認、クローズ承認までを記録します。
- 変更管理:製品や工程、設備、原材料、文書、取引先、ソフトウェアの変更を、申請から有効性確認まで管理します。
- 監査管理:内部・顧客・認証の各監査について、計画、チェックリスト、指摘、証拠資料をまとめて扱います。
CAPAは、登録して終わりにせず、再発率や期限超過まで確認します。
文書や教育とつなげると、変更後の再教育や、指摘を受けた手順改訂まで追跡できます。
一般製造業と規制業界の違い
一般製造業と規制・専門業界では、適用する規格も、記録と管理に求められる深さも違います。
- 一般製造業:品質方針や工程管理、検査、不適合、顧客苦情、供給者評価を、ISO 9001に合わせます。
- 規制・専門業界:医療機器はISO 13485と各国規制、医薬品はGxPと電子記録、航空宇宙は業界規格と供給網の要求を確認します。
規格名のほかに、記録の保存やリスク管理、設計変更、供給者管理の深さも業界で異なります。
医療機器を米国で販売する場合、FDAのQMSRが2026年2月2日に施行されました。その枠組みは、ISO 13485:2016を参照するものです。
さらに、内部監査やサプライヤー監査、マネジメントレビューの記録も確認対象になり得ます(出典: 米国食品医薬品局、2026年)。そのため、こうした記録は検索できる状態に保っておきます。ただし、ソフトウェアを入れるだけで規制適合になるわけではなく、組織の手順と運用が要ります。
QMS開発・導入の進め方とシステム方式の選び方
機能の一覧から開発を始めると、現場の例外処理や古い文書までシステム化しがちです。そのため、まず目的と対象範囲を整理し、記録、必要な証跡、連携先を続けて確かめます。
標準機能に合わせる部分と、個別開発する部分を分けて進めます。
▶ 詳細はこちら:QMS・品質マネジメントシステム開発の進め方/やり方/流れや方法/手法/工程/手順
企画・要件定義で決める内容
要件定義では、目的や対象、評価指標、異常時の要件をそろえます。先に検討項目を整理すると、必要な機能と運用が具体的になります。
- 目的と対象:目的を定めたうえで、拠点、部門、利用者、対象規格を洗い出します。
- 現状とKPI:文書・記録、品質イベント、製品、既存システムを一覧にします。
- RFPと例外条件:必要な機能と、正常系以外の条件を要件に含めます。
目的には、認証の維持、監査準備の短縮、CAPA再発防止のほか、文書統制や製造品質の見える化があります。
一覧にするときは、文書・記録の件数、品質イベント、対象製品を確かめます。既存システムとして、ERP・生産管理・MES・検査機器も確認します。
KPIは、文書検索時間や監査証拠準備時間、CAPA完了日数、入力漏れなどから選びます。
RFPには、業務差、必須機能、権限を記載します。加えて、電子署名、監査証跡、API、オフライン入力、バックアップ、障害時の手動運用も書いておきます。
たとえば、承認者の不在や期限超過、通信断、ロットからの記録の逆引きといった場面が挙げられます。
SaaS、パッケージ、ローコード、スクラッチの違い
システム方式は、標準機能を早く使うか、独自工程を深く統合するかで選びます。その際は、各方式の特徴と合わせて、規制対応の製品仕様も確かめます。
- SaaS:初期のインフラ構築を抑えられ、標準機能を早く使えます。
- パッケージ:QMSの標準業務や業界テンプレートを活用できます。
- ローコード:部門に限った申請・承認や簡易な記録管理に向きます。
- スクラッチ:独自の品質工程を、設備データや検査機器と深く統合できます。
ローコードでは、複雑な監査証跡や電子署名、規制対応が、製品仕様として成り立っているかを確かめます。
スクラッチ開発では、要件定義やテスト、バリデーションに加え、脆弱性対応や更新、開発者の確保の負担も大きくなります。
クラウド型eQMSを中心に、ERP・MES・検査機器との連携や、独自画面だけを個別開発する方式も候補です。
PoC、テスト、段階導入の進め方
PoCでは、正常系に加えて、例外処理や現場入力、段階導入の順序も確かめます。
- 例外処理:旧版文書や承認者不在、期限超過のほか、権限不足、監査指摘、CAPA再発を試します。
- 現場入力:入力漏れや通信断、重複登録、外部APIのエラー、復帰時の欠落を確かめます。
- 段階導入:まず文書・教育・監査を1拠点で始め、次にCAPA・変更、製造実績、サプライヤー、複数拠点へ広げると、リスクを抑えられます。
現場の担当者が、スマートフォンやタブレットで実際に入力できるかも、PoCの中で確かめます。
たとえば、2025年の公開事例では、複数サイトでQMS、文書管理、教育管理を9〜12か月かけて段階導入しています。
導入事例では、標準化、査察準備、教育負荷の削減、品質指標の見える化が成果として示されています(出典: QMS導入支援会社の公開事例、2025年)。
QMS開発・導入の費用相場とコストの内訳
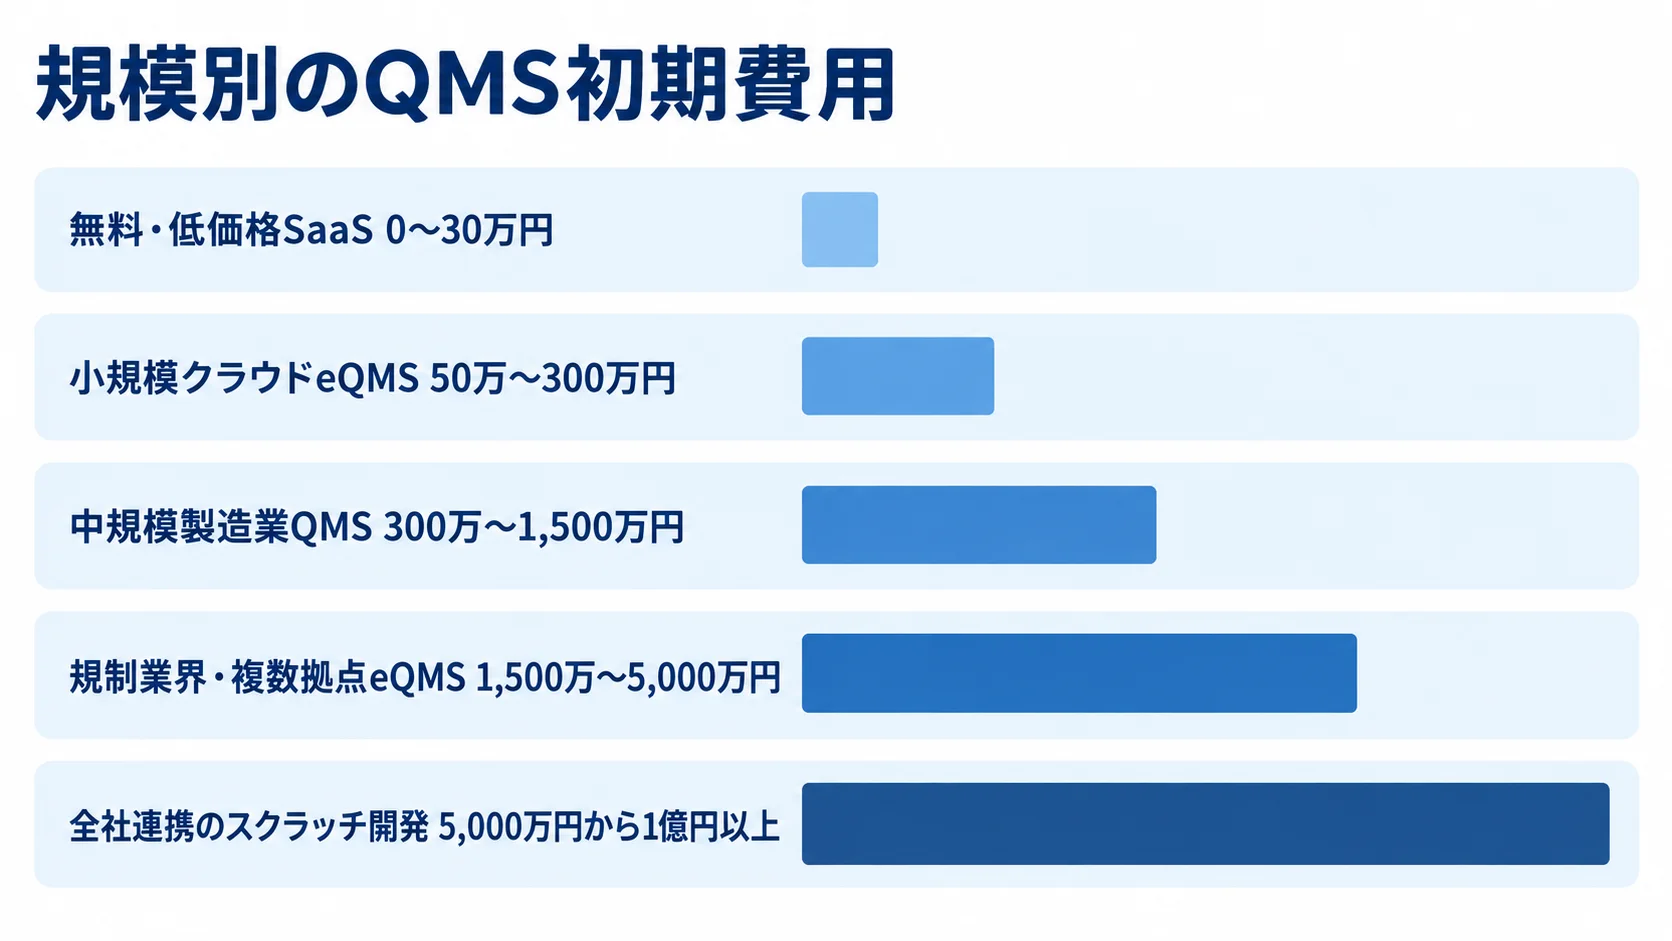
QMS専用システムについて、日本市場全体を横断する公的な価格統計は確認できませんでした。そのため、ここで示す数字は、2025〜2026年の公開価格や導入事例、類似システムの相場をもとにした予算取りの目安として見てください。
金額は、利用者数や拠点数、規制業界かどうかで大きく変わります。記録件数や連携先、バリデーションの範囲も、金額に影響します。
▶ 詳細はこちら:QMS・品質マネジメントシステム開発の見積相場や費用/コスト/値段について
規模別の費用相場と開発期間
公開価格と類似システムの事例からは、対象規模ごとに初期費用、継続費用、導入期間の幅が見えてきます。
- 無料・低価格SaaS:初期費用は0〜30万円、月額は1万〜10万円程度です。導入期間は即日から1か月が目安です。
- 小規模クラウドeQMS:初期費用は50万〜300万円、年額は50万〜400万円程度です。導入期間は1〜3か月が目安です。
- 中規模製造業QMS:初期費用は300万〜1,500万円、年額は200万〜1,000万円程度です。導入期間は3〜9か月が目安です。
- 規制業界・複数拠点eQMS:初期費用は1,500万〜5,000万円、年額は500万〜3,000万円程度です。導入期間は9〜18か月を見込みます。
- 全社連携のスクラッチ開発:費用は5,000万円から1億円以上、期間は12か月から2年以上になる場合があります。
小規模クラウドeQMSは、1拠点で文書や教育、監査、不適合、CAPAから始める想定の数字です。一方、中規模は、複数部門や変更管理、データ移行、ERP・MES・API連携を含む類似システムからの推定です。
海外のライフサイエンス向けSaaSには、15ユーザーまで年17,500米ドルからとする公開価格の例があります。
公開価格には、実装やバリデーションのほか、データ移行、教育、ホスティング、サポートまで含まれます(出典: QMSソフトウェア提供企業の公開料金表、2026年確認)。
国内の導入費とは単純に比べられませんが、ライセンス以外の作業まで含めた総額表示は参考になります。
ライセンス以外に発生する費用
ライセンス以外にも、初期費用や運用費がかかります。見積では、次の作業と条件を分けて確かめます。
- 初期作業:要件定義や業務設計、文書の洗い出し、旧版・重複文書の整理、マスタ整備、設定、移行を含みます。
- 追加作業:連携開発、テスト、教育、稼働支援も、見積の対象になります。
- 規制対応:CSV、バリデーション、電子署名、監査証跡、手順書の改訂、再教育が必要になる場合があります。
ランニング費用は、利用者の追加や外部ユーザー、モジュールによって変わります。さらに、API、ストレージ、サポート、バックアップ、監視、脆弱性対応でも変わります。
アップデート時の再テストや、契約終了時のデータ返却も考慮に入れます。月額だけでなく、3年または5年の総保有コスト、障害時の復旧時間、データ形式と返却費用を確かめます。
QMS開発会社・ベンダーの選び方と比較ポイント
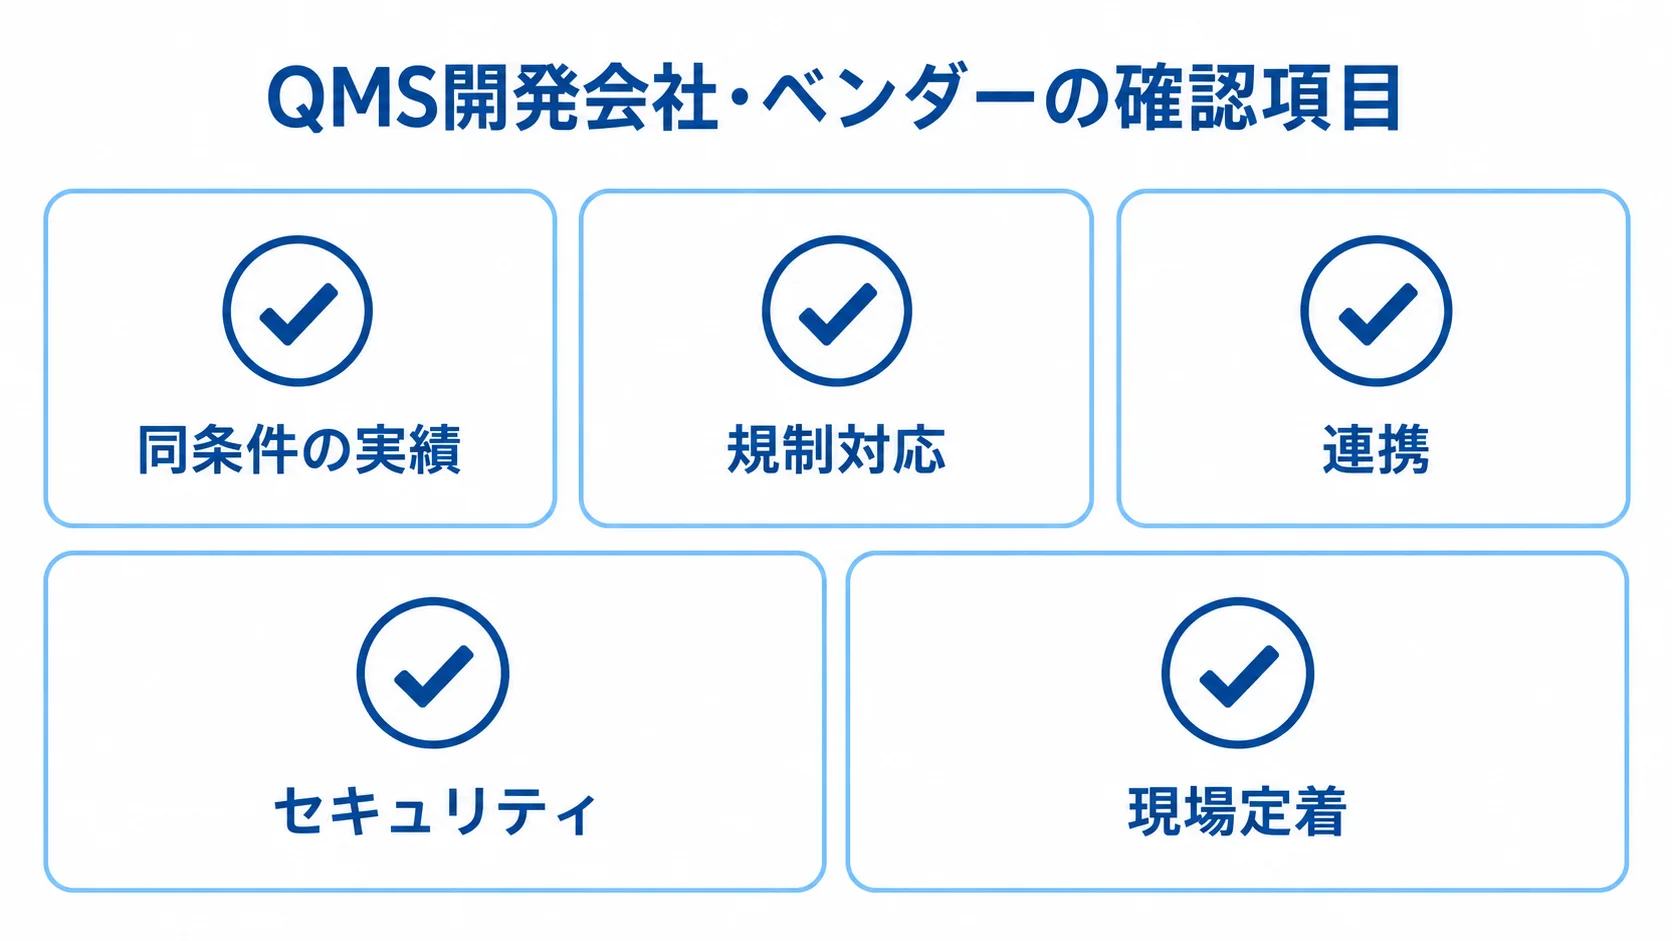
選定では、機能や知名度だけでなく、対象業界や品質プロセス、使いやすさ、規制対応、連携、導入後の運用を、同じ基準で比べます。
製品ベンダー、認証コンサルティング、導入SIer、スクラッチ開発会社は、それぞれ役割が異なります。そのため、契約先が、どこまでを担うのかを明確にしておきます。
業界経験と対応範囲の確認
候補先は、同業界や同規模での経験、対応範囲、規制対応をどこまで受け持つかで比べます。
- 同条件の実績:業界や規模、拠点数が近い導入経験があるかを確認します。
- 導入範囲と成果:モジュールや移行量、連携先、稼働期間、改善指標を尋ねます。
- 規制対応:対象機能と、利用企業側で行う設定・手順・テストを、文書で確かめます。
一般製造業のISO 9001運用と、医療機器・医薬品の規制対応eQMSとでは、証跡やバリデーションの深さが違います。
導入件数だけでなく、稼働後にどの指標が改善したかを聞くと、候補先の実力をつかみやすくなります。
規制対応では、電子署名や監査証跡、アクセス権限について、どこまでを誰が受け持つかを質問します。保存期間、バックアップ、データ完全性、バリデーションも、同じ問いで確かめます。
連携、セキュリティ、現場定着の評価
連携、セキュリティ、現場定着は、確かめる内容がそれぞれ違います。
- 連携:API、エラー時の再送、重複防止、通信断からの復旧、監査証跡を確かめます。
- セキュリティ:災害復旧、脆弱性、データ所在地、再委託先を確認します。
- 現場定着:端末での入力、画面の文字量、承認、教育、問い合わせ窓口を評価します。
ERP、生産管理、MESと連携する際は、データ項目の定義をそろえておきます。WMS、検査機器、IoT機器との連携でも、定義をそろえる必要があります。
そろえる対象は、品目コード、ロット、シリアル、工程、設備です。担当者、時刻、検査値、判定も含めます。
工場では、IT・OTネットワークの分離や、停止時の手動運用、復旧時間も要件に含めます。
権限まわりでは、役割ベース権限と最小権限、多要素認証、SSOを確認します。通信と保存時の暗号化、監査ログ、バックアップも見ておきます。
使われない高機能より、日々の記録が漏れなく残る設計のほうが有効です。
見積書と契約で比較する項目
見積と契約は、費用の内訳と含有範囲、運用条件を、同じ基準で比べます。
- 費用内訳:要件定義や設定、開発、移行、連携、テスト、教育、稼働支援、保守を、項目ごとに分けます。
- 料金範囲:利用者や拠点、文書の件数、電子署名、API、容量、サポートの条件を示してもらいます。
- 契約・比較:障害対応などを契約で定めたうえで、同じ業務シナリオのデモとPoCを点数にして比べます。
別途費用が積み上がると、安い提案でも予算を超えることがあります。そのため、後から追加になりそうな費用を、早い段階で洗い出しておきます。
契約には、受付時間や復旧目標、更新通知、再テストと再バリデーション、バックアップの頻度を盛り込みます。解約時の返却形式や再委託先、責任の範囲も含めます。
▶ 詳細はこちら:QMS・品質マネジメントシステム開発でおすすめの開発会社/ベンダー6選と選び方
▶ 詳細はこちら:QMS・品質マネジメントシステム開発の発注/外注/依頼/委託方法について
QMS導入で起こりやすい失敗と対策
失敗は、機能の不足だけでなく、目的の曖昧さや現場との認識の差、データ整理の不足、どこまでを誰が担うかの不明確さから起きます。
発注側は、導入前に失敗のパターンを想定し、受入の条件と運用ルールを決めておきます。
紙やExcelをそのまま移行する失敗
移行前の文書整理と、現場で続けられる入力・教育の設計が、定着を左右します。
- 文書整理:所有者や有効期限、利用部門、関連規格、改訂の要否を確かめ、廃止、統合、再承認のどれにするかを決めます。
- 入力設計:項目を絞ったうえで、記録の根拠と、後工程での利用目的を明確にします。
- 現場定着:実データを使って、入力時間や必須項目、検索性、承認経路を試します。
現行の文書をすべて移すと、廃止済みの手順や重複した様式、担当者の分からない記録まで残ってしまいます。
入力に時間がかかることや、画面の複雑さ、通知が多すぎることへの不満は、抜け道の運用につながります。そこで、手順書、短時間の演習、問い合わせの記録、再教育を組み合わせます。
認証取得やAI活用をシステム導入だけに任せる失敗
ソフトウェアを導入しただけでは、認証やAI活用は成り立ちません。組織が責任を負い、人が確認する手順を設計しておく必要があります。
- 認証・規制:証拠の作成や検索は支援できます。ただし、品質方針や責任者、リスク評価、教育、監査、改善は組織が担います。
- AI利用:文書検索や改訂差分、記録の分類、根本原因分析を補助できます。
認証の取得には、審査で説明できる運用と記録が必要です。そのため、導入会社に取得を断定させず、対象規格と責任の範囲、利用者側の作業を確かめます。
AIでは、元データの誤りや、判断根拠を説明できるかどうかに加えて、生成内容の承認者、プロンプトと出力の保存、監査証跡を設計します。最初は、提案を自動で承認せず、人がレビューして確定する業務から始めます。
QMS・品質マネジメントシステムに関するよくある質問
QMSを検討し始めると、ISO認証との違いや開発期間、SaaSが向いているかどうか、規制対応の範囲が気になります。そこで、導入前によくある質問に答えます。
QMSを導入すればISO 9001の認証を取得できますか?
QMSを導入しただけでは、ISO 9001の認証は取得できません。ソフトウェアは文書、記録、教育、監査、是正処置の管理を助けますが、規格に沿った業務の設計と運用が必要です。
組織は、内部監査を行い、審査機関による評価を受ける必要もあります。
QMS開発にはどのくらいの期間がかかりますか?
期間の目安は、小規模なクラウドeQMSを1拠点で始める場合が1〜3か月、中規模で連携やデータ移行を含む場合が3〜9か月です。
規制業界で複数拠点にまたがる場合は、9〜18か月が目安です。文書の整理やバリデーション、教育、受入テストの範囲が広いほど、期間は長くなります。
導入範囲を分け、最初の拠点で標準モデルを作っておくと、全社展開の負担を抑えられます。
QMSはSaaSとスクラッチ開発のどちらが向いていますか?
標準的な文書や教育、監査、不適合、CAPAを早く導入したい企業には、SaaSやパッケージが向いています。一方で、独自の工程や設備データを深く統合したい企業には、スクラッチやハイブリッドが候補になります。
規制対象の場合は、監査証跡や電子署名、バリデーション、更新時の再テストも含めて、総保有コストと運用の責任を比べます。
2026年のISO 9001改訂に向けて何を準備すべきですか?
改訂に備えるには、業務とシステムの両面で変更を見込んでおく必要があります。ISO公式では、改訂版が2026年9月に公開予定とされています(出典: ISO公式、2026年)。
- 業務の対応関係:規程、プロセス、リスク、教育、内部監査、KPIを、規格の要求と照らして整理します。
- システム変更:変更管理や文書の改訂、再教育、証拠の検索、設定変更のテストに備えます。
- 契約先への確認:更新の通知や影響の評価、再テスト、利用企業の承認手順を質問します。
ISO 9001:2015の企業では、対応関係を整理しておくと、影響の分析と移行計画を進めやすくなります。
改訂の内容が確定する前に、必要な機能を決めつけないようにします。
まとめ:証跡と改善をつなぐ仕組みとしてのQMS
QMSは、計画、実行、評価、改善の証跡をつなぐ仕組みです。ISO認証の書類を置く場所とは、役割が違います。
組織は、文書、教育、監査、不適合、CAPAを、品質目標に合わせて設計します。さらに、変更、苦情、サプライヤー、検査・トレーサビリティも、同じ目標の下で管理の対象に入れます。
導入前に確認する最終チェック
導入前には、対象範囲や文書の整理方針、必須機能、利用者と権限を確かめます。さらに、連携データや異常系の受入条件、教育計画、KPIも確認します。
また、3年または5年の総保有コストも確かめておきます。認証や規制適合をシステムに任せきりにせず、組織側の手順と承認者を明確にします。
稼働後に測定する成果
稼働後は、導入前に定めた指標を継続して測り、運用や投資の判断に使います。
- 品質指標:文書検索や監査証拠の準備、CAPA完了、再発、教育の未完了、苦情への初動、入力漏れ、クローズ率を定期的に測ります。
- 運用改善:部門や拠点ごとの変化を確かめ、入力項目や承認経路を見直します。
- 導入準備:目的とKPIを決め、紙やExcel、メールに分かれた現状を一覧にします。
- 認証・規制適合:QMSソフトウェアだけで自動的に成り立つものではありません。
方式は、SaaS、パッケージ、ローコード、スクラッチの違いを比べて選びます。機能だけでなく、規制対応や連携、セキュリティ、現場定着も判断材料に入れます。移行、教育、保守、データの返却も、比べる項目に含めます。
費用は、小規模クラウドeQMSの初期50万〜300万円程度から、複数拠点や規制対応、大規模連携の数千万円規模まで幅があります。公開価格は、予算の下限を見るための材料になります。
正式な見積では、利用者数や記録件数、連携先、バリデーション、運用支援の条件を明らかにし、総保有コストを比べます。
最後に、人が判断し、現場が運用し、記録をもとに改善する体制を整えます。
▼関連記事一覧
・QMS・品質マネジメントシステム開発の進め方/やり方/流れや方法/手法/工程/手順
・QMS・品質マネジメントシステム開発でおすすめの開発会社/ベンダー6選と選び方
・QMS・品質マネジメントシステム開発の見積相場や費用/コスト/値段について
・QMS・品質マネジメントシステム開発の発注/外注/依頼/委託方法について
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。