
QMSの発注は、目的と対象範囲を決め、現状を棚卸ししたうえで、RFPとPoCで候補を比べ、段階的に導入する流れで進みます。
外注先と契約の選び方、費用相場、要件整理と見積比較は、この流れの中で判断する項目です。
▼全体ガイドの記事
・QMS・品質マネジメントシステム開発の完全ガイド
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
QMS・品質マネジメントシステムを外注する全体像
QMSの発注では、開発会社を探す前に、標準化できる業務と現場固有の処理を分けておくことが大切です。ISO 9001認証、品質管理業務、eQMSソフトウェアは、それぞれ役割が異なります。
ISO認証とQMSソフトウェアの違い
ISO 9001とeQMSは役割が異なります。認証機関が審査するのは、企業の仕組みと運用です。
- 認証とソフト:ISO 9001は規格で、eQMSは文書・記録・承認・監査証跡をデジタルで管理する仕組みです。ソフトだけでは認証は得られません。
- 外注先の役割:RFPの段階で、認証コンサル、eQMSベンダー、導入SIerを分けます。SIerには業務整理・設定・連携・教育を依頼します。
- 一般製造業:ISO 9001を軸に、文書管理、監査、不適合、CAPA、変更を範囲に入れます。教育、検査・トレーサビリティ連携も含めます。
- 医療機器・医薬品:ISO 13485、GxP、21 CFR Part 11、EU Annex 11、CSV、データ完全性が確認の対象になります。
- 規制対応工数:要件が深いほど、設定に加えてバリデーション、電子署名、監査証跡、再教育の工数が増えます。
発注前の対象範囲と外注先の役割
発注前に、対象範囲、測定するKPI、外注先の役割を整理しておくと、候補先の提案を同じ条件で比べられます。
- 対象範囲:拠点・部門、利用者数、文書・記録、品質イベントを決めます。既存ERP・MES・検査機器との連携、移行対象、稼働時期も決めます。
- 利用者と料金:品質部門だけで使うか、製造・購買・開発・サプライヤーも使うかで、権限設計と料金が変わります。
- KPI:文書検索や監査証拠準備の時間、CAPA完了日数、教育未完了件数、再発率など、測定できる指標を選びます。
- 外注先の種類:業務コンサルティング型、製品導入型、SI開発型、スクラッチ開発型のいずれかになります。
- 方式の選択:標準業務は製品導入、ERP・MES連携はSIが候補です。
独自工程が競争力に直結しない場合は、QMS製品を核に、個別の連携だけを開発する方法が考えられます。更新や保守を含めた総費用も抑えやすくなります。
QMS発注・外注の進め方と6つの段階
QMS開発は、目的、現状、候補製品、PoC、契約、段階導入の順に進めると、不確実性を減らせます。特に、品質責任者と現場責任者が参加し、IT部門だけで業務仕様を決めないことが大切です。
- 目的・対象範囲・KPIを決める
- 現行業務とデータを棚卸しする
- RFPと要件定義書を作る
- デモとPoCで異常系を確認する
- 契約後に設定・移行・テストを進める
- 段階導入と定着支援を行う
(1)目的・対象範囲・KPIの設定
まず経営と現場で課題を出し、それをもとに導入範囲と測定するKPIを決めます。
- 課題:ISO 9001審査への備え、監査証拠を探す時間、CAPA期限超過、拠点をまたいだ品質指標を確認します。
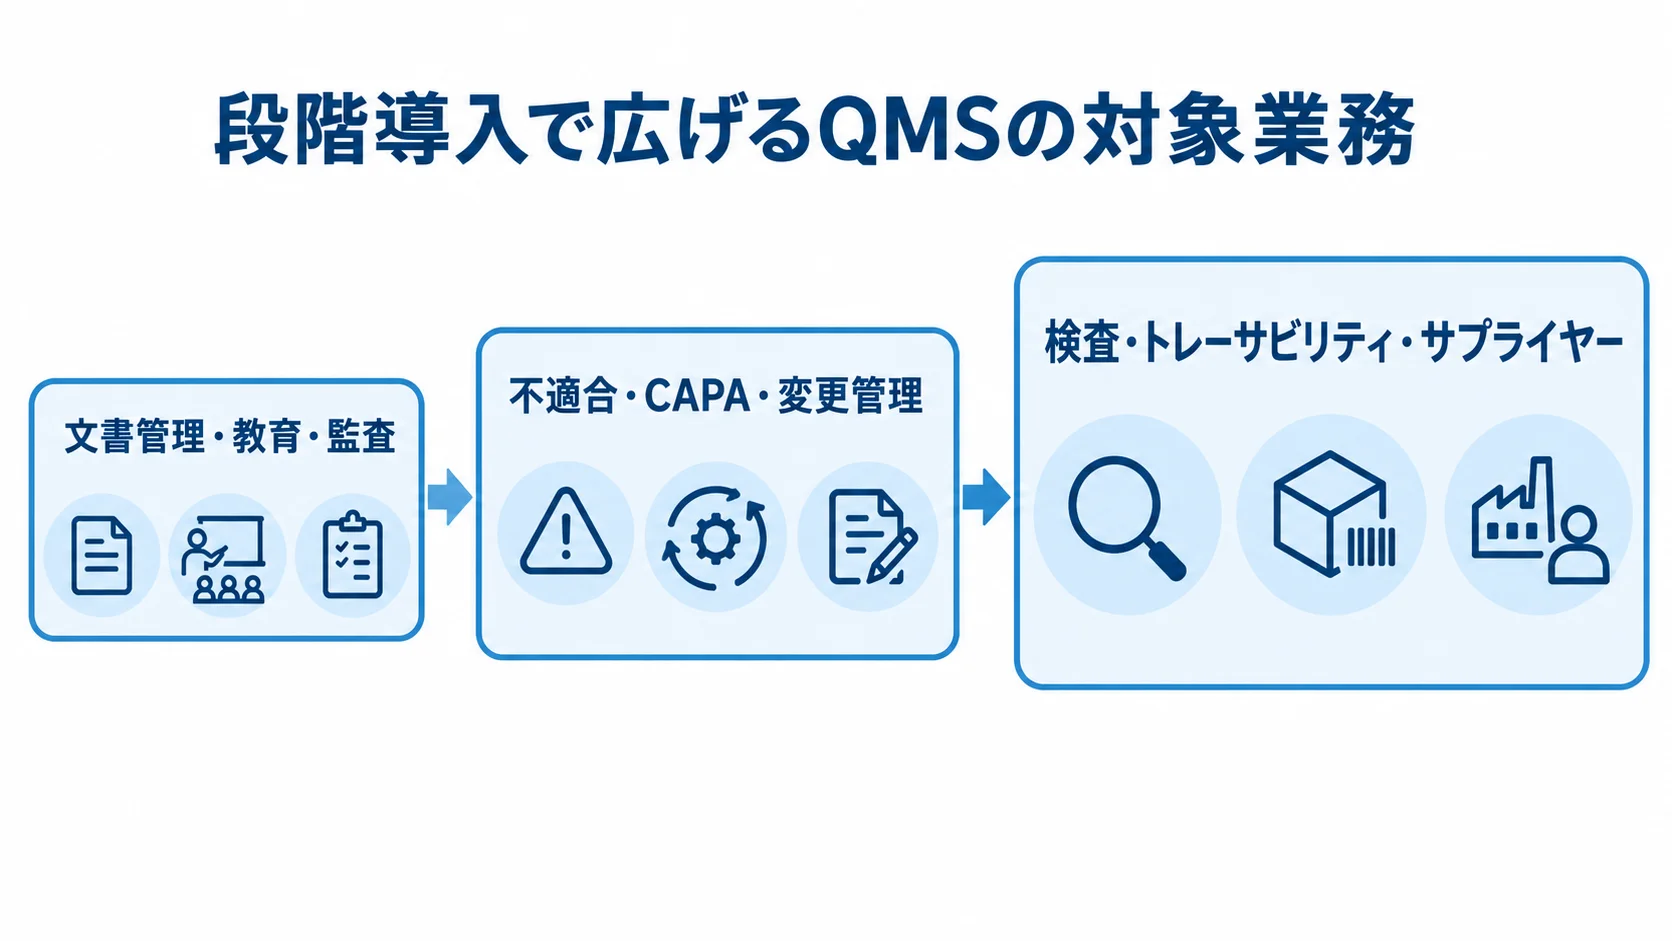
- 導入範囲:第一段階は文書・教育・監査、第二段階は品質イベント・CAPA・変更が対象です。
- 拡張:第三段階で検査・トレーサビリティ・サプライヤー連携を加えます。
導入前に測るKPIは、手順書の検索時間、監査証拠の収集日数、CAPA完了日数です。教育期限超過件数と苦情の初動時間も記録しておき、導入後に現状の値と比べます。導入前の値がないと、効果を判断できず、現場に追加の入力を求める根拠も弱くなります。
(2)現行業務とデータの棚卸し
業務、記録、承認、利用環境を一覧にし、移行の前にデータを整えます。
- 棚卸し対象:文書、帳票、記録、承認者を含めます。教育、内部監査、顧客苦情、不適合も加えます。逸脱、変更、サプライヤー評価、検査値、ロット番号も含みます。
- 保管と移行:紙・Excel・メールの原本、代行承認者、旧版の閲覧可否を確かめます。重複した文書や廃止された文書も整理します。
- 現場環境:PC・スマートフォン・タブレット、手袋での操作、通信断時の手動運用を確認します。
- 入力設計:品質部門だけで画面を決めると、製造現場で記録漏れが起きます。入力項目を減らし、写真・バーコード・既存の検査データを活用します。
重複や廃止済みの文書を残したままにすると、検索しにくくなり、古い記録を新しいシステムへ持ち込む原因になります。
(3)RFPと要件定義書の作成
RFPには、必要な業務の振る舞いと、システム間の責任を具体的に書きます。納期、予算上限、評価基準も書いておくと、候補先の提案を同じ条件で比べられます。品質イベントは、根本原因の特定から是正処置、クローズ承認まで、流れを切らさずに扱える要件にします。
- RFPの前提:背景・目的、拠点、利用者、規格、業務、文書件数を示します。既存システム連携、移行、セキュリティ、サポートも示します。
- 文書要件:版番号、承認履歴、発効日、配布先、廃止状態、差分を検索できることです。権限のない人が旧版を見られないことも求めます。
- 品質イベント:不適合、逸脱、苦情、監査指摘、サプライヤー問題をひも付けます。重要度、期限、担当者、ロットも結びます。
- 連携要件:ERP・MES・WMS・検査機器間で品目、ロット、シリアル、拠点、時刻、担当者IDを共通化し、正とするシステムを決めます。
(4)デモとPoCによる異常系の確認
候補先のデモとPoCでは、異常時の動作と自社業務への適合性を確かめます。
- 異常系テスト:実際の業務データに近い状態で、旧版公開、承認者不在、期限超過、権限不足を試します。CAPA後の再発、通信断、監査指摘からの証拠逆引きも試します。
- PoCの範囲:正常系だけでは負荷を見抜けないため、1拠点・1部門・1モジュールなどに絞ります。
- 測定項目:入力・承認・検索時間、連携エラー、教育負荷を測ります。
- 追加開発の影響:標準機能と追加開発を分け、更新やバリデーションへの影響を確認します。自社の業務シナリオに沿って評価します。
SiemensはOpcenter X Qualityをクラウド型QMSとして説明しています。製造現場の検査、分析、不適合対応を扱う製品です(出典: Siemens、2026年)。
(5)契約後の設定・移行・テスト
契約後は、工程ごとの進め方と、規制対象の記録、移行時の照合、稼働後の確認を決めておきます。連携開発の後は、単体・結合・総合・受入テストと教育を行い、稼働判定に進みます。
- 実装の順序:まず基本設計と詳細設定を行い、次に文書・マスタ移行と権限設定を進めます。
- 規制対象の記録:要求・機能仕様、リスク評価、テスト計画・結果、逸脱、承認記録を残します。バリデーション責任者は、契約書と計画書で明確にします。
- 文書移行:タイトル、版、発効日、所有者を登録します。承認者、関連製品、適用拠点も登録します。
- 記録の一括移行:件数、ハッシュ等の改ざん防止、参照可能性、バックアップ、移行後のサンプル照合を確認します。
- 稼働後:最初の1〜3か月は、入力漏れや承認滞留を日次または週次で確認し、KPIに反映します。
(6)段階導入と定着支援
全社一斉の導入では、移行データ、教育、権限、拠点差分が同時に膨らむため、段階ごとに稼働と中止の条件を決めておきます。
- 第一段階:文書管理・教育・監査でルールをそろえます。
- 第二段階:不適合・CAPA・変更管理を加えます。
- 第三段階:検査、トレーサビリティ、サプライヤー、複数拠点へ広げます。
- 導入判断:中止条件で問題の拡大を防ぎます。事例は期間だけでなく対象範囲と成果を見ます。
Rephineの公式事例では、複数拠点のAPI製造企業へQMS・文書管理・教育管理を9〜12か月で段階導入しました。成果として、品質プロセスの標準化、査察準備、教育負荷の削減につながったとしています(出典: Rephine、2025年)。
自社と拠点数や規制要件が異なる事例を、そのまま納期の根拠にしないことが大切です。
QMSの範囲に応じた発注形態と契約形態
QMSには製造、開発、購買、IT、法務、経営も関係します。そのため、業務判断は発注側が担い、設定・開発・テスト・教育は委託先と分担します。
SaaS・パッケージ・スクラッチの使い分け
3方式は、導入のしやすさ、運用責任、独自要件への対応力の3つの観点で比べます。ハイブリッドは、柔軟性と運用の均衡を取りやすくなる点が特徴です。
- SaaSの利点:インフラ運用や更新の負担を減らし、標準機能を短期間で使い始められます。
- SaaSの確認点:データ所在地、再委託先、障害復旧、更新時の再テスト、解約時のデータ返却を確認します。
- パッケージ:業界テンプレートや導入ノウハウを使えます。オンプレミスの可否と更新・保守の責任分界を確認します。
- スクラッチ:独自工程、設備、検査データ、基幹システムを統合しやすい一方、要件定義・テスト・脆弱性対応を負担します。
- ハイブリッド:実績ある製品を基盤に、差別化と連携の部分だけを開発します。監査証跡、バリデーション、開発者確保も考慮します。
請負・準委任・時間単価の工程別の使い分け
契約形態は成果物の明確さに合わせて選び、契約書で責任と運用条件を定めます。
- 請負:設定、画面開発、移行、テスト仕様書作成など、成果物と検収条件が明確な工程に向きます。
- 準委任・時間単価:業務整理、要件定義、製品選定、PoC、運用改善など、協議で内容が変わる工程に合います。
- 工程ごとの契約:全工程を一つの類型でまとめると、要件未確定時の責任や追加費用をめぐって争いになりかねません。
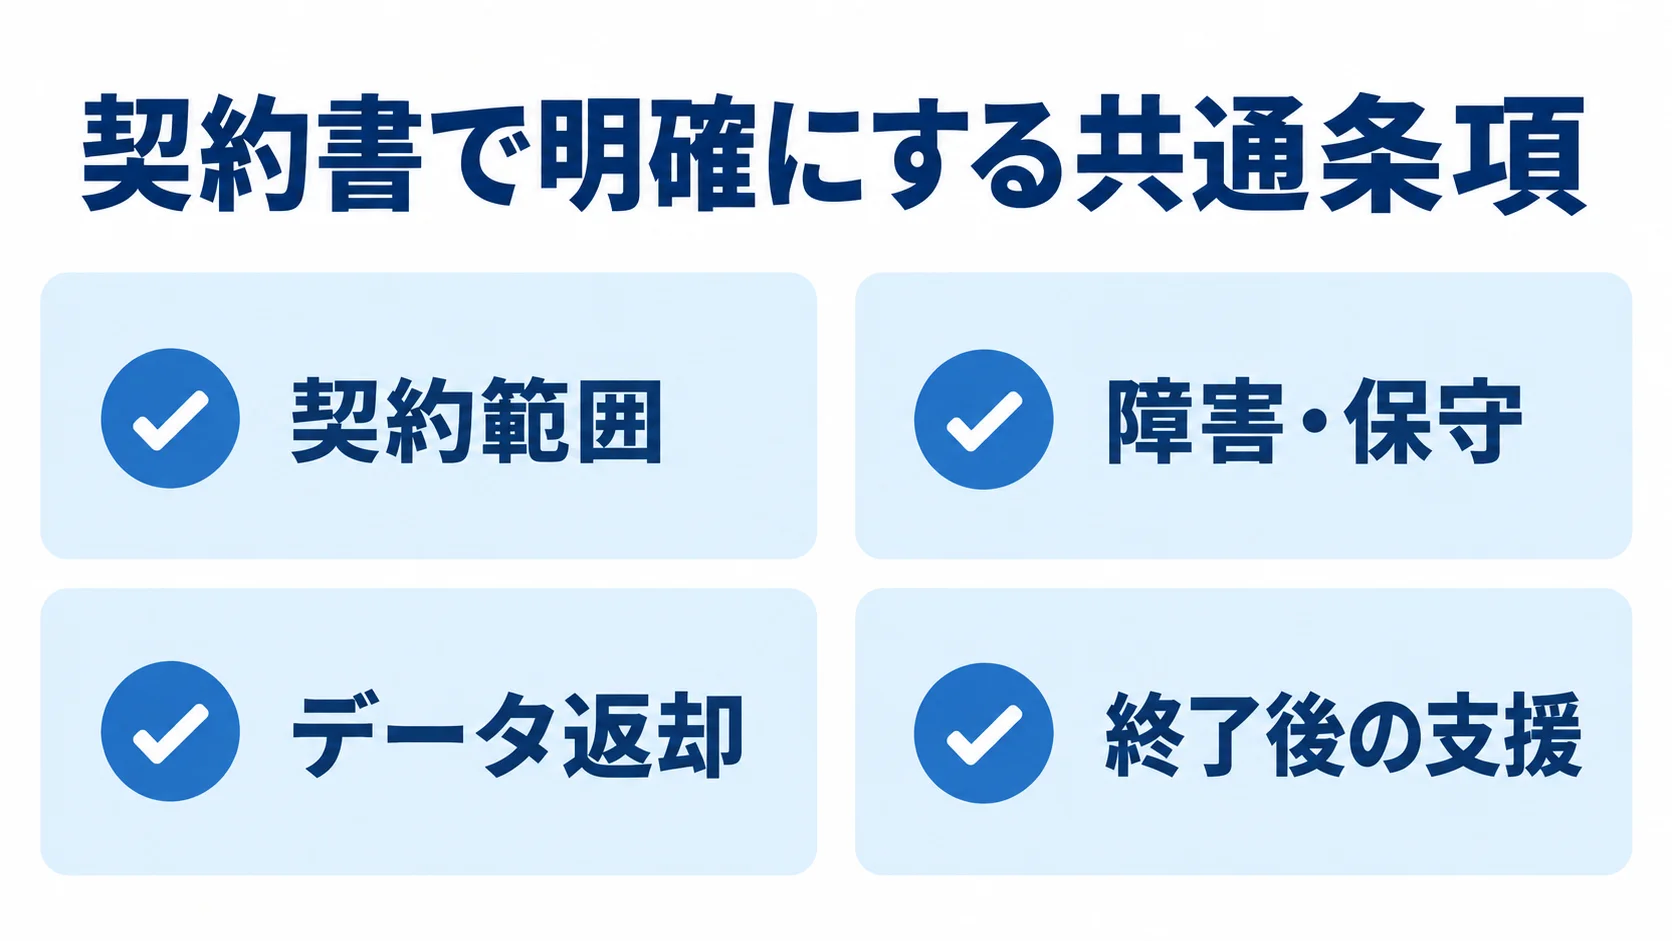
- 共通条項:契約範囲、知財・情報保護、障害・保守、データ返却、終了後の支援を定めます。
- 規制対象:監査証跡、電子署名、テスト記録、バリデーション文書の所有者と保管期間を確認します。
契約書には、成果物、検収、変更、前提、再委託を記します。知財、第三者ライセンス、秘密保持、個人情報、セキュリティも記します。さらに、障害、損害賠償、保守、サービスレベル、データ返却、終了後の移行支援も定めます。
責任分界表による抜け漏れの防止
発注側と委託先、製品や認証に関わる各社の担当範囲を、表で明確にしておきます。
- 発注側:品質方針、業務ルール、承認権限、データの正しさ、規制適用判断、利用者参加を担います。
- 委託先:製品設定、開発、移行支援、テスト、操作教育、障害対応を担うことが多いです。
- 役割表:ベンダー、導入SIer、認証コンサル、認証機関をRACI形式などで整理し、認証取得を保証すると誤解される表現を避けます。
- 外部ユーザー:全員に同じ権限を与えず、品質イベント・監査指摘・品質契約・文書へ期限付きでアクセスさせます。料金と権限もRFPに含めます。
VeevaのAstraZeneca事例では、1,300社超のサプライヤーと品質業務を協業しました。その際、監査、文書、品質イベントを扱い、必要な作業に期限付きアクセスを付与したと説明されています(出典: Veeva、2026年)。
QMS開発の費用相場とコスト内訳
QMS専用システムについて、日本市場全体を横断する公的な価格統計は確認できません。以下は、公開価格と類似の業務システムを組み合わせた、2026年時点の予算目安です。
正確な金額は、利用者数、拠点数、規制業界を候補先に示したうえで、再計算します。さらに、文書・記録件数、連携先、バリデーション範囲も条件に含めます。
規模別の費用レンジと総額での比較
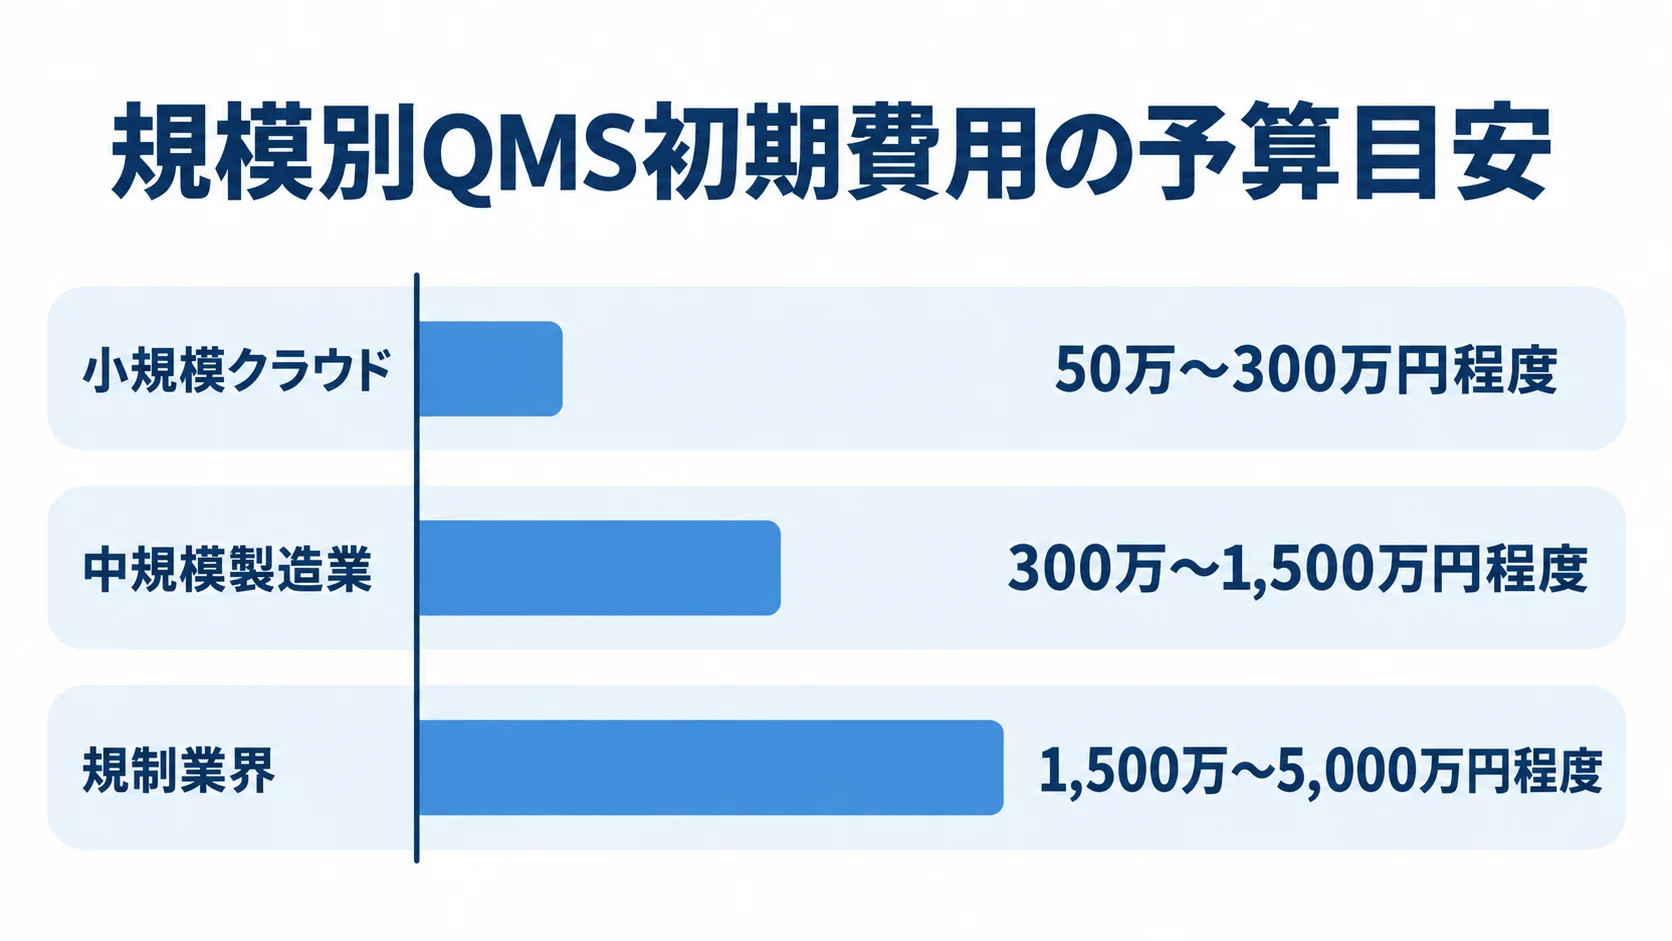
以下は、QMSの公的統計ではなく、類似システムを含む2026年時点の予算レンジです。予算レンジは、利用者数や拠点数、規制業界によって変わります。文書・記録件数、連携先、バリデーション範囲によっても変わるため、正確な金額は候補先に条件を示して再計算します。
- 小規模クラウド:1拠点で文書管理、教育、監査、不適合・CAPAを初期設定する場合、初期費用50万〜300万円程度、ランニング費用は年額50万〜400万円程度。
- 中規模製造業:初期300万〜1,500万円程度、年額200万〜1,000万円程度。
- 規制業界:初期1,500万〜5,000万円程度、年額500万〜3,000万円程度。
- 全社スクラッチ:5,000万円〜1億円以上になる可能性があります。
中規模製造業は、複数部門で品質イベントや変更管理を扱う場合の目安です。権限、データ移行、ERP・MES・API連携も含めた範囲を想定しています。
規制業界は、医療機器・医薬品などで電子署名、監査証跡、CSVを扱う場合です。複数サイトやバリデーション、DMS・TMS連携を含む場合も、この範囲に入ります。
全社スクラッチは、独自ワークフローや製造・検査データを全社で統合する場合です。ERP・MES・WMSとの連携も含みます。さらに、サプライヤー連携も統合の対象になります。
対象範囲と品質要件で金額は大きく変わるため、ここに挙げた金額は断定ではなく目安として扱います。
公開価格の比較の起点
公開価格は、対象ユーザー、含まれる作業、導入期間、国内適用条件に分けて比べます。見積額を動かす要因には、API、環境数、サポート時間、検証環境もあります。
- SimplerQMS:15ユーザーまでの最低年額は17,500米ドルです。平均的な初回導入期間は約6週間です。
- 国内価格との違い:上記は海外eQMSの例です。為替、税、国内支援、連携開発、社内工数を別途確認します。
- 見積条件:エンタープライズ製品やSI開発の見積は、ユーザー、モジュール、外部ユーザー、ストレージで変わります。
- 総額:初期費用・年額だけでなく3年または5年総額を比べます。
月額が安く見えても、文書移行、追加連携、電子署名、教育、再バリデーション、オンサイト対応がオプションなら、5年総額は大きくなります。
公開価格には実装、バリデーション、データ移行、研修、クラウドホスティング、サポートが含まれます(出典: SimplerQMS、2026年)。
見落としやすい費用の洗い出し
外注費だけでなく、社内の作業や意思決定にかかる費用も見積もります。見積に「一式」と書かれた項目は、成果物・工数・前提・対象外に分けて確認します。
- 導入費用:企画・業務整理、要件定義、ライセンス、環境構築を確認します。設定、追加開発、データクレンジング・移行も確認します。
- 運用費用:テスト、バリデーション、教育、マニュアルを確認します。稼働支援、保守、問い合わせ、更新対応も確認します。
- 社内工数:品質部門の文書整理、現場テスト、IT部門の認証・連携確認、法務・情報セキュリティ部門の審査も費用に含めます。
- 体制と遅延:承認遅れや教育不足は期間とコストを増やします。RFPに社内の参加可能時間と意思決定者を記載します。
RFP・要件整理と見積比較のポイント
見積比較では、最安の会社を選ぶより、同じ前提で実現範囲、リスク、将来費用を比べることが大切です。そのため、同じRFPとシナリオを候補先へ渡します。
候補先には、機能、追加開発、期間、体制を同じ項目で回答してもらいます。費用、保守、責任分界も同じ形式でそろえてもらいます。
RFPに書く業務・技術・運用の条件
RFPには業務、技術、運用の条件を含めます。規制対象の場合は、担当者と承認責任も明確にします。
- 業務要件:文書・記録、承認、教育、監査、品質イベントを要件に含めます。CAPA、変更、苦情、サプライヤー、検査、ロット・シリアル追跡も含めます。
- 技術要件:SSO、多要素認証、役割権限、暗号化、監査ログを要件にします。電子署名、バックアップ、災害復旧、API、データ所在地、端末対応も含めます。
- 運用要件:問い合わせ窓口、障害連絡、復旧目標、更新通知を決めます。再テスト、教育、データ返却も決めます。
規制対象では、対応規格の表示を確認するのに加えて、ユーザー要求仕様、リスク評価、テスト結果、運用変更を誰が承認するかを確かめます。
米国向け医療機器ではFDAのQMSRが2026年2月2日に発効し、ISO 13485:2016を参照しています(出典: FDA、2026年)。
規制への適合は、システムを入れるだけでは成り立ちません。手順、記録、責任、教育、監査の運用まで、RFPに含めます。
機能・工数・前提条件に分けた見積の比較
同じRFPとシナリオで、見積の範囲、人員、総額をそろえて比較します。
- 費目:ライセンス、初期設定、追加開発、連携、移行を別行にします。テスト、バリデーション、教育、保守、サポートも別行にします。
- 対応区分:「標準機能」「設定対応」「追加開発」「対象外」を分け、対象外を別会社へ依頼する費用も確認します。
- 体制:要件定義から稼働までの人月、担当者の経験、品質責任者の参加、納品物の粒度も比べます。
- 総額と条件:初期・年額・3年・5年総額を並べ、オプションの有無と前提条件を確認します。
ユーザー追加、外部利用者、容量、APIの費目を確かめます。検証環境、電子署名、電話・現地対応、更新、データ出力も確かめます。
為替変動や税、連携、国内支援の有無も比較表に明記します。
委託先の実績・体制・相性による選定
委託先は、実績、実際の担当体制、事例の適用条件、提案の費用対効果から選びます。
- 実績の適合性:同業界・同規制・同規模の経験を確認します。一般製造業のISO 9001と医療機器のISO 13485・FDA対応では知見が異なります。
- 実担当者:要件定義、設定、連携、移行の担当者と面談します。テスト、教育、保守の担当者とも面談し、交代時の引き継ぎも確認します。
- 事例条件:対象範囲、社内体制、旧システム、段階導入の条件を聞き、自社と異なる事例を成果や納期の保証に使いません。
- 選定体制:品質、現場、IT、情報セキュリティ、法務、経営で提案を評価します。
- 費用対効果:見積額だけでなく、長期運用を含めて比較します。
低価格でも要件定義が浅く、現場テストや移行が発注側任せなら、追加費用や遅延のリスクが高まります。
高額でも標準機能を活用し、不要な開発を抑え、運用改善や保守まで説明できれば、長期負担を下げられる場合があります。
NISTの製造業事例では、ApexMGIがAS9100準拠QMSとCMMC対応を進めました。同事例は、売上1,000万ドル増、新製品・工程へ230万ドル、新工場・設備へ75万ドルの投資を示しています(出典: NIST MEP、2025年)。
QMSが受注要件や成長施策と結びつく場合の事例として扱います。
よくある質問
QMS外注では、認証、規制、現場運用、既存システム連携を同時に考えます。発注前によくある疑問に答えます。
QMSを導入すればISO 9001の認証を取得できますか?
認証を取得するには、品質方針、業務プロセス、責任、力量を確認する必要があります。記録、監査、是正・改善の運用も、認証の審査で確認されます。
QMSソフトウェアは、証跡の作成、承認、検索、分析を支援するものです。規格適合と認証の責任は、企業と関係者にあります。
QMSの発注先は最初に何社へ相談すればよいですか?
まず要件を整理してから、少なくとも複数社へ同じRFPを渡します。比べる観点は、標準機能、追加開発、体制、費用、期間、保守です。
候補数は規模と準備状況によります。一般製造業、規制業界、連携・SIに強い会社など、役割の異なる候補を含めると比べやすくなります。
小規模企業でもQMSの外注は必要ですか?
記録が紙・Excel・メールに分かれ、監査証拠やCAPA期限の管理に時間がかかる場合は、範囲を絞った外注が有効です。大規模なシステム化から始める必要はありません。
文書管理、教育、監査、不適合など優先業務から始め、公開価格のあるSaaSや標準機能を比較します。
規制対象では監査証跡、電子署名、バリデーション、データ返却も確認します。
2026年にQMSを発注するとき、最新動向で何を確認すべきですか?
規格・制度の改訂と、AI機能の運用条件を候補先に確認します。
- ISO 9001改訂:改訂版は2026年9月に公開予定です。
- FDA QMSR:米国向け医療機器では2026年2月2日に施行されました。
- AIの管理:生成結果の承認者、元データ、変更履歴を確認します。
- 人の判断:AI機能が人の判断を置き換えない運用を組めるかどうか。
ISO 9001改訂では、影響分析、文書改訂、教育、設定変更、再テストの支援範囲を確認します(出典: ISO、2026年)。
FDA QMSRについては、ISO 13485:2016との関係、記録、苦情、監査時の提示方法を確認します。
まとめ
QMSの外注では、ISO認証、業務設計、eQMSソフトウェアを切り分けます。対象拠点とKPIを決め、文書・品質イベント・CAPA・変更を棚卸しします。
そのうえで、教育、監査、サプライヤー、製造データも整理し、RFPへ落とし込みます。
発注前に押さえる結論
発注前に、方式、工程ごとの契約、導入後を含む費用を整理します。
- 発注方式:標準機能を使えるSaaSやパッケージを軸にし、必要な連携や独自工程だけを追加開発します。
- 契約形態:工程ごとに分け、要件定義・PoCは準委任、成果物が明確な設定・開発・移行・テストは請負を候補にします。
- 費用比較:初期費用だけでなく、3年・5年のライセンス、移行、教育を含めます。バリデーション、保守、再テスト、データ返却も含めます。
最初に取るべき行動
現場・品質・IT・経営で90分程度の発注前ワークショップを行います。対象範囲、困っている記録、連携先、規制、KPI、予算前提を一枚にまとめます。
資料を複数社へ渡し、異常系デモと責任分界を確認します。現場の品質活動を支え、監査や改善に使える証跡を残せるかで選ぶと、導入後の定着を見通せます。
▼全体ガイドの記事
・QMS・品質マネジメントシステム開発の完全ガイド
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。