
薬事管理システムの発注・外注は、対象業務とデータを整理し、標準機能を生かせる部分と個別に作る部分を分けたうえで、同じ条件の提案を比べて委託先と契約を決める流れです。
申請文書の保管だけでなく、製品情報、承認状況、照会事項、変更履歴、提出期限を正しく運用できる範囲を決めて委託します。
▼全体ガイドの記事
・薬事管理システム開発の完全ガイド
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
薬事管理システムの全体像と発注前の整理
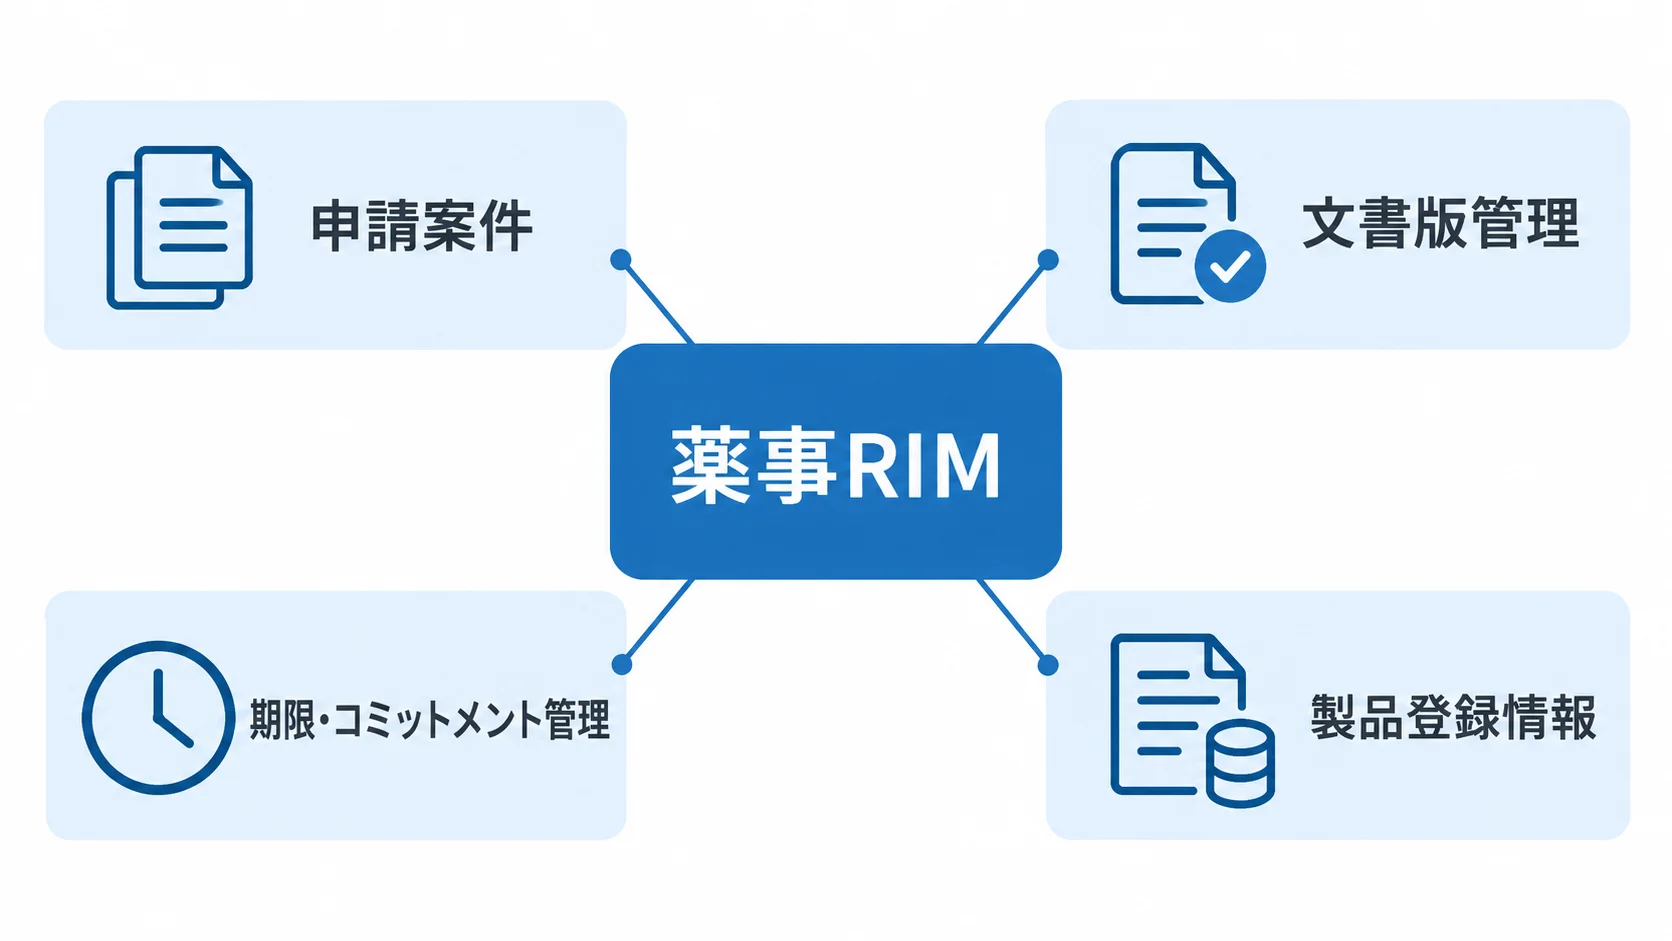
薬事管理システムは、製薬企業、医療機器メーカー、診断薬メーカーなどの薬事業務を支えるRIM(Regulatory Information Management)を指すことが多いです。検索では病院や介護施設の薬剤管理・服薬管理システムと混同されやすいため、発注書やRFPの冒頭で対象範囲を明示する必要があります。
薬事RIMと薬剤・服薬管理システムの違い
薬事RIMは、医薬品や医療機器の承認申請、認証、変更を中心に管理するシステムです。扱う範囲は、申請後の対応と、文書とデータの二つに分かれます。
- 申請後の対応:更新、再審査、当局照会
- 文書とデータ:提出文書、製品登録情報
薬剤・服薬管理システムは、処方、調剤、服薬状況、患者や入居者の薬剤情報、院内在庫などを扱うため、目的も利用者も薬事RIMとは異なります。
自社が探しているのがどちらかを確定しないまま発注すると、必要なeCTDや監査証跡の機能を持たない製品を比べることになります。そのため、RFPでは対象を「製薬企業の薬事RIM」と書いたうえで、医療機器や診断薬も含むのか、国内のみか海外拠点も含むのかを分けて書きます。
製品マスタには、成分、剤形、規格、製造所、国、販売承認の情報が含まれます。申請案件や、CTD・eCTD文書、照会事項、コミットメント、変更管理も、どこまでを一つのシステムで扱うかを決める対象です。そのうえで、一元管理する範囲を最初に決めておくことが大切です。
発注前に決める対象業務の範囲
全社・全製品・全地域を一度に対象にするより、業務上の損失が大きい範囲から絞ると、発注条件が明確になります。例えば、最新版の申請文書が分からない、承認更新の期限を見落としそう、変更の影響範囲を確認するのに時間がかかるという課題があれば、申請案件、文書版管理、期限・コミットメント管理を第1段階の対象にします。
グローバル展開を前提とする企業では、製品登録情報を共通マスタにし、品質変更、製造、臨床開発、安全性情報、ERP、文書管理との連携を将来範囲として残します。
第1段階で連携しない場合も、後からデータをつなげられるID、項目定義、権限設計を先に決めておきます。発注の成否は機能数よりも、対象業務と将来拡張の境界を言葉にできるかで決まりやすいです。
薬事管理システムの発注形態の選び方
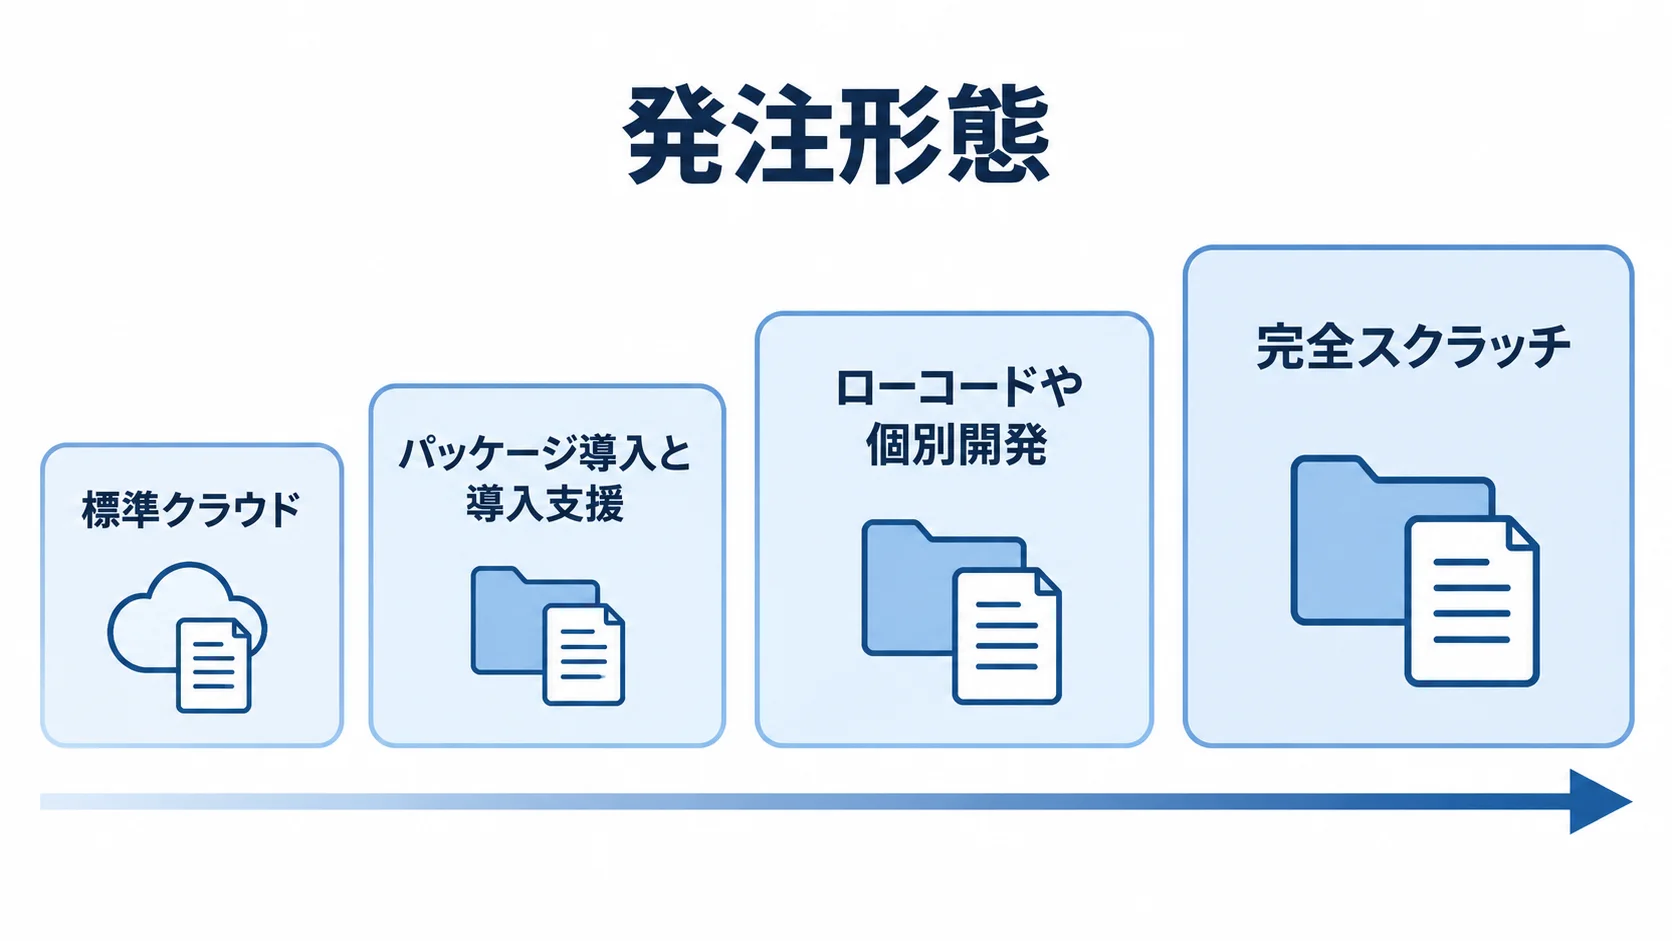
薬事管理システムの発注形態は、標準クラウド、パッケージ導入と導入支援、ローコードや個別開発、完全スクラッチの順に独自性と責任範囲が大きくなります。
最適解は企業規模だけで決まらず、対象国、製品数、既存データの品質、規制対応を継続できる社内体制で変わります。標準機能を使える業務は標準化し、差分が大きい部分だけを外注開発する考え方が現実的です。
標準クラウドが向いている企業像
標準クラウドは、短期間で申請案件、製品登録、文書、提出、アーカイブなどの基盤を整えたい企業に向いています。複数拠点への展開やアップデートを自社だけで抱えにくい場合にも有力です。また、Veeva RIMやArisGlobalのように、薬事だけでなく品質・安全性・メディカルアフェアーズとの相互運用を掲げる製品もあります。
ただし、標準クラウドでは、自社独自の承認ルートや項目を無制限には変えられません。独自ルールをすべて再現しようとすると、設定やカスタマイズが増え、標準化による導入メリットが薄れます。
実際に使える機能、国内業務への適合、データ所在地、解約時の返却条件は提案資料で確認します。そのうえで、発注時には「標準機能で業務を変える部分」と「法規制や監査上、変えられない部分」を分け、Fit to Standardの検証を行います。
パッケージ導入とローコードの使い分け
国内の薬事業務に合わせたパッケージを導入し、データ移行、権限、帳票、周辺連携だけを外注する方法は、独自業務と短期導入のバランスを取りやすいです。一方、ローコードは、申請期限の一覧、照会事項の受付、社内依頼の受付など、薬事RIM本体の周辺業務を素早く整える用途に向いています。
重要な申請文書や承認情報の中核をローコードで作る場合は、監査証跡、電子署名、アクセス権限、バックアップ、CSVの責任分界を事前に確認します。
既存の基幹システムや文書管理を生かす場合は、薬事データの正本をどこに置くかを先に決めてから連携方式を選びます。同じ製品名や製造所名が複数システムに重複すると、同期ずれが監査上の問題になります。そのため、発注先には、API、ファイル連携、マスタ管理者、エラー時の再送、連携停止時の業務継続まで含めた設計を求めます。
スクラッチ開発を選ぶ前の確認事項
スクラッチ開発は、既存製品では表現できない承認ルートや独自の申請データ基盤、複雑な社内外連携が事業上の差別化になる企業に適しています。業務適合度を高めやすい反面、規制仕様の変更、OSやブラウザの更新、脆弱性対応、再バリデーションを、自社と開発会社が長期に担う必要があります。
初期費用だけでなく、5年程度の運用体制と改修予算を含めて判断します。特に、eCTDや申請電子データを扱う場合は、システムが「登録できる」ことと、申請に使えるデータを正しく作成・検証・提出できることは別です。
PMDAのeCTD v4国内実装パッケージは2026年6月3日公開版まで更新されています(出典: PMDA「eCTD v4 国内実装パッケージ一覧」、2026年6月3日)。コードリスト、OIDリスト、チェック項目なども管理対象です。そのため、発注契約には、仕様更新を誰が監視し、いつ適用し、どのテストと記録を残すかを含めます。
薬事管理システムを発注・外注する進め方
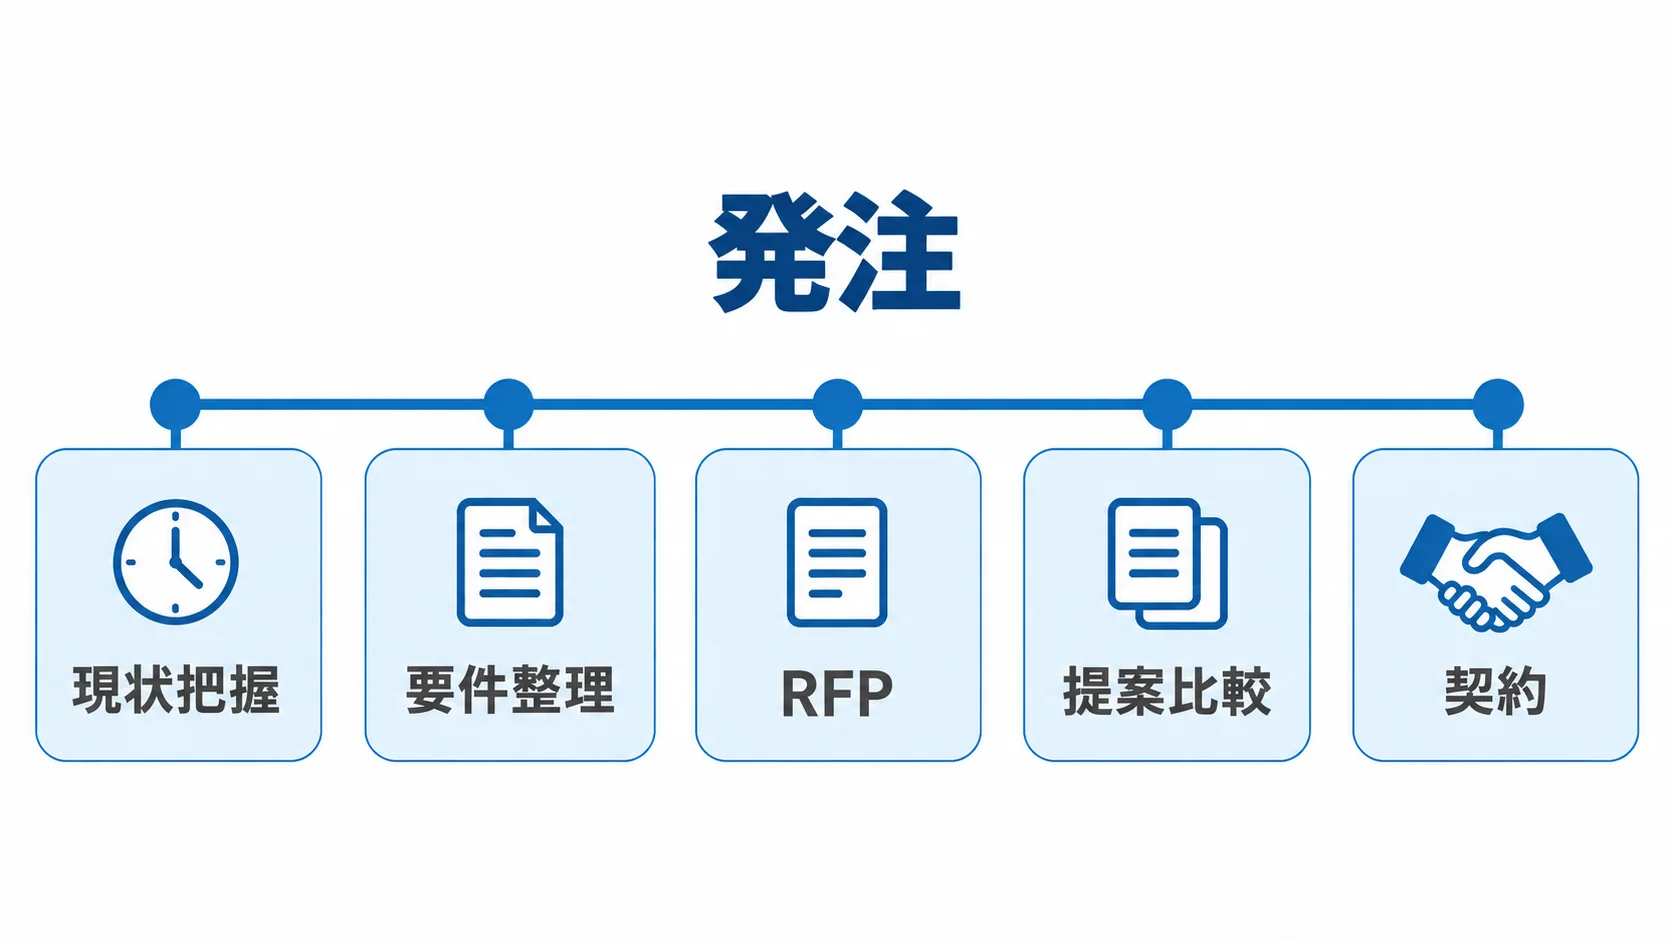
発注は次の順に進めると、製品デモの印象に引きずられにくくなります。薬事業務は文書とデータの正確性が成果に直結するため、開発会社に任せきりにせず、社内の業務責任者が判断できる節目を置くことが大切です。
- 現状把握
- 要件整理
- RFP
- 提案比較
- 契約
- 設計・設定
- 移行
- バリデーション
- 教育
- 稼働後評価
現行のExcel・共有フォルダ・紙文書の一覧
最初の作業は、現行のExcel、共有フォルダ、メールにある情報を一覧にすることです。一覧の対象には、次の資料も加えます。
- 紙の資料:紙台帳、申請文書
- その他の資料:製品マスタ、期限管理表
一覧では、版、承認者、正本の所在を必ず確認します。そのうえで、各資料の属性や区分も見ておきます。
- 属性:ファイル名、作成者、適用地域
- 区分:製品や申請種別、保存期限
重複や欠損、旧版は一覧に記録し、表記ゆれも書き残します。
データ移行を開発会社に任せる場合も、どの情報を正とするかは自社が決めます。次に、起案から提出、当局からの照会回答、変更、更新、アーカイブまでの流れを業務フローにします。その途中には、薬事レビュー、品質・安全性レビュー、責任者承認の段階もあります。
各工程の担当者、入力情報、承認条件、期限、差し戻し、代理対応を記載します。そのうえで、現状のフローを残す作業、廃止する作業、標準機能に合わせて変える作業に分けておくと、無駄なカスタマイズを抑えられます。
RFPに書く内容と比較の条件
RFPは提案を同じ条件で比べるため、業務の範囲と回答条件をそろえて記載します。機能は「欲しい画面」より、「承認期限を漏らさず、根拠をたどれる状態にする」のように業務の成果で書くと、製品の違いを超えて比べやすくなります。
- 目的と範囲:背景、目的、対象業務、利用者、対象国・製品、現行システム。
- データと機能:移行データ量、必要な機能、連携先。
- 品質と時期:セキュリティ、CSV、導入希望時期、予算の考え方。
- 提案条件:提案と見積の提出形式。
提案者には、標準機能、設定、カスタマイズ、外部連携、運用回避策を分けて回答してもらいます。
さらに、移行前のデータクレンジングや移行リハーサル、本番移行を、見積書の項目として分けます。ほかにも、受入試験やIQ・OQ・PQ、教育、稼働後の問い合わせ対応を、見積書で別の項目にします。規制改定対応も、同じく分けて示してもらいます。
回答の前提条件、除外事項、追加費用が発生する条件も必須項目にすると、安い初期見積もりだけが有利になることを防げます。
実データに近い範囲でのPoCと受入試験
候補を2〜3社に絞ったら、1製品・1国・1申請種別など小さな範囲でPoCを行います。評価項目は検索性や版管理、監査ログ、権限などとし、合格基準は先に作って、印象だけで判断しないようにします。
PoCでは、営業用のサンプルより、検索しにくい旧文書や複数版の申請資料、変更履歴を匿名化して使うほうが実態に近い評価になります。受入試験では、正常系に加えて、差し戻し、期限超過、権限のない閲覧、連携エラー、バックアップからの復旧も試します。
CSVを伴う場合は、要求仕様からテスト結果、逸脱、承認記録まで文書がつながるようにします。PMDAの申請電子データFAQでは、事前バリデーションやルール違反の修正に関する考え方が示されています(出典: PMDA「申請電子データに関するFAQ」、確認日2026年8月)。委託先が最新情報を確認する手順も、受入条件に含めます。
薬事管理システムの契約形態と責任分界
薬事システムの外注では、開発そのものだけでなく、業務要件の確定、規制解釈、データの正しさ、バリデーション、インフラ運用、問い合わせ対応の責任を分けて契約します。
「薬事上の最終判断」と「システム設定・記録の実施」は同じ会社に丸ごと委ねられない場合があるため、責任分界表を契約書や別紙に残します。
準委任契約が向いている発注
準委任契約は、要件整理や導入支援、アジャイルな設定・改善、運用設計など、成果物を最初から固定しにくい業務に向いています。薬事部門と委託先が週次で優先順位を決め、実データを確認しながら業務を整える場合は、作業内容と稼働時間、担当者、会議体、成果の確認方法を明記します。
準委任では、予定時間を使ったことと、業務上使えるシステムが完成したことは同じではありません。そのため、要件定義書、設定一覧、データ移行結果、テスト記録など、各月や各フェーズの確認物を定義し、未完了の課題を次の期間に持ち越す条件も決めます。
薬事の判断を委託先が代わりに行うのではなく、意思決定を支える契約として設計します。
請負契約が向いている成果物
請負契約は、要件、仕様、納期、検収条件がある程度固まった設定、開発、連携、帳票、移行ツールなどに向いています。何をもって完成とするかは、画面の有無だけでなく、権限、監査ログ、エラー処理まで具体化します。さらに、性能とバックアップ、テスト記録と操作マニュアルも完成の条件に含めます。
薬事システムでは、受入後に規制仕様や業務ルールが変わることがあります。そのため、開発部分は請負、継続的な規制情報の確認や相談、改善は準委任、クラウド利用や保守はサービス契約というように、業務の性質に応じて分ける方法もあります。
仕様変更の扱いは変更管理票と単価表で決めておくと、口頭依頼による追加費用のトラブルを抑えられます。契約を一つにまとめる場合でも、成果物、作業、サービスレベルを章立てして区別します。
保守・SLAで確認する項目
保守契約で確認するのは、次の項目です。
- 受付と回答:問い合わせの受付時間、一次回答
- 復旧の条件:復旧目標、重大度の定義
- 障害対応:障害連絡、バックアップ、脆弱性対応、ログ保存
- 改定への対応:バージョンアップ、規制改定への対応
- クラウドの場合:データの保管場所、委託先の再委託、暗号化、MFA、サービス停止時の連絡、解約時のデータ返却形式
経済産業省の医療情報を取り扱う情報システム・サービスの提供事業者向けガイドライン第2.0版は、2025年3月28日に公表されました(出典: 経済産業省、2025年3月28日)。改定の観点として、対象事業者の明確化、事業者と利用者の合意内容、リスクコミュニケーションが示されています。
自社が医療情報を扱う範囲に該当する場合は、SLAを価格だけでなく、サービス仕様適合開示書や委託先管理の確認材料として使います。
薬事管理システムの費用相場とコスト内訳
薬事RIM専用製品は、見積もりがユーザー数や対象国、モジュール、文書量によって変わります。さらに、データ移行や連携、CSV、ライセンス契約の条件でも変わるため、公開された一律料金は少なくなっています。
以下の金額は薬事RIMの公式価格ではなく、2026年公開の医療システム費用目安と一般的な業務システムの参考値、リサーチノートの整理をもとにした予算取り用の推定レンジです。発注前には、必ず同じ前提条件で個別見積もりを取ります。
導入パターン別の初期費用の目安
予算取りの目安を、導入の規模に応じて四つのパターンに分けて示します。
- 1部門で1〜2業務を標準クラウドに載せる場合:初期費用300万〜800万円程度、月額10万〜50万円程度、期間3〜6か月
- パッケージ導入に移行・権限・帳票・ERP連携を加える場合:初期費用800万〜2,000万円程度、月額30万〜100万円程度または年額契約、期間6〜12か月程度
- 複数国、複数製品、eCTD、QMS・安全性・臨床との連携を含む大規模導入:初期費用2,000万〜1億円超、期間12〜24か月程度になる可能性
- 独自ワークフロー、申請データ基盤、複雑な外部連携を完全スクラッチで構築する場合:初期費用3,000万〜1億円超、期間18〜36か月程度という幅
ただし、いずれも公開相場からの推定で、薬事RIMに特化した定価や相場を保証するものではありません。比較の基礎にしたWalkersの2026年公開記事では、医療システムの機能規模別費用を紹介しています。最低限の機能は50万〜100万円、基本機能は100万〜250万円、複雑な機能は250万〜400万円、非常に複雑な機能は400万円以上です。
薬事RIMではeCTDや監査証跡、CSV、データ移行、規制改定テストが加わるため、この下限をそのまま使わず、追加作業を積み上げて考えます。
見積書で分けてもらう費用項目
初期費用は、要件定義、業務設計、ライセンス、環境構築の項目と、標準設定、カスタマイズ、画面・帳票、外部連携の項目に分けてもらいます。さらに、データの移行に関する作業と、テスト、CSV、教育、切替支援を別の項目にしてもらいます。
既存データの件数だけでなく、欠損、表記ゆれ、重複、旧版、文書の関連付けをどこまで直すのかが移行費を左右します。移行対象と対象外、移行後の検証方法も見積書に付記してもらいます。保守費を初期費用の年10〜20%程度と置くケースもありますが、これは一般的な置き方の参考で、サービス料金として断定できるものではありません。
運用費用は、ライセンスや利用料、インフラ、監視、問い合わせ対応の項目に分けます。さらに、バックアップや障害対応、セキュリティパッチ、規制改定対応を分けるほか、追加ユーザーや追加拠点、再バリデーションも項目にします。比べる際は、安さだけでなく、5年間の総保有コストと、規制変更時に追加請求される範囲で見ます。
費用を抑えるための工程の段階化
費用を抑える方法は、対象範囲と不確実性を小さくすることです。要件を削って品質を落とすやり方とは分けて考えます。まず1製品・1国・1申請種別で、申請案件、文書版管理、期限、監査ログを稼働させ、データ品質と利用定着を確認します。
その後、製品や地域、QMS・安全性・臨床との連携を追加すると、最初から全範囲を作り込む場合より、要件変更の手戻りを抑えられます。ただし、後から広げるための共通ID、マスタ項目、権限モデル、ログの保存方針は第1段階で設計します。初期リリースで使わない機能を隠すことと、将来拡張できない構造にすることは別です。
段階導入の見積もりでは、第1段階だけの費用と、将来拡張の単価・前提条件を分けて記載してもらいます。
薬事管理システムの委託先の選び方
委託先は、薬事業務を理解して長期運用を支えられるかで選びます。知名度やデモ画面の見栄えは、その判断材料の一つにすぎません。
グローバルRIM製品の導入支援が得意な会社、国内の薬事・文書・ワークフローに合わせた会社、品質・安全性など周辺システムとの連携が得意な会社では、同じシステムでも適合する企業が異なります。
薬事・医療機器の実績の確認項目
実績は、製薬、医療機器、診断薬のどの業務を担当したかまで確認します。「医療業界で多数導入」という説明だけでは、担当範囲が分からないためです。次の実績は、それぞれ個別に質問します。
- 業務の実績:申請案件、承認・認証、変更管理、再審査・更新、eCTD
- 関連機能の実績:当局照会、監査ログ、電子署名、データ移行、CSV
可能であれば、匿名化された成果物のサンプル、テスト記録、移行計画、稼働後の体制を確認し、営業担当者だけでなく実際の責任者にも同席してもらいます。
ベンダーが公表する導入効果は、比較材料として使えますが、自社の成果を保証するものではありません。例えばVeevaは、ビオメリューがVeeva RIMを10か月で導入し、変更管理の薬事データ追跡・影響評価にかかる時間を50%削減したと公表しています(出典: Veeva Japan、同社公表事例)。
自社で同等の効果を狙うなら、導入前の作業時間、対象件数、担当者数、検索・影響評価の手順を計測して、提案書の効果見込みと比較します。
eCTD・PMDA対応と規制改定への体制
薬事管理システムの導入後は、規制当局の仕様、コードリスト、提出ルール、バリデーションツール、社内SOPが変わる可能性があります。そのため、委託先に、PMDAの最新ページを誰が確認するのか、変更をどの会議で評価するのか、設定変更・テスト・再バリデーション・教育をどの期間で行うのかを質問します。
保守契約に「法令対応」とだけ書かれている場合は、情報提供だけか、改修と検証まで含むのかを明確にします。国内と海外で提出形式が異なる場合は、国別の要件を一つの画面に無理に押し込まず、共通データと地域固有データを分けます。
多言語文書、地域別の承認状態、提出履歴、当局とのコミュニケーションを追跡できる構造かも確認します。将来の拠点追加を考える場合は、利用地域のタイムゾーン、権限、データ保管、サポート言語、障害時の連絡体制まで評価対象にします。
CSV・監査証跡・セキュリティの担保と役割分担
CSVでは、システムが動くことだけでなく、意図した用途で一貫して正しく動き、記録が後から説明できることを確認します。ユーザー要件や機能仕様、リスク評価、テスト計画から、テスト結果、逸脱、承認、変更管理、運用手順まで、どの文書で管理するかを決めます。
開発会社がテストを実施しても、薬事上の業務要件と最終承認の責任は自社に残るため、役割分担を明記します。監査証跡は、誰が、いつ、何を、なぜ変更したかを追跡できることが基本です。
役割別権限、最小権限、MFA、暗号化、バックアップ、復旧テストを確認します。さらに、脆弱性対応、委託先の再委託、ログ保存期間、退職者のアカウント無効化も見ておきます。RFPの回答欄は「対応可」だけにせず、証跡のサンプル、設定方法、標準か追加開発か、運用担当者を書いてもらうことが重要です。
薬事管理システムの見積もりの比べ方
見積比較では、総額の大小だけでなく、同じ対象範囲で金額が出ているかをそろえます。A社はライセンスと設定だけ、B社は移行とCSVまで、C社は保守の初年度まで含めている、といったずれが起きがちです。そのため、前提条件、作業範囲、成果物、除外事項、期間、支払条件を同じ表に並べます。
金額が極端に安い提案は、必要な工程が抜けていないかを確認します。
複数社を同じRFPで比べる方法
複数社には、同じ業務シナリオとサンプルデータを渡し、同じ質問に回答してもらいます。例えば、製品の製造所変更が発生し、影響を受ける国、申請、文書、期限、担当者を確認して承認者へ回すというシナリオです。
検索、関係情報の表示、変更履歴、権限による見え方、承認、監査ログ、レポート出力まで実際に動かして見せてもらうと、単なる機能一覧より実務への合い方を評価できます。評価表は、薬事業務への適合、データ移行、eCTD・提出対応を軸に分け、次の観点も評価軸にします。
- 信頼性面:CSV・品質、セキュリティ
- 運用の面:連携、操作性、導入体制
- 長期の条件:保守・規制改定対応、費用、契約条件
重み付けは自社のリスクに合わせます。
期限漏れが最大課題なら期限管理と通知、監査対応が課題なら監査証跡と証拠文書、海外展開が課題なら共通マスタと多地域運用を重く評価します。
見積もりに含まれにくい追加費用
追加費用になりやすい作業には、移行データのクレンジング、文書の関連付け、過去版の取り込みがあります。追加拠点や追加ユーザー、既存システムとの連携、帳票の独自変更、英語などの多言語対応も対象です。テストデータの作成、CSV文書、教育の追加回数も、費用に加わる場合があります。
稼働後にも、追加費用が発生する場合があります。対象になりやすいのは次の作業です。
- 規制や環境の変化:規制改定、OSやブラウザの変更
- 安全対策:セキュリティ対応、バックアップ容量
- 追加の対応:問い合わせの超過、再バリデーション
RFPでは「含む・含まない」だけでなく、数量の上限と単価を提示してもらいます。
移行対象文書が何件までか、連携先が何システムまでか、教育が何回までか、重大障害の対応時間は何時間か、規制改定のどの範囲が保守内かを明記します。予算に余裕を持たせる場合も、根拠のない予備費として一括計上せず、発生条件と利用承認者を決めておくと社内説明がしやすいです。
薬事管理システムの発注で起こりやすい失敗と防ぎ方
発注の失敗は、機能不足だけでなく、業務とデータの責任者が決まっていないことから起こります。薬事部門だけで仕様を作り、後から品質保証や臨床、海外拠点を参加させると、権限や連携、保存期間、言語、CSVの条件が変わります。その結果、手戻りが増えます。
発注前から意思決定者と現場利用者をプロジェクトに含めます。
要件を増やしすぎる失敗の防ぎ方
現場の要望をすべて一度に実装しようとすると、標準機能で解決できる課題までカスタマイズ対象になります。要件は、法規制・監査・業務継続に必須のもの、業務効率を高めるもの、将来検討するものに分け、優先順位を決めます。
差し戻しや代理承認などの例外処理も重要ですが、例外を増やす前に、標準的なフローで業務を運用できるかを検討します。要件の優先順位は、開発会社と社内の関係部門で決めます。薬事責任者が規制上の必須条件を判断し、品質保証が記録と変更管理を、ITがセキュリティと連携を確認します。
優先順位を変えるときは、費用、納期、テスト、CSVへの影響を記録しておきます。これにより、納期直前に重要な要件が追加されるリスクを下げられます。
AI機能を先に導入する失敗の避け方
申請文書の検索、要約、差分抽出、変更影響の候補提示など、薬事業務でAIを使える場面はあります。ただし、学習・参照するデータが古い、重複している、正本が分からない状態では、AIの回答を評価できません。そのため、まずマスタ統一、メタデータ、権限、根拠文書、レビュー責任を整えます。
リサーチノートで確認した2025年の薬事ベンチマークでは、薬事データ品質を「優れている」と回答した企業は17%にとどまると紹介されています(出典: リサーチノート記載の2025年薬事ベンチマーク)。AIが作った候補をそのまま申請資料や当局回答に使うのではなく、担当者が根拠文書を確認して承認するHuman-in-the-Loopを前提にします。
AIを導入する場合は、人による最終承認や利用モデルとデータの範囲、プロンプトや出力の記録をRFPに書きます。さらに、誤りの報告、再現性、監査証跡、機密情報の扱いも盛り込みます。AI機能の有無より、正しいデータと説明可能な運用を提案できる委託先を優先します。
薬事管理システムのよくある質問(FAQ)
薬事管理システムの発注では、価格や導入期間、パッケージとスクラッチの違い、RFPやCSVの要否がよく質問されます。各質問への答えを、判断に使いやすい形で示します。
薬事管理システムの開発・導入費用はいくらですか?
標準クラウドを1部門・1〜2業務で導入する場合は、初期費用300万〜800万円程度が予算取りの目安です。
連携やデータ移行を含むパッケージ導入は800万〜2,000万円程度、複数国・大規模連携・スクラッチは2,000万〜1億円超になる可能性があります。
これらは薬事RIMの定価ではなく、2026年公開の医療システム費用目安と業務システムの一般的な相場を基にした推定レンジです。
薬事管理システムはパッケージとスクラッチのどちらがよいですか?
多くの企業では、規制対応やアップデートを継続しやすいパッケージ・クラウドを軸にし、独自性が必要な部分だけを設定や連携で補う方法が検討しやすいです。
独自の承認ルートやデータ基盤が競争力に直結し、長期の改修・再バリデーション体制を自社で持てる場合はスクラッチも候補になります。1製品・1国のPoCで実データに近い評価をしてから決めます。
薬事管理システムの発注にRFPは必要ですか?
複数社を同じ条件で比較するなら、RFPを作ることをおすすめします。対象業務、利用者、対象国、現行データ、必要機能を明記します。さらに、連携、セキュリティ、CSV、導入時期、保守、見積の分け方も書いてもらいます。
回答は、標準機能、設定、カスタマイズ、除外事項を分けてもらいます。簡易なRFPでも、比較条件がそろうことで発注後の認識違いを減らせます。
薬事管理システムのCSVは発注先に任せられますか?
委託先にCSV文書の作成やテスト支援を任せることはできますが、薬事上の業務要件と最終承認まで丸ごと委任することはできません。
自社の責任者が要求仕様、リスク、テスト結果、逸脱、変更を確認し、委託先は設定、テスト実施、証跡整理、課題対応を担うように責任を分けます。
契約前に成果物と承認者を決め、稼働後の変更管理と再バリデーションも保守範囲に含めるか確認します。
薬事管理システムの発注・外注方法まとめ
薬事管理システムの発注では、まず薬事RIMなのか薬剤・服薬管理なのかを明確にし、申請案件、文書、製品マスタ、承認情報、期限、変更履歴のどこを対象にするかを整理します。
標準クラウド、パッケージ導入、ローコード、スクラッチを、対象国、データ品質、規制対応、社内の運用体制から比較します。
発注前に行う三つの確認
一つ目は、Excel、共有フォルダ、メール、紙文書を一覧にして、正本、重複、欠損、版、保存期限を確認することです。
二つ目は、RFPで同じ条件の質問を投げ、見積書の前提と除外事項をそろえることです。質問は、要件、移行、連携、CSVなどの技術面と、教育、保守、規制改定対応などの体制面を含めます。
三つ目は、1製品・1国など小さな範囲でPoCと受入試験を行い、操作性だけでなく監査証跡、権限、データ移行、復旧まで確認することです。
最初の相談で伝える業務と費用の前提
費用相場は、標準クラウドの小規模導入で初期300万〜800万円程度、連携を含むパッケージ導入で800万〜2,000万円程度、大規模導入やスクラッチで2,000万〜1億円超という推定レンジです。薬事RIMの公式価格ではないため、ライセンス、データクレンジング、移行を分けた個別見積もりで確かめ、次の項目も別々に出してもらいます。
- 検証の費用:CSV、教育
- 継続の費用:保守、規制改定対応
業務とデータの現状を整理してから相談すれば、委託先からも実行可能性のある提案を受けやすくなります。
薬事管理システムは、導入日に完成して終わる仕組みではありません。正しいマスタ、根拠文書、権限、監査証跡、レビュー責任を運用し、PMDAなどの最新仕様や社内SOPの変更に追随できる体制まで含めて発注します。
最初から大規模に作り込まず、検証可能な範囲から段階展開することが、費用と規制リスクの両方を管理する方法です。
▼全体ガイドの記事
・薬事管理システム開発の完全ガイド
RFP作成前に役立つ無料ホワイトペーパーを2冊紹介します。
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。