
薬事管理システムは、製品や承認に関する情報、申請文書、規制上の期限、変更の記録を一か所にまとめ、薬事業務の判断と証跡を支えるシステムです。
全体像や機能、種類、進め方、費用、規制対応、開発会社の選び方を順に押さえておくと、発注側として打ち合わせで要件を伝えやすくなります。
▼関連記事一覧
・薬事管理システム開発の進め方/やり方/流れや方法/手法/工程/手順
・薬事管理システム開発でおすすめの開発会社/ベンダー6選と選び方
・薬事管理システム開発の見積相場や費用/コスト/値段について
・薬事管理システム開発の発注/外注/依頼/委託方法について
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
薬事管理システムの全体像
薬事管理システムが主に扱うのは、RIM(Regulatory Information Management)の領域です。
製品に関する情報は、成分や製造所といった基本情報から、承認・認証、申請文書、当局とのやり取り、変更履歴まで関連付けて扱います。
薬事業務を製品のライフサイクルに沿って追うため、必要な人は必要な時点で正しい情報を参照できます。承認された手順で情報を更新する仕組みである点が、ファイル置き場との大きな違いです。
薬事RIMと薬剤・服薬管理の対象業務の違い
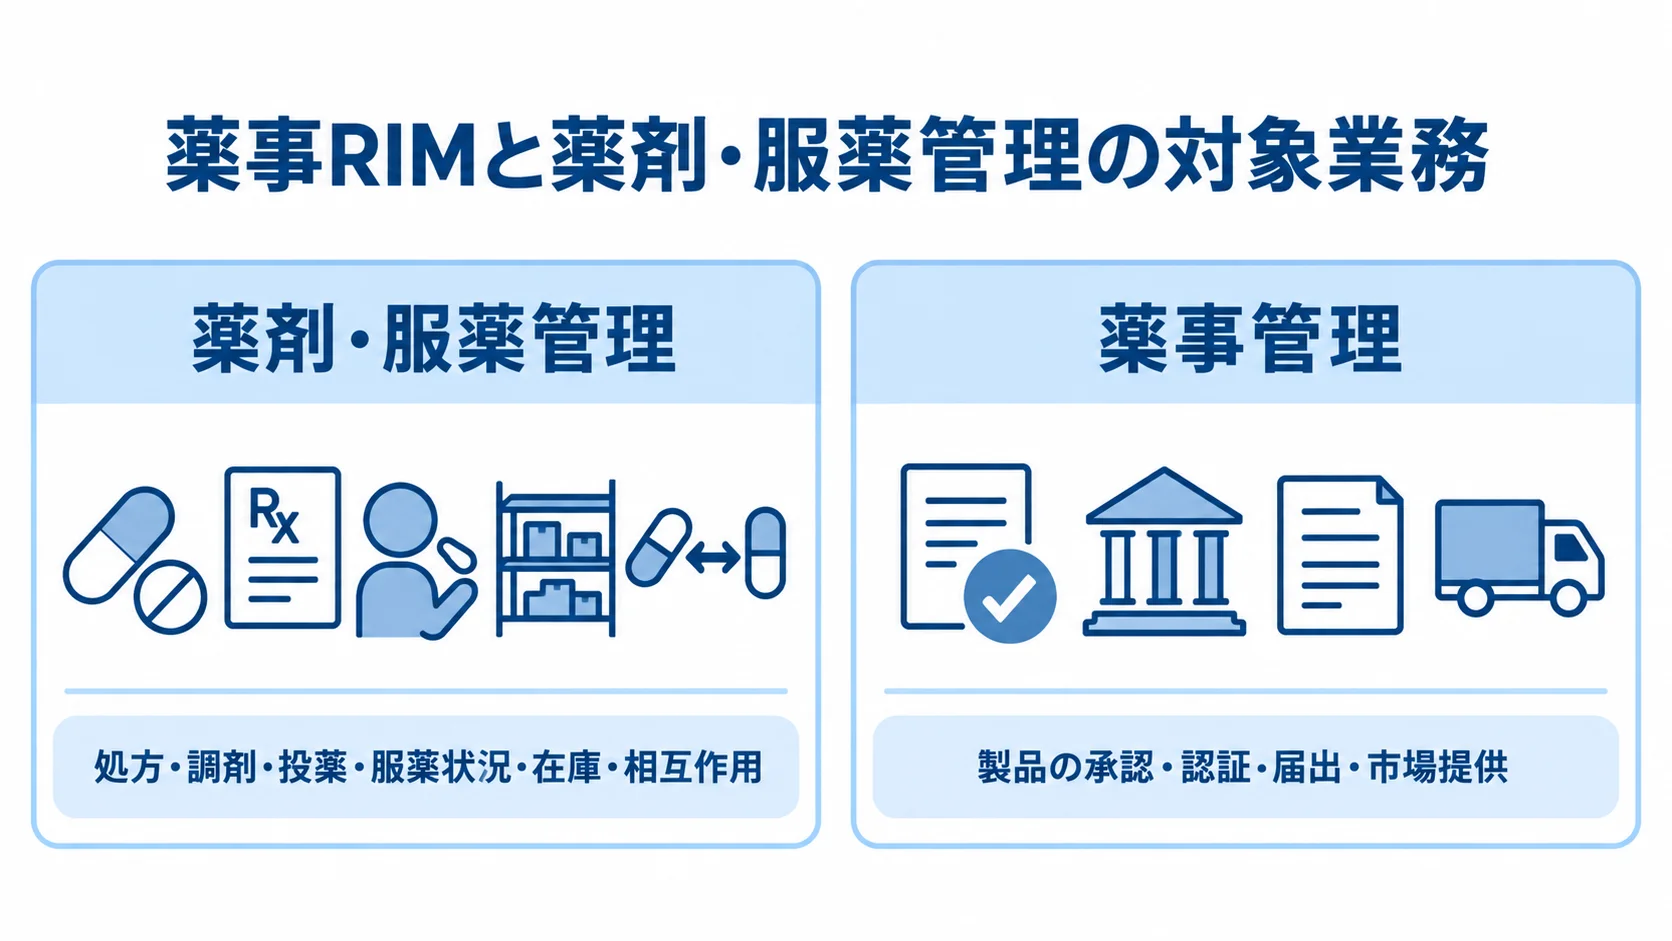
「薬事管理システム」という言葉は、病院や薬局の薬剤・服薬管理と混同されやすいものです。ただし、両者が扱う業務は異なります。
- 薬剤・服薬管理:処方、調剤、投薬、服薬状況、在庫、相互作用が主な対象です。
- 薬事管理:製品の承認・認証・届出と、規制に沿った市場提供を扱います。
製薬、医療機器、診断薬メーカーでは、申請案件や承認情報、eCTDが中心です。照会事項や変更管理、再審査・再評価、更新期限も、主な対象に入ります。
病院の薬剤部が導入先を探している場合は、目的が異なることもあります。そのため、選定の前に、自社が管理したい情報と業務を一文で言い表しておく必要があります。
承認申請から販売後の変更・更新までの追跡
薬事業務では、申請前の準備から承認後の変更、定期報告、更新、廃止まで、扱う情報が時間とともに増えていきます。現在の承認状態だけを示す台帳では、申請に使った資料や承認された版をさかのぼって追えません。
- 製品と文書:申請と文書をひも付け、担当者や国、製造所も同じ記録に入れます。
- 変更の履歴:変更前後の差分と承認履歴を残します。
- グローバル展開:国ごとの承認状況と現地の提出資料を、共通の製品マスタから参照できることが欠かせません。
- 国内中心の企業:製造所や表示、承認事項の変更は品質保証や生産に影響するため、薬事部門だけで完結させず、品質保証や製造との連携を見据えます。
臨床、安全性、情報システムとのつながりも、あわせて考えておく必要があります。
文書管理・安全性管理・QMSとの役割の違い
関連するシステムは、それぞれ扱う業務が異なります。
- 文書管理:保管、検索、版管理、レビュー、承認が中心です。
- 安全性管理:有害事象や安全性情報の収集、評価、報告を担います。
- QMS:品質イベント、逸脱、CAPA、変更管理、教育を対象にします。
薬事管理システムは、製品登録から当局提出、承認情報、規制上の期限までを中心に扱います。関連する機能と重なる部分があっても、すべてを1製品に集める必要はありません。
薬事情報を正とするシステムを中心に置き、文書や品質、ERPなどとはAPIやCSVで連携させる構成もあります。
製品を比べるときは、業務シナリオに沿って標準機能と監査証跡を見ます。加えて、データ保持、規制対応、連携方式の扱いも確認します。
薬事管理システムの主な機能
「申請管理」「文書管理」といった名称だけでは機能の中身が分からないため、1製品の業務シナリオをデモで確かめる必要があります。特に、変更履歴と権限の扱いは導入後の品質を左右します。監査証跡や検索性の出来栄えも、品質に関わります。
製品・成分・製造所・承認情報のマスタ管理
製品マスタには、製品の基本情報と薬事上の登録情報をまとめて持たせます。
- 製品情報:製品名、一般名、剤形、規格、強度、包装を登録する項目です。
- 申請・承認情報:申請区分、販売国、承認番号、承認日、更新日を管理します。
- 関連情報:成分、原料、製造所、工程、試験法を製品に結び付けます。
製品を変更したときに影響する申請や文書を検索できることが必要です。同じ製品でも、国や地域によって名称や表示、承認状態が異なることがあるため、共通項目と国別項目を分けて持てる設計にします。
更新の権限は、薬事、品質、製造、情報システムなどの役割に応じて分けておきます。そのうえで、確認者と正式版にする時点を決めておくと、承認前の情報が申請資料や帳票に使われることを防げます。
コード体系や表記の揺れをそろえておくと、移行後の検索のしやすさや連携の精度が高まります。
申請文書とeCTDの作成・レビュー・提出の管理
申請文書とCTD・eCTDでは、記録と提出物の両面で管理が必要です。
- 文書の記録:作成者、レビュー・承認者、版、製品情報を残します。
- 提出の記録:提出先、提出日、差替え履歴を管理します。
- 提出物の構成:フォルダ、リンク、形式、メタデータ、提出単位の扱い。
提出前のチェックから差戻し、差替え、提出後のアーカイブまで状態を追えると、共有フォルダの旧版を誤って使うリスクを抑えられます。
PMDAはeCTD v4.0の国内実装パッケージを更新しており、2026年6月3日には、国内コードリストやGenericodeなどを含むv1.6.0.3を公開しています(出典:PMDA「eCTD v4 国内実装パッケージ一覧」、2026年)。
導入時点の仕様だけでなく、更新に追随できる保守体制も見ておきます。更新の対象には、実装ガイドやコードリスト、検証ツールが含まれます。
照会事項・期限・変更管理のワークフロー追跡
申請案件と変更管理では、案件情報から期限、変更の影響までを追跡します。
- 案件情報:担当者、承認者、申請区分、提出・回答期限を登録します。
- 期限と状態:未完了の理由、差戻し先、代替担当者、エスカレーション先を表示します。
- 変更の影響:成分、製造所、表示、包装、試験法、工程を起点に、影響先を確認します。
案件には、コミットメントや次回の更新日も登録しておきます。状態の区分は、起案や承認待ち、提出済みなどを含め、社内の流れに合わせて設定します。
変更は、各国の承認情報や申請資料に影響することがあります。品質文書や生産工程にも影響が広がるため、その範囲を確認します。
変更の記録には、変更前後の値や承認者、適用開始日を、影響評価や関連文書と結び付けます。これにより、変更漏れや承認前の先行利用を防げます。また、変更を起点に影響範囲を一覧できるかも確かめておきます。
監査証跡・権限・連携によるデータの信頼性の確保
監査証跡には、誰が、いつ、どの項目を何から何へ変えたかを残します。閲覧や出力、承認、差戻し、削除、権限変更も記録の対象です。ログの保存期間や改ざん防止、検索方法、監査時の出力形式は、事前に取り決めておきます。
薬事データを守るには、役割別の権限や多要素認証が要ります。通信と保存時の暗号化、バックアップ、障害復旧目標も必要です。
連携先には、文書管理や品質管理、安全性情報、ERPなどがあります。臨床開発や生産管理、認証基盤も連携先になります。
- 方式と定義:API、CSV、SFTPなどの方式、項目定義、更新頻度を取り決めます。
- 障害時の処理:エラー時の再送や重複防止、責任者の割り当て。
- 情報の保護:機密ファイルの保存期間、手作業での復旧手順。
薬事管理システムの種類と選び方
方式は、標準機能を持つクラウドパッケージから、国内業務に合わせる設定型パッケージ、周辺業務を補うローコード・個別開発、独自要件向けのスクラッチ開発まで幅があります。
優先する方式は、品目数や利用者数、既存システムなどの条件で変わります。国・地域や薬事・IT体制、予算、導入期限も判断の材料になります。
クラウドパッケージの標準化と継続的な更新
クラウドパッケージは、サーバーやバックアップ基盤を自社で持たず、標準化された薬事機能を使う方式です。申請や登録、文書、期限の管理を、比較的早く始められる点が特徴です。
- 継続更新:規制や製品の更新を、サービス側から受けやすい方式です。
- 環境の統一:複数拠点や海外部門で、同じ情報を参照できます。
- 契約・運用確認:返却形式、保存場所、委託先、SLA、バックアップ世代の確認。
クラウドでも、CSVが不要になるわけではありません。設定変更や更新が自社のバリデーション方針に与える影響は、契約と手順に反映しておく必要があります。
自社では、アップデート前の検証方法や、追加ユーザーとAPIの費用も確かめます。
パッケージ設定型による国内業務と標準機能の折り合い
設定型は、標準機能を活かしながら国内業務に合わせたい企業に適した方式です。
- 設定対象:申請区分、承認ルート、帳票、組織権限、保存ルールの調整。
- 適合の考え方:Fit to Standardを基本とし、譲れない要件だけを個別化します。
- 実データで検証:匿名化した品目と文書を使い、移行や検索を試します。
設定対応と追加開発を分けて考えると、費用と保守の負担を抑えやすくなります。加えて、承認ルートの分岐や未来日付の変更、国別テンプレートなどを確認項目に含めます。eCTD出力やCSV文書、ログの検索と出力も確かめます。
確認には、架空のデータだけでなく、匿名化した実データに近い品目と文書を使います。
ローコード・スクラッチの使い分け
ローコードや個別開発は、標準機能にない申請受付や社内照会を補えます。集計や基幹連携を補う場合にも使えます。
- ローコード・個別開発:周辺業務だけなら短期間で作れる場合があります。
- スクラッチ:独自承認、複雑な既存連携、特殊なデータモデルを持つ業務向けです。
- 開発範囲:コアは標準化し、独自性が必要な部分だけに絞る方法。
薬事の正式な記録を扱う部分では、権限と版、監査証跡の設計が欠かせません。バックアップやテスト、変更管理も、設計の対象に入ります。
スクラッチでは、規制改定のたびに改修と再検証が必要になります。薬事責任者や品質保証、IT運用担当が長く関われない場合、退職や仕様変更によって維持できなくなるおそれがあります。
薬事管理システム開発・導入の進め方
導入では、まず現状と将来像を整理し、そのうえで候補を絞ります。製品を選んでから業務を合わせるのではなく、業務の側から考えるのが流れです。
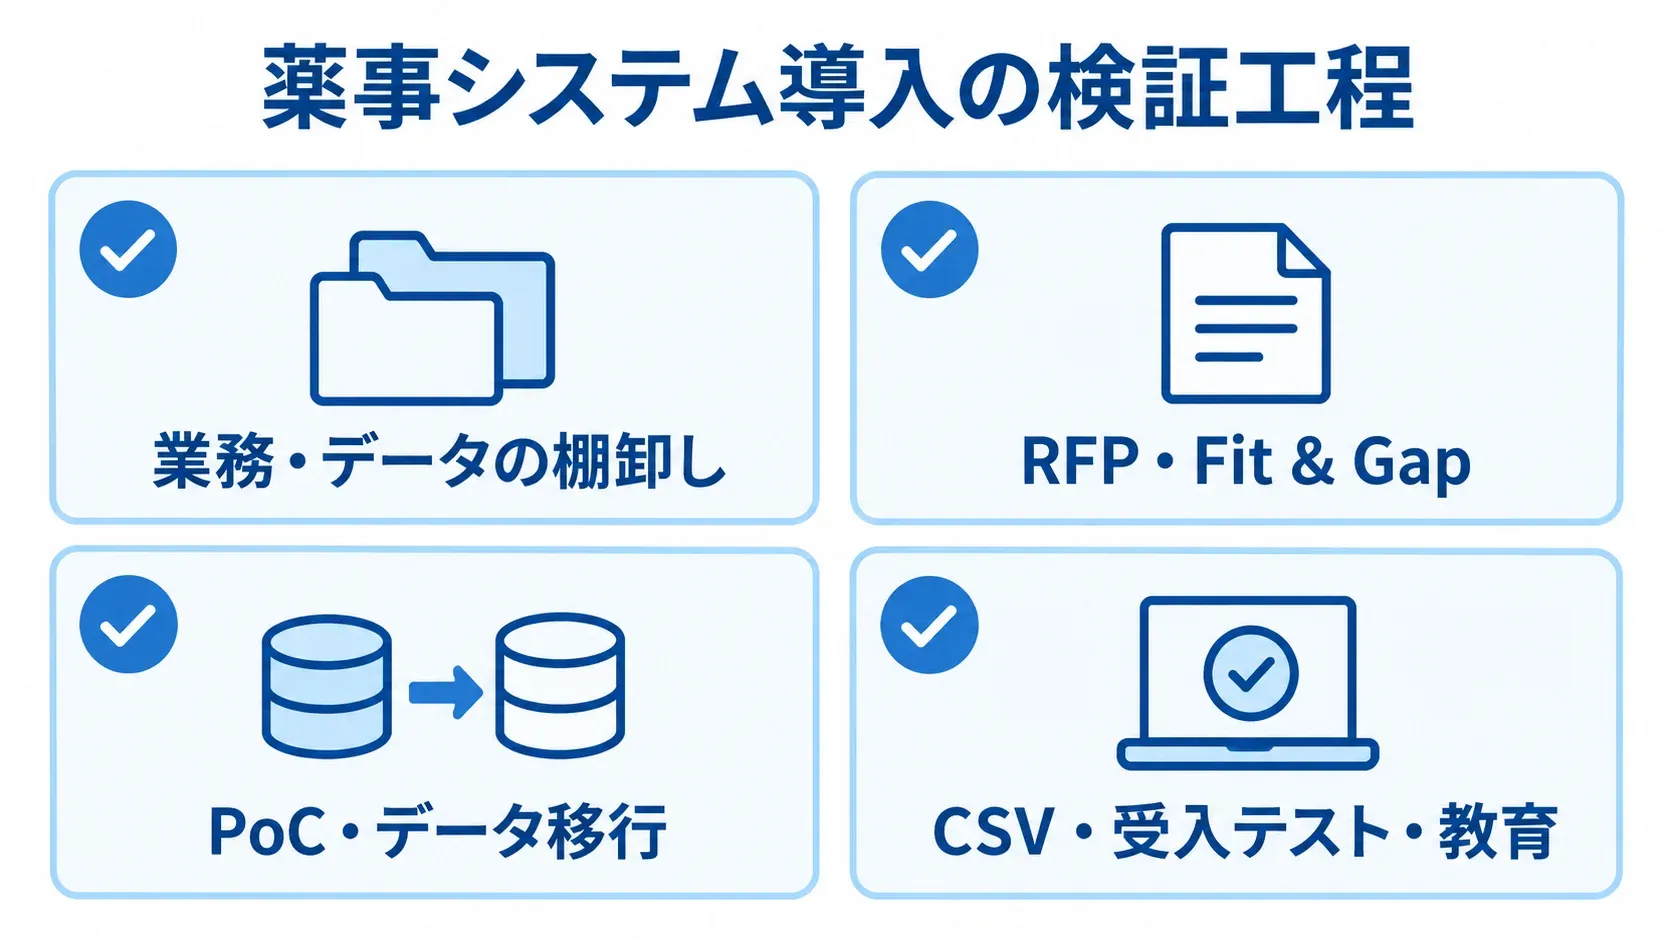
計画は、現行業務の洗い出しや対象範囲の定義から始まり、RFP、Fit & Gap、データ整備、PoCへと進みます。その後、設計・設定、移行、テスト、教育を経て、本稼働と運用改善まで組み立てます。
進め方の詳しい手順は、関連記事で確認できます。
▶ 詳細はこちら:薬事管理システム開発の進め方/やり方/流れや方法/手法/工程/手順
現行業務とデータの洗い出しと対象範囲の決定
最初に、製品登録から申請起案、文書作成、レビュー、承認、提出、照会回答を経て、変更、更新、アーカイブに至る流れを書き出します。
- 工程情報:入力、参照資料、担当者、承認者、期限、保存先、引き渡し方法の整理。
- 確認場所:Excel、メール、共有フォルダ、紙台帳、個人PCまで含めて調べます。
- データの状態:重複、欠損、旧版、表記揺れ、暗黙のルール。
対象範囲には、製品や承認情報を基本として、申請文書や照会事項、変更管理を含めるかを決めます。品質・安全性との連携も、対象に入れるかを判断します。
全製品・全拠点から始めると、移行と教育の負担が膨らみます。そこで、1製品・1国・1申請種別など、成果を測りやすい単位でパイロットを行う方法が有効です。
業務シナリオのRFPへの落とし込みとFit & Gap
RFPには、規模と業務、技術、運用の条件を具体的に書きます。
- 規模・業務:品目数、利用者数、国、申請種別、文書量を示します。
- 技術・統制:既存システム、連携、移行量、権限、ログ、電子署名、CSVを記します。
- 運用:教育、保守、規制改定対応の条件を記します。
「申請を管理する」と書くだけでは足りず、起案、承認、提出、照会回答、差替え、保管のシナリオまで示す必要があります。同じデータとシナリオで提案を依頼すると、各社の案を比べやすくなります。
Fit & Gapでは、要件を標準機能、設定、追加開発、業務変更に分けて整理します。個別の要望が多いほど、更新や規制変更の影響も大きくなります。
法令や品質上の必須要件と、現行業務の慣習は分けて考える必要があります。そのうえで、薬事とITの責任者が優先順位を決めます。
PoCとデータ移行による使いやすさと正確性の検証
PoCでは、匿名化した実データに近い品目や複数版の申請文書、旧製品、変更案件、照会事項を使います。そのうえで、検索時間や承認ルートの分岐、旧版の表示制御を確かめます。さらに、影響範囲の抽出や帳票出力、権限外の操作の拒否も確認します。
薬事担当者には、日常業務を再現して、操作を無理なく続けられるかを評価してもらいます。移行の前には、クレンジング方針を作り、製品と成分のコード、製造所、申請番号の表記をそろえます。そのほか、次の項目もそろえます。
- 文書版
- 日付
- 国コード
欠損や重複の確認も欠かせません。移行後の件数照合やサンプル照合、旧台帳の参照方法、移行データの承認者を受入基準に含めると、情報の移し忘れを防げます。
CSV・受入テスト・教育を経た段階的な本稼働
本稼働の前には、CSV文書や業務テスト、教育、運用体制を整えておく必要があります。
- CSV:要件、機能仕様、リスク評価、テスト、逸脱、承認、変更の記録。
- 受入テスト:申請、変更、期限通知、監査ログ、権限、復旧、連携再処理を確かめます。
- 教育・運用:関係部門の教育と、更新、問い合わせ、障害、規制対応の担当決め。
必要な文書や水準は、用途と社内の品質方針によって変わります。そのため、導入の初期に品質保証と合意し、対象範囲と、どこまでを誰が受け持つかをはっきりさせます。
テストでは、要件に合うかどうかだけでなく、動作が一貫しているか、記録が信頼できるかも確かめます。教育の対象は、薬事や品質、臨床が中心です。製造や情報システム、海外拠点も含まれます。
薬事管理システムの費用相場とコストの内訳
薬事RIM専用製品の価格は、利用者数や品目数、対象国といった条件で変わります。ほかにも、次の条件が関わります。
- 範囲:モジュール、文書量
- 移行と検証:移行、CSV
- 連携と契約:連携、ライセンス契約
条件によって料金が変わるため、公開された一律の料金は少ない傾向があります。
2026年時点の予算取り用の推定レンジを示します。特定製品の公式価格ではありません。正式な予算は、同じ業務範囲と5年程度の運用期間をそろえて見積もります。
費用の詳細は、関連記事でも確かめられます。
▶ 詳細はこちら:薬事管理システム開発の見積相場や費用/コスト/値段について
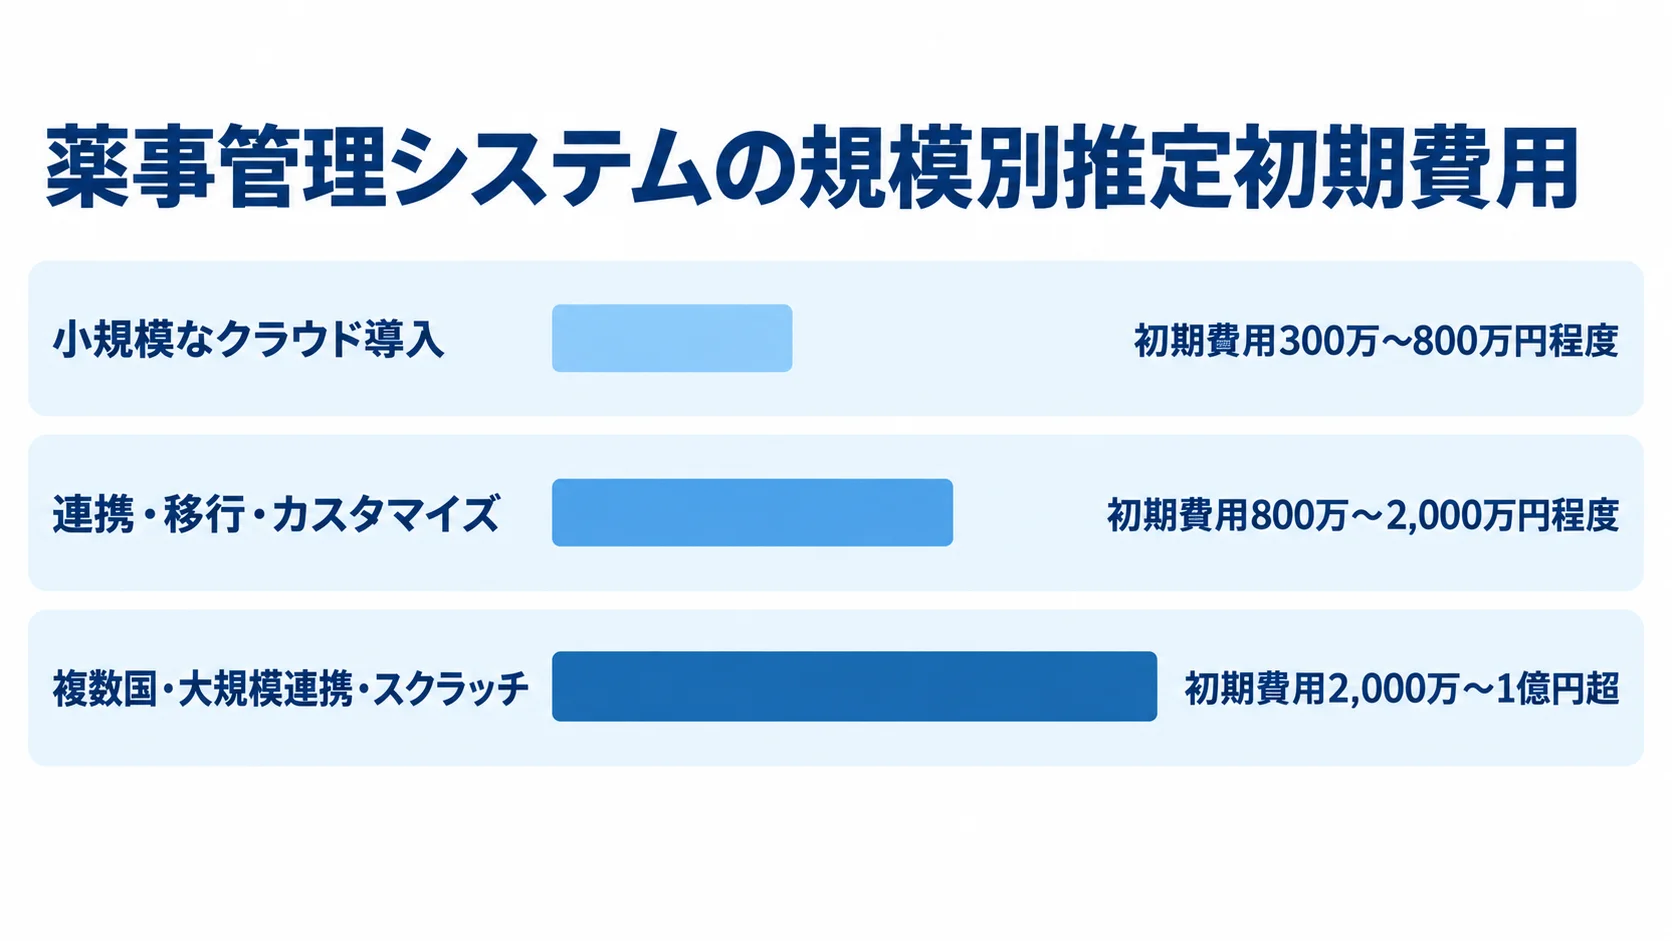
小規模なクラウド導入の初期費用の目安(300万〜800万円程度)
1部門、1〜2業務、限られた品目と利用者で、標準機能を中心に導入する場合が対象です。その場合、初期費用は300万〜800万円程度、月額は10万〜50万円程度が予算の起点になります。期間は3〜6か月程度が目安です。
これは薬事RIMの公式価格ではなく、医療・業務システムの公開相場と、設定や移行、教育の規模をもとに置いた推定値です。
文書の洗い出しや権限設計、監査ログ、CSV、初期データのクレンジングを省くと、稼働後の手戻りが増えます。そのため、見積に標準設定やユーザー登録、移行、テスト、教育、稼働後の問い合わせ対応が含まれるかを確認します。
連携・移行・カスタマイズを含む場合の初期費用(800万〜2,000万円程度)
複数の申請種別や文書移行、権限分岐、帳票、文書管理やERP連携を含む場合、初期費用は800万〜2,000万円程度です。月額は30万〜100万円程度、期間は6〜12か月程度が目安になります。
連携先が増えるほど、項目定義やエラー処理、接続テスト、運用監視の費用が加わります。移行件数や旧文書の版整理、CSV文書の作成、受入テスト、教育、運用設計は、それぞれ個別に見積もります。
初期見積に含まれない追加費用に備えて、要件変更時の単価や追加ユーザー・国、規制改定対応、保守範囲を契約前に確かめます。
複数国・大規模連携・スクラッチの費用の目安(2,000万〜1億円超)
複数国や複数製品、eCTD、品質・安全性・臨床との連携を含む場合は、初期費用が2,000万〜1億円超になることがあります。期間は12〜24か月程度が目安です。
- 大規模導入:複数国・製品、グローバル権限、大量の文書、独自のフローを含む規模。
- スクラッチ・統合:初期費用が3,000万〜1億円超、期間は18〜36か月に及ぶ場合があります。
- 保守:初期費用の年10〜20%程度を見込むこともあります。
これらは、要件と体制によって幅が大きい推定値です。
総額は、ライセンスや設定・開発、移行、連携に加えて、CSV、教育、保守、規制改定対応の費用に分けて捉えます。なお、保守費用の割合は契約条件によって変わります。
追加国や容量、API、検証環境、サポート時間が別料金の場合は、5年間の総保有コストで比べます。
見積における移行・CSV・保守の初期費用との切り分け
見積書では、要件定義や業務設計、ライセンスを、費用ごとに分けてもらいます。残りの項目は、次のようにまとめてもらいます。
- 開発と環境:設定、追加開発、インフラ、連携、データ整備・移行
- 検証と教育:テスト、CSV、教育、稼働支援
- 運用:保守、規制改定対応
文書の重複排除や旧版の扱い、移行後の照合、バリデーション文書は、初期費用だけでは見えにくいコストです。
利用者や品目の増加、海外拠点の追加、契約更新、緊急障害対応、終了時のデータ返却も、費用に関わる項目です。前提と除外条件を明記し、変更時の追加費用と納期を合意しておくと、予算超過を防ぎやすくなります。
2026年の薬事管理システムに関わる規制と最新動向
薬事管理システムは、導入して動き出せば終わりではありません。eCTDや申請電子データ、セキュリティ指針、クラウドの更新、AI利用の変化を追い続ける必要があります。
更新情報を受け取る人や、影響評価、テスト、手順改定を担う人は、要件定義の段階で決めておきます。
eCTD v4.0の国内実装更新の製品選定と保守への反映
PMDAの公開資料で更新される国内実装の情報は、製品の選定と保守に反映させます。
- 更新対象:実装ガイド、コードリスト、Genericode、OID、国内チェック項目です。
- 更新体制:仕様変更時の担当、検証環境、本番反映の時期を確認します。
- 申請前確認:公式技術情報と検証ツールを使ったチェック。
2026年6月3日に公開された国内実装パッケージv1.6.0.3には、同年6月時点のコードリストなどが示されています(出典:PMDA「eCTD v4 国内実装パッケージ一覧」、2026年)。
PMDAは、申請電子データについても情報を公開しています。初回版の提出予告時期に応じた最新版ルールでの検証や、ソフトウェアの更新情報が含まれます(出典:PMDA「申請電子データ提出に関する技術情報」、2026年)。
社内では、システム内のチェックだけに頼らない運用も設計しておく必要があります。
クラウドの安全管理と委託先との責任の分け方
医療情報や機密性の高い製品情報を扱う場合は、情報保護と委託先の管理を確かめる必要があります。
- アクセス・通信:役割別権限、多要素認証、暗号化、ログ監視の状況。
- 継続性:脆弱性への対応、バックアップ、復旧訓練。
- 委託先:障害通知や再委託、終了時の返却・削除などを、契約に定めておく項目です。
経済産業省は、2025年3月28日に、医療情報を扱う事業者向けの安全管理ガイドライン第2.0版を公表しました(出典:経済産業省、2025年)。
サービス仕様適合開示書やSLAの例も参考にして、自社と提供側の責任を具体的に示します。
厚生労働省も、2026年6月に医療情報システム安全管理ガイドライン第7.0版を公開しました(出典:厚生労働省、2026年)。接続先に医療情報がある場合は、対象範囲と社内基準を整理しておきます。
AI活用の前提となるデータ品質と人による最終承認
AIは、検索や差分の抽出、重複候補の発見、照会の分類、変更影響の候補提示に使えます。一方で、生成結果をそのまま申請や承認に使うのは危険です。
- 判断の記録:根拠文書、データ版、処理結果、確認者、最終承認を残します。
- データ整備:製品コード、成分、申請番号、文書版、承認日、国コードの統一。
- 段階的な評価:基盤を整えたあと、限定した業務で精度と安全性を確かめる進め方。
プロンプトも記録したうえで、人が誤りを見つけられるHuman-in-the-Loopを設計します。
特に、低品質のデータでは、もっともらしい誤候補が増える可能性があります。そのため、欠損や重複を減らし、検索や版管理、権限、監査証跡を先に整えておきます。
薬事管理システム導入で起こりやすい失敗と対策
導入の失敗は、機能の多さより、対象業務やデータ、責任者、運用ルールを契約前に決めていたかどうかで分かれます。そこで、実データに近い業務シナリオと、稼働後の役割を基準に評価する必要があります。
既存データの洗い出しを後回しにした移行のつまずき
既存のExcelや共有フォルダをそのまま移すと、作業は短時間で済むように見えます。しかし、重複した品目や旧版の文書、担当者ごとの表記の揺れ、欠けた承認情報も、新しいシステムに入り込みます。
検索できても正式版が分からなければ、紙や個人の台帳に戻ってしまうおそれがあります。そのため、移行の前に、正のデータと参照用、廃棄対象を分け、業務の責任者が承認します。
薬事部門だけで要件を決めた場合の連携と定着の失敗
薬事部門だけで画面を決めると、品質や製造、臨床、安全性、情報システム、海外拠点に必要な項目や権限が抜けることがあります。逆に、IT部門だけで決めた場合は、申請区分や承認の前後、照会の責任が現場に合わないこともあります。
部門を横断した体制を組み、業務の責任者が要件と受け入れを承認する形にします。
独自カスタマイズの増えすぎによる更新の停止
現行のExcelや承認ルートをすべて画面に再現すると、個別仕様が増えます。その結果、製品の更新や規制改定のたびに、検証と改修が必要になります。
発注側では、競争力につながる要件と、法令や品質上の必須要件、担当者の慣習を分けて考えます。
標準機能に合わせる範囲を決めておきます。カスタマイズするときは、更新への影響、テスト工数、保守担当者、終了条件を記録します。
AIへの任せすぎによる根拠と承認の欠落
AIの要約や影響範囲の推定は便利ですが、誤った文書や古い版を参照しても気付きにくい場合があります。そのため、AIの提案は候補として扱い、参照元や対象版、生成日時、確認者、承認者を残します。
重要な薬事判断は、資格や権限を持つ担当者が根拠文書を確かめたうえで、最終承認します。
薬事管理システムの開発会社・ベンダーの選び方
開発会社は、機能数や知名度だけでなく、薬事業務、規制、移行、CSV、保守への理解と、導入後の担当体制で見ます。機能の一覧だけでは、申請や変更、監査の場面で実際に使えるかは分かりません。
自社の業務シナリオを示したうえで、同じ条件のもとで、デモや見積、体制、保守を比べます。
薬事・製薬・医療機器の業務経験
候補先の業務知識や実績、導入後の担当体制を、発注側から確かめます。
- 業務経験:薬事担当者の参加と、製薬・機器・診断薬での経験。
- 類似実績:導入件数に加えて、品目数や拠点、申請種別、既存システム、移行量を比べます。
- 継続体制:薬事、移行、CSV、セキュリティ、保守の担当が参画する時期。
守秘義務の範囲で、匿名化された資料や業務フローを示してもらい、具体性を確かめます。薬事の知識を持つ人が営業の場だけに参加し、本番の開発は開発者だけで進む体制には注意が必要です。
提案書には、責任者や薬事リード、移行・CSV・セキュリティ・保守の担当について、氏名か役割を記載してもらいます。担当が交代したときの引き継ぎ方法も確かめておきます。
eCTD・監査証跡・CSV・セキュリティに関する証拠の提示
技術面の評価では、規制への対応とシステムの統制を裏づける証拠を確かめます。
- 規制・記録:eCTDや申請電子データの仕様への追随、版管理、監査証跡、電子署名。
- 安全性・連携:権限、バックアップ、復旧、脆弱性対応、連携方式の確認。
- 証拠資料:ログ、テスト計画、変更履歴、SLA、障害手順、返却形式を求めます。
CSVの要件やリスク評価、テスト、逸脱、承認、変更管理について、誰が作成し、誰が承認するかを決めておきます。ただし、提供側の検証資料をそのまま使えるとは限りません。
自社の設定や連携、権限、運用の変更で必要になる追加の確認は、あらかじめ合意しておきます。規制改定時の検証費用と納期も、保守契約に含めます。
導入後の保守・教育・規制改定対応の比較
導入時と本稼働後のそれぞれで、支援の内容を分けて確かめます。
- 導入管理:課題と変更の管理、品質ゲート、決定者、遅延連絡、受入条件。
- 運用支援:窓口、障害対応、復旧、教育、マスタ更新、リリース説明の内容。
- 規制対応:改定時の影響評価と改修の進め方。
社内で運用を続けられるよう、手順書と教育計画も納品物に含めてもらいます。候補先は、機能の適合、規制の理解、CSVと品質の観点で見ます。そのうえで、導入の段階と稼働後の運用に分けて、確かめる項目を比べます。
- 導入:移行、連携、費用、納期
- 運用:セキュリティ、保守、拡張
5年間の総額と、担当者が替わっても運用を続けられる体制を評価します。
▶ 詳細はこちら:薬事管理システム開発でおすすめの開発会社/ベンダー6選と選び方
▶ 詳細はこちら:薬事管理システム開発の発注/外注/依頼/委託方法について
薬事管理システムに関するよくある質問(FAQ)
必要な範囲は、企業の規模や対象製品、国内外の申請、既存システム、品質方針によって変わります。導入前によくある質問と判断の基準を、順にまとめます。
薬事担当者が少ない企業でも導入できますか?
導入できます。最初から全業務を対象にせず、申請案件や文書、期限、承認履歴など、手作業の負担や漏れが大きい範囲から始めるのが現実的です。
外部の支援を受ける場合でも、社内の業務責任者と承認者を決め、運用を任せきりにしないことが大切です。
パッケージとスクラッチ開発はどちらが適していますか?
標準的な申請や登録、文書、期限の管理を早く安定させたい場合は、パッケージが適しています。一方で、独自の承認モデルや複雑な既存連携が競争力に直結する場合は、個別開発が候補になります。
薬事の中核はパッケージで管理し、周辺業務だけを個別開発する方法が合う場合もあります。その判断には、Fit & Gapで標準機能や設定、追加開発、業務変更を分けて整理することが役立ちます。
薬事管理システムにはCSVが必ず必要ですか?
必要性と範囲は、用途やデータの重要度、社内の品質方針、既存の手順によって変わります。そのうえで、薬事判断や申請情報に関わる機能では、要件やリスク、テスト、承認、変更管理を記録し、意図した品質を説明できる状態にしておきます。
クラウドの標準機能であっても、自社の設定や連携が正しく動くことは、受入テストで確かめます。
導入前に最初に整理すべきことは何ですか?
まず、薬剤・服薬管理ではなく、製薬・医療機器・診断薬などの薬事RIMが対象かを確かめます。次に、対象製品、申請種別、国を一覧にし、そのうえで次の項目も整理します。
- 業務:文書、期限、変更管理
- 連携と体制:連携先、利用者、承認者
- データ:移行データ
対象を1製品・1国・1申請種別に絞ったPoCで、検索や版管理、監査ログ、通知、受入手順を検証すると、全社展開の前提が見えてきます。
薬事管理システムの全体像と段階的な導入
薬事管理システムは、文書を保存するだけの仕組みではありません。製品や承認情報、申請案件、照会事項、変更履歴、期限を結び付け、業務の判断と証跡を支えます。
まずは薬剤・服薬管理との違いをはっきりさせ、文書や品質、安全性、臨床、生産、ERPとの役割分担を決めることが出発点になります。
導入判断における機能・費用・規制・運用の一体的な比較
小規模な標準クラウドの導入は、初期費用300万〜800万円程度が目安です。連携や移行を含む場合は、800万〜2,000万円程度になります。
- 小規模な標準導入:初期費用の目安は300万〜800万円程度。
- 連携・移行を含む導入:初期費用800万〜2,000万円程度の見込み。
- 大規模・複数国・スクラッチ:2,000万〜1億円超の推定レンジ。
薬事RIMの料金は、個別の条件によって変わります。そのため、移行やCSV、教育、保守、規制改定対応を含めた5年の総額で見積もることが大切です。
全社や全製品へ一度に広げるのではなく、1製品・1国・1申請で品質と運用を検証するとよいです。承認や変更、期限、監査証跡の仕組みを整えてから、段階的に広げます。
開発会社やベンダーは、薬事業務、CSV、移行の観点を中心に比べます。加えて、規制と安全、人と運用の二つの観点も見ておきます。
- 規制と安全:eCTD、セキュリティ
- 人と運用:教育、保守
発注側は、薬事・品質・ITの各部門が納得できる体制を選びます。
まずは薬事データと業務シナリオの整理
製品や申請、文書、期限、変更履歴を一覧にして、正とする情報を決めます。そのうえで、実データに近い小規模なPoCで、検索や版管理、権限、監査証跡、期限通知、承認を確かめます。
確認できたら対象の製品や拠点を広げていきます。費用と規制対応の見通しを持ちながら進めると、現場に根づくシステムを作りやすくなります。
▼関連記事一覧
・薬事管理システム開発の進め方/やり方/流れや方法/手法/工程/手順
・薬事管理システム開発でおすすめの開発会社/ベンダー6選と選び方
・薬事管理システム開発の見積相場や費用/コスト/値段について
・薬事管理システム開発の発注/外注/依頼/委託方法について
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。