
薬事管理システム開発は、製品情報・申請文書・承認状況・変更履歴・期限を正しく結び、薬事判断を再現できる基盤を作る取り組みです。進め方は要件整理から定着までの6フェーズです。
対象は製薬企業・医療機器メーカー・診断薬メーカー向けの薬事管理システムです。病院や薬局の薬剤・服薬管理とは対象が異なります。
▼全体ガイドの記事
・薬事管理システム開発の完全ガイド
・業務システム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「業務システム開発の完全ガイドブック」で詳しく解説しています。
・スクラッチシステム開発を依頼する会社の選び方やRFPの作り方については、無料ホワイトペーパー「スクラッチシステム開発の完全ガイドブック」で詳しく解説しています。
薬事管理システムの全体像
薬事管理システムは、製品の承認申請から変更申請、再審査・再評価、更新、販売後の登録情報管理までを一貫して扱うシステムです。
薬事管理システムでは、Excel、共有フォルダ、メール、紙台帳に分かれた情報を、製品マスタと案件・文書・期限・責任者の関係でまとめて管理できる点に価値があります。
薬事RIMと薬剤・服薬管理の違い
薬事RIM(Regulatory Information Management)は、薬機法や各国の規制に対応するため、承認・認証・届出と申請文書を中心に管理します。そのほかに、製品登録と照会事項を管理します。さらに、変更管理とコミットメントも管理の対象になります。
薬剤・服薬管理は、病院や薬局での処方、調剤、在庫、患者への服薬状況などを管理します。
検索時に「薬事管理」と入力していても、求めている対象が異なる場合があります。そのため、開発の初期に利用部門と管理対象を明文化しておくことが大切です。
薬事管理システムの主な機能
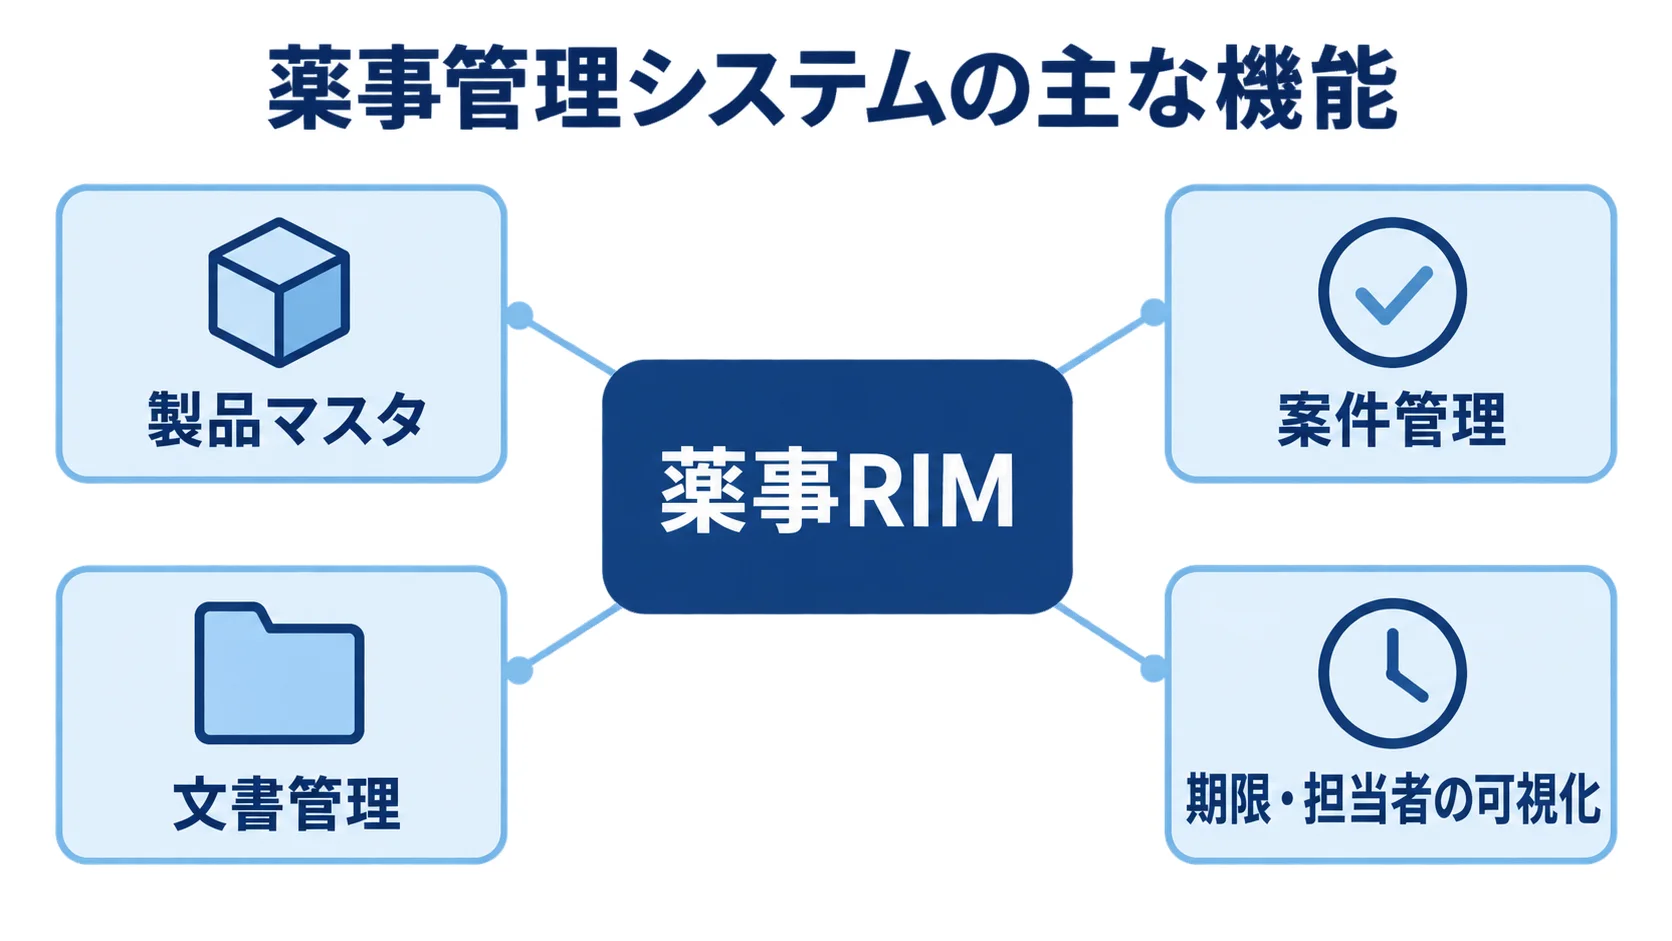
薬事管理システムでは、製品情報から申請文書、承認後の変更までを業務の流れに沿って扱います。中心となる機能は、次の4つです。
- 製品マスタ:製品・成分・剤形・規格・製造所・国・販売承認の情報
- 案件管理:申請・変更・更新・照会事項の追跡
- 文書管理:CTDやeCTDの作成・レビュー・承認から、提出後のアーカイブまで
- 期限・担当者の可視化:ダッシュボードでの期限と担当者の把握
監査証跡、電子署名、役割別権限、版管理、検索、バックアップの機能も、実運用には欠かせません。
品質・安全性・ERPとの連携は、導入範囲に応じて要件に含めます。
導入範囲は企業規模で変わります。小規模企業では、「申請案件・文書・期限・承認履歴」をまとめて扱うところから始めると、効果を測りやすいです。複数国・複数製品を扱う企業では、製品マスタを共通化し、臨床開発、品質、安全性、ERPなどとデータをつなぐほうが、単なる文書保管より大きな成果につながります。
薬事管理システム開発の進め方
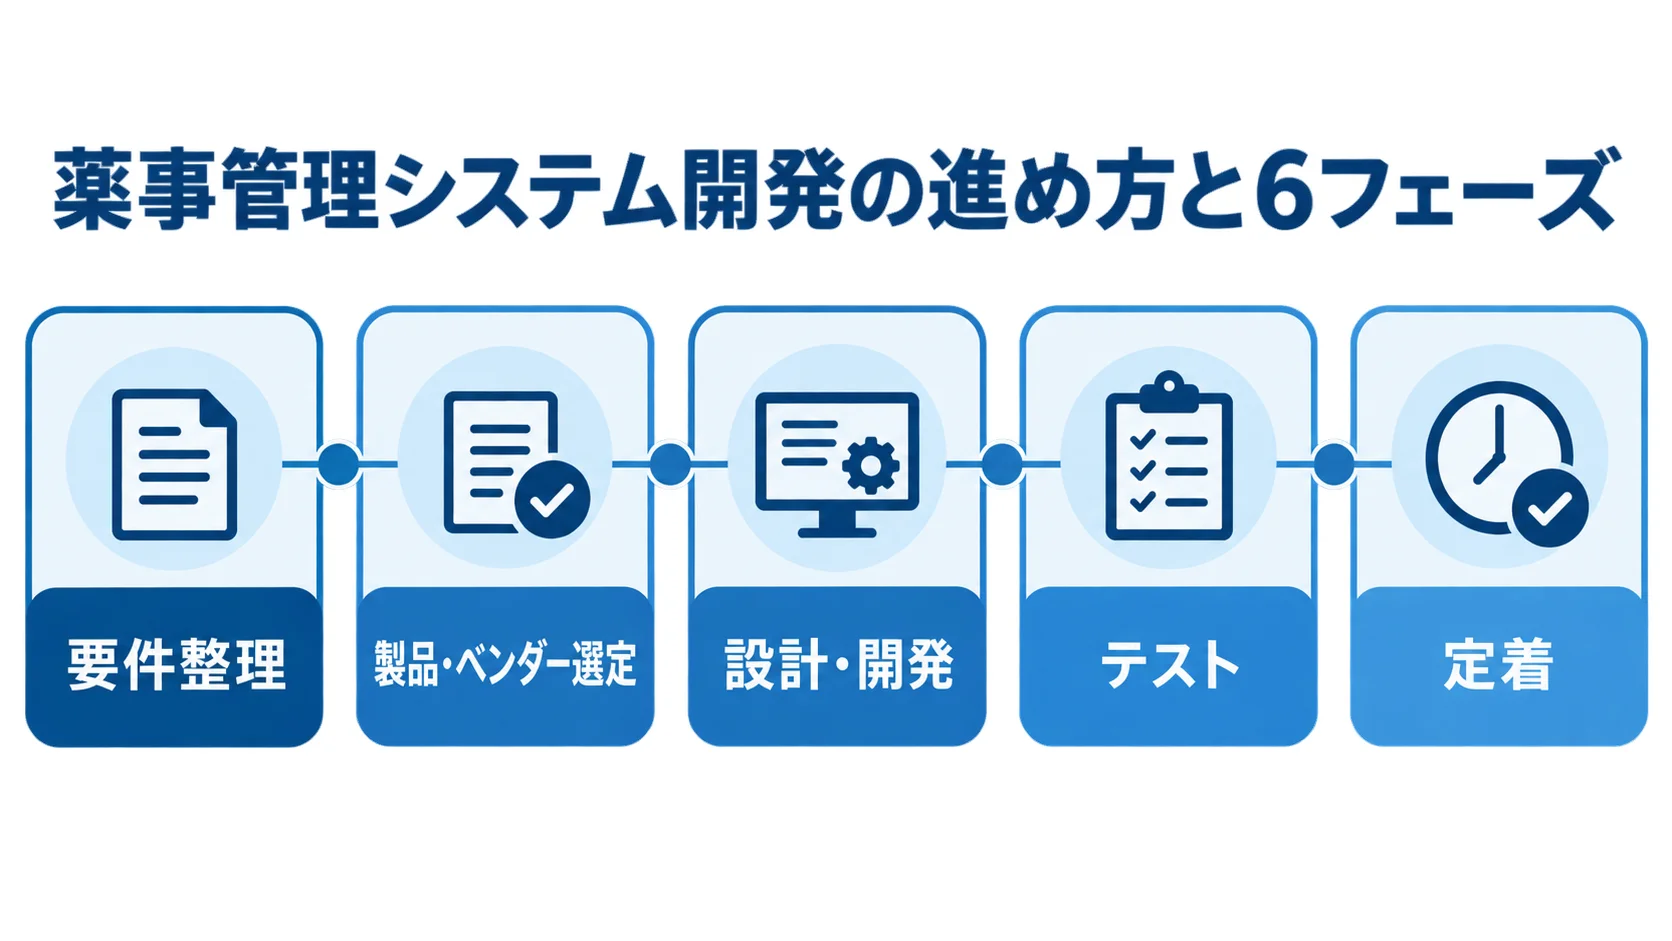
要件整理から定着まで、各段階で決めたことを次の段階に引き継いでいくと、判断の抜け漏れを防げます。
- 要件整理:管理対象と成功条件を決める
- 製品・ベンダー選定:パッケージ、クラウド、スクラッチの中から候補を絞る
- 設計・開発:業務設計とシステム開発を進める
- テスト:機能テストとCSVによる動作検証を行う
- 稼働と定着:段階的に稼働させ、教育と改善で現場に根づかせる
最初は代表的な1製品・1国・1申請種別を小さく検証し、その結果をもとに段階展開するのが現実的です。
フェーズ1:管理対象と成功条件の要件整理
要件整理では、最初に薬事RIMの対象範囲を確定します。そのうえで決めておきたいのは、次の4点です。
- 対象範囲:製薬の承認申請を中心にするか、医療機器の承認・認証やQMSまで含めるか、診断薬の登録情報まで扱うかで切り分けた範囲
- 現行データ:Excelや共有フォルダなどに分かれた情報の一覧と、重複・欠損・旧版・担当者不明のデータ
- 業務の完了条件:機能名で止めず、「変更起案から影響評価、承認、当局提出、関連製品への反映、証跡保存までを担当者が検索できる」と書く形
- 成功指標:導入前に測れる数値(例:期限超過件数、最新版確認にかかる時間)
現行データの棚卸しでは、メールや紙台帳の情報に加えて、申請文書、製品マスタ、期限表も対象に含めます。
成功指標には、申請文書の検索時間や手入力の回数、承認履歴の追跡時間も含めると、稟議でも説明しやすくなります。
フェーズ2:パッケージ・クラウド・スクラッチの選定
選択肢は、次の4つです。
- クラウドパッケージ:グローバルRIMの製品
- 国内パッケージ:国内向けの薬事・文書・ワークフローの製品
- ローコードによる内製:周辺業務を社内で作る方法
- スクラッチ開発:既存の基幹システムと連携する開発
短期間で規制対応を続けたい場合はパッケージが候補になりますが、自社独自の承認ルートやデータ項目をどこまで標準機能で表現できるかを確認します。
選定時は、デモ画面の印象より、実データに近いシナリオで比べます。そのうえで、1製品・1国・1申請種別を使い、製品マスタ登録から監査ログ確認までを実演してもらいます。特に、照会回答や変更影響評価、eCTD出力の流れを見ておくと、実務に近い形で各社を比べられます。
契約前には、次の項目を明らかにします。
- データの所在地、MFA、暗号化:同じ質問票で候補会社に確認する項目
- 障害復旧とSLA:稼働後に障害が起きたときの復旧と水準の取り決め
- 解約時のデータ返却:契約を終える際のデータの戻し方
- 規制改定時の責任分界:改定への対応をどこまで誰が担うかの線引き
フェーズ3:業務設計とシステム開発
設計では、現行業務をそのまま画面に置き換えず、申請起案から提出、アーカイブまでの流れを標準化します。その流れに沿って画面や承認の仕組みを組むには、5つの事項を設計段階で決めておく必要があります。
- 入力と承認:各工程の起点となる情報、入力担当者、承認者
- 工程の管理:期限、差し戻し条件、完了記録
- 次工程へ渡すデータ:稼働後に受け渡しの抜けが起きにくくなるよう、設計段階で決めておきます
- 設計に加わる部門:薬事部門に加え、品質保証、臨床開発、安全性の担当者。情報システムと海外拠点の代表者も参加させます
- データ設計:製品情報と申請案件、文書、版、関連変更を台帳ごとに分け、どの情報を正本とするかまで
データ設計では、製品、成分、剤形、規格を、それぞれ別々の台帳として扱います。さらに、製造所、国、当局、承認番号も、台帳ごとに分けます。
eCTD v4では国内実装ガイドやコードリストが更新されるため、PMDAが2026年6月3日に公開した国内実装パッケージv1.6.0.3のような更新に追随できる設計にします。要件定義書には、規制改定時に影響範囲を調べ、必要な改修・テスト・再バリデーションを記録する手順まで書いておくと安全です。
フェーズ4:機能テストとCSVによる動作検証
薬事管理システムのテストでは、画面が表示されるかを確かめるだけでは足りません。そこで、機能テストでは入力から出力まで要件どおりに動くかを確かめ、役割別権限、監査証跡、電子署名、バックアップからの復旧も検証します。
テストの対象には、次の2点も入れます。
- 外部連携・負荷・脆弱性・異常時の通知:テストで確かめる項目
- 欠落時の対応:申請データや文書が欠落した場合に、誰が発見し、誰が判断し、どの証跡を残すかを、テストシナリオに入れる
規制対象の業務では、CSV(コンピュータ化システムバリデーション)を開発会社だけに任せないようにします。
利用目的とリスクを踏まえ、次の項目ごとに責任者を決めます。
- 要求・仕様・計画:ユーザー要求仕様、機能仕様、リスク評価、テスト計画
- 実施後の対応:実施結果、逸脱・是正、最終報告、変更管理
PMDAは2026年4月14日に申請電子データのバリデーション用ソフトウェア情報を更新しています。そのため、採用するツールや提出前確認の手順を、最新の技術情報に合わせて見直します。
フェーズ5:段階的な稼働と切替リスクの抑制
本番稼働は、全社一斉の切替より、対象製品や地域、申請種別、部門を区切って段階的に移行するほうが向いています。進め方は次の順です。
- 新規案件から始める:過去データを移すのではなく、新規案件を対象に運用を始め、検索性と期限管理を確かめます。
- 製品と台帳を広げる:その後、重要度の高い製品や海外拠点を加え、旧台帳を参照専用にして二重管理の期間を短くします。
切替判定では、移行データの件数だけでなく、製品と承認情報の紐付け、文書の最新版、承認期限を確認します。そのうえで、担当者や権限、監査ログ、バックアップ復元も確かめます。
移行前後の件数差分とサンプル照合を行い、未移行・重複・要確認データを一覧にします。
重大な未解決事項がある場合は、稼働を急がず、暫定運用と責任者を決めてから切り替えます。
フェーズ6:教育と改善による現場への定着
稼働後に使われない原因は、操作が難しいことだけとは限りません。たとえば、入力項目の意味や、旧版を使ってはいけない理由が伝わっていないこともあります。さらに、承認者の責任や差し戻しの方法、障害時の連絡先が、現場に届いていない場合もあります。
役割別の短い研修や実案件の演習、操作マニュアル、問い合わせ窓口を用意し、薬事担当者が自分の業務で使える状態を作ります。
定着度は、ログイン人数よりも業務指標で測ります。次の3つの観点を、月次で確認します。
- 期限と案件の処理:期限アラートへの対応率、未処理案件の滞留日数
- 文書と承認履歴:最新版文書の利用率、承認履歴を探す時間
- 手作業の量:Excelへの再転記件数
新しい規制や製品追加、組織変更、システム連携の要望は、変更管理に載せます。
現場の個別要望は、そのままカスタマイズせず、標準機能、運用変更、追加開発のどれで対応するかを判断します。
薬事管理システムの費用相場とコストの内訳
薬事RIM専用製品の金額は、ユーザー数や対象国、モジュール、文書量で変わります。さらに、データ移行や外部連携、CSV、契約形態によっても変わるため、公開された一律の公式価格を当てはめることはできません。
そこで、ここでは2026年版の一般医療システム開発の費用目安と、業務システムの相場をもとにした予算取り用の推定レンジを示します。製品料金を断定するものではなく、提案依頼前の規模感として利用します。
導入パターン別の費用レンジと期間
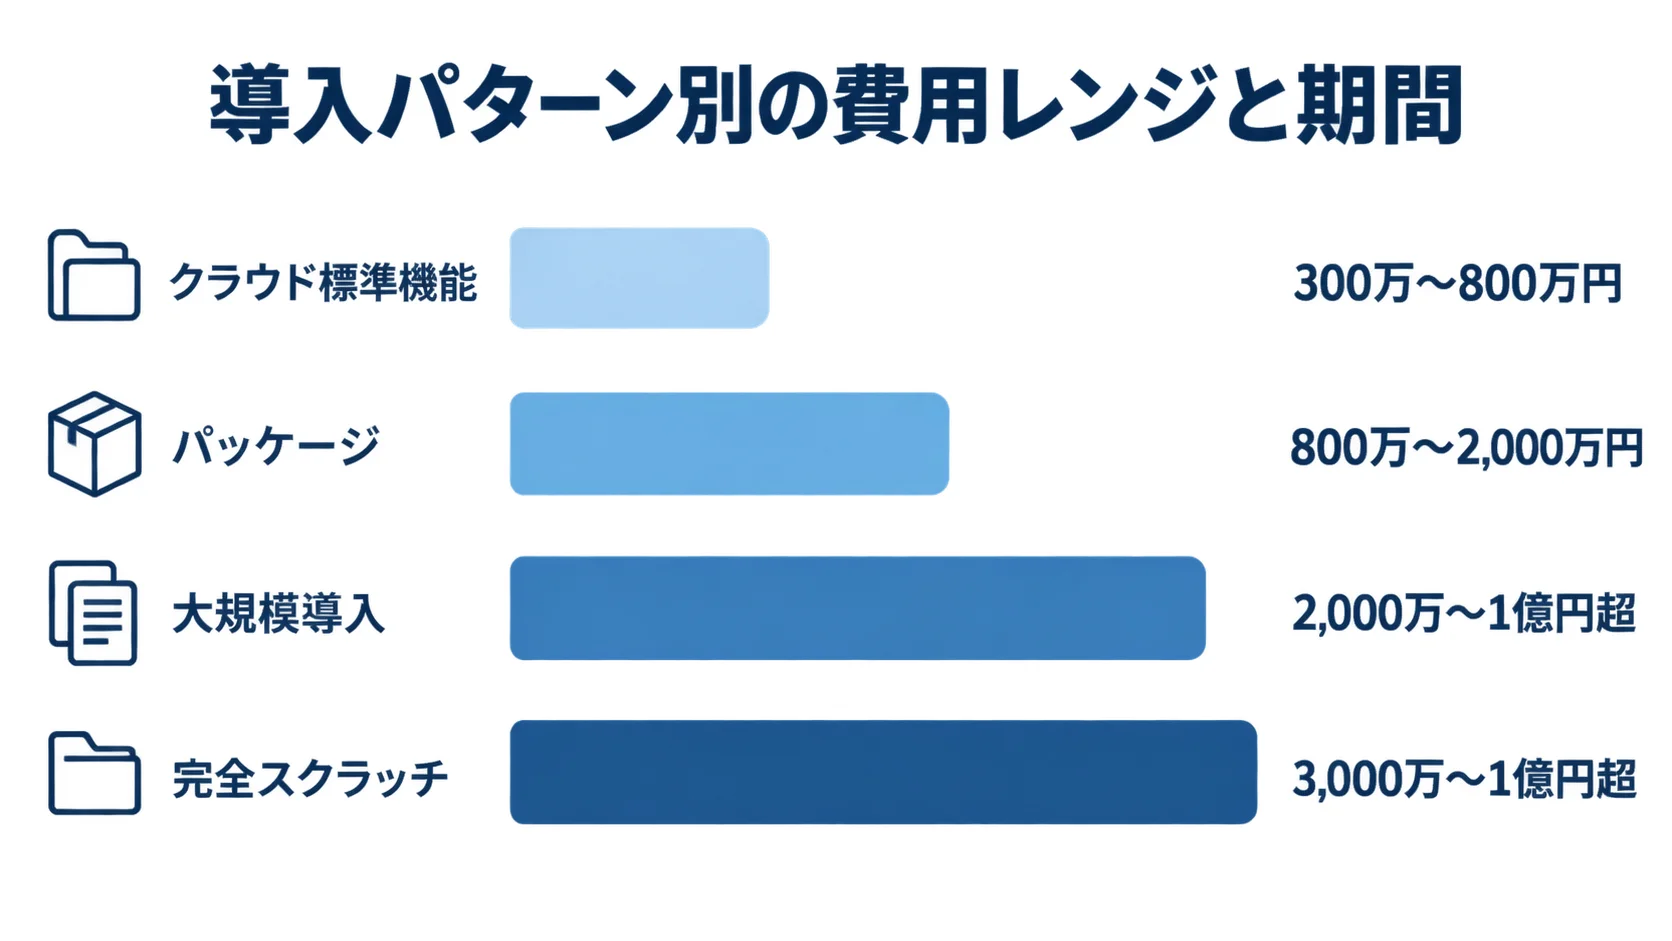
費用と期間は、導入の範囲と要件で大きく変わります。代表的な4つのパターンで、費用と期間の目安を比べます。
- 1部門・1〜2業務でクラウド標準機能を導入:初期費用300万〜800万円、月額10万〜50万円程度、期間3〜6か月が予算の起点
- パッケージ導入の拡張:データ移行、権限、帳票、ERPなどの連携を加えると、初期800万〜2,000万円、月額または年額契約の追加費用、期間6〜12か月程度
- 複数国・複数製品の大規模導入:eCTDや品質、安全性、臨床の連携を含むと、初期2,000万〜1億円超、期間12〜24か月程度になる可能性があります
- 完全スクラッチ開発:独自ワークフローや申請データ基盤を作る場合は、3,000万〜1億円超、期間18〜36か月程度を見込むことがあります
費用の目安は、対象範囲と要件を置いた推定であり、契約前には個別見積が必要です。
比較の参考として、Walkersの「医療システムの開発費用の相場まとめ 2026年最新版」を見ると、最低限の機能は50万〜100万円、基本機能は100万〜250万円とされています。複雑な機能は250万〜400万円、非常に複雑な機能は400万円以上と紹介されています。
薬事RIMでは、eCTDや監査証跡、電子署名、CSV、データ移行、規制改定テストが加わるため、この下限をそのまま当てはめないことが大切です。
見積書で分けるべき初期費用と追加費用
見積書は、作業ごとに分けて記載してもらうと、会社ごとの費用の中身を比べやすくなります。
- 基本の作業:要件定義、業務設計、ライセンスまたは利用料、環境構築、設定・カスタマイズ
- 別の行にする作業:画面開発、外部連携、データクレンジング、データ移行
- 同じように分ける作業:テスト、CSV、教育、稼働支援
データ移行は、ファイルを取り込む作業だけでなく、重複排除、旧版判定、製品・承認情報の紐付け、欠損の確認、移行後の照合まで含むかで、金額が大きく変わります。
ランニングコストには、ユーザー・拠点・モジュールに応じた月額または年額の利用料が含まれます。保守や問い合わせ対応、バックアップ、監視も含まれます。さらに、セキュリティ対応や規制改定対応、追加教育も、ランニングコストに入ります。
保守費を初期費用の年10〜20%程度で置く場合もありますが、契約内容で変わります。そのため、率よりも、どの作業が含まれるかを確認します。
AI機能の見積におけるデータ品質と人の確認
文書の要約、規制変更の影響候補抽出、申請資料の検索、メタデータ付与など、AIを活用できる領域は広がっています。ただし、Veeva MedTechの「2025 Regulatory Affairs Benchmark」では、AI活用の前提となる規制データの品質を「優れている」と回答した企業は17%にとどまっています(出典:Veeva MedTech、2025年)。
旧版・欠損・根拠文書不明のデータを残したままAIを追加すると、確認コストと説明責任が増える可能性があります。そのため、AI関連の見積には、モデル利用料だけでなく、対象データの範囲や、学習・検索対象から除外する情報を含めます。さらに、出力の根拠表示やログ保存、権限、レビュー担当者も見積もります。
そのほか、誤回答時のエスカレーションや性能評価と再評価も含めます。そのうえで、AIには候補の提示や検索支援を担わせるところから始め、薬事担当者が根拠文書を確認して承認するHuman-in-the-Loopを設計します。
薬事管理システムの見積もりを取る際のポイント
見積の安さだけを比べると、移行・CSV・教育・規制改定対応が後から追加され、総額や稼働時期を見誤ります。そこで、候補会社には、業務シナリオ、データ量、対象国、連携条件を同じ条件で渡します。そのうえで、金額と前提条件を並べて比べます。
RFPの業務シナリオと受入基準
RFPには、業務の規模と範囲を、規模、データ、規制対応の3つに分けて書きます。
- 対象の規模:対象製品数、国・地域、申請種別、ユーザー数と文書数
- データと連携:既存データの形式、連携対象
- 規制対応の範囲:保管期間、権限の種類、電子署名の要否、eCTDの作成・提出範囲
加えて、「承認番号を変更したとき、関連する製品・文書・期限をどのように追跡できるか」「照会事項の回答期限を誰に通知するか」のような実務シナリオを入れると、各社の提案を比べやすくなります。受入基準は、機能の有無に加えて、処理結果と証跡で書きます。
たとえば、承認済み文書を差し替えた場合に、旧版が上書きされず、変更者・日時・理由が監査ログに残ることを求めます。権限のない利用者が閲覧・承認できないことや、期限超過の案件が定義した担当者へ通知されることも、受入基準に入れます。テストデータと期待結果まで含めて書きます。
ベンダーの実績と運用体制
ベンダーの実績は、製薬・医療機器・診断薬のどの領域で、どの業務を支援してきたかから確かめます。導入事例では、導入期間や効果の測定方法も読みます。
Veevaは2025年に、19社のトップバイオファーマを含む450社超がVeeva RIMを採用したと公表しています。導入企業数は製品選定の参考になりますが、それだけで自社への適合性は判断できません。そのため、別に確認したい点を3つに絞ります。
- 国内の申請運用:国内の申請業務に合わせた運用の実績
- 移行方法:既存データの移し方と、移行後の進め方
- 導入後の支援体制:稼働後の支援をどの体制で行うか
Veevaが公開するビオメリューの事例では、約1,500のIVD製品などを扱う企業が10か月で導入し、変更管理における薬事データの追跡・影響評価時間を50%削減したとされています(出典:Veeva、同社公表事例)。
ただし、ベンダー公表値のため、自社で同じ成果を保証する数字ではありません。対象範囲、データ統合、教育、効果指標を質問する材料になります。
セキュリティと規制改定対応の契約への落とし込み
クラウドを選ぶ場合は、候補会社ごとに、保管、認証、暗号化、運用、解約の各面で確かめます。
- 保管と委託:データの保管場所、委託先
- アクセスと認証:アクセス制御、MFA
- 暗号化と復旧:通信・保存時の暗号化、バックアップと復旧目標
- 運用の対応:脆弱性対応、インシデント報告、ログの保管期間
- 解約時:データの返却と消去
経済産業省は2025年3月28日に、「医療情報を取り扱う情報システム・サービスの提供事業者における安全管理ガイドライン」第2.0版を公表しています。そのため、医療情報を扱う範囲がある場合は、サービス仕様適合開示書やSLAの確認も行います。
規制改定対応では、ベンダーが情報を知らせるだけなのか、影響調査や仕様変更、テストまで担うのかを分けます。文書更新や再バリデーションを誰が受け持つかも、併せて決めます。また、PMDAのeCTD実装パッケージや申請電子データの技術情報、各国当局の仕様は更新されるため、保守契約の範囲や追加費用、対応期限、顧客側の承認・検証作業を明記します。
薬事管理システム開発でよくある質問
薬事管理システムの開発では、費用だけでなく、対象範囲、CSV、データ移行、規制改定、現場定着について質問が多く寄せられます。特に判断を誤りやすい点を、順に回答します。
薬事管理システムはパッケージとスクラッチのどちらがよいですか?
規制改定への継続対応と短期導入を重視するなら、薬事業務に実績のあるクラウドパッケージを起点にする方法が向いています。
独自業務が競争力に直結し、長期的に自社で保守できる技術・薬事体制がある場合は、スクラッチも候補になります。ただし、標準機能で足りない差分だけを開発するほうが、費用とバリデーション負荷を抑えやすいです。
CSVは開発会社に任せれば問題ありませんか?
CSVの作業は、開発会社だけで完結させず、利用企業側の薬事・品質保証・情報システムも確認します。用途とリスク、受入基準、テスト結果、逸脱の扱いを見ます。
開発会社には文書作成やテスト実施を依頼できますが、システムを規制業務に使ってよいかという最終判断と、運用手順の承認責任は利用企業側に残ります。
薬事管理システムの開発費用はいくらですか?
小規模なクラウド標準導入は初期300万〜800万円、パッケージに移行・連携・カスタマイズを加える導入は800万〜2,000万円、大規模な複数国導入やスクラッチは2,000万〜1億円超が予算取りの目安です。
ただし、これは薬事RIMの公式価格ではなく、2026年版の医療システム相場と要件の複雑さから推定したレンジです。ユーザー数や対象国、文書量を確定させ、CSVやデータ移行、連携の範囲も決めたうえで、個別見積を取ります。
小さく始めるなら、どの範囲から導入すべきですか?
1製品・1国・1申請種別を対象に、申請案件や関連文書、期限、承認履歴、監査ログをまとめて扱う範囲から始めると、現場の負担と効果を確かめやすいです。
実データに近いPoCで検索性、版管理、権限、eCTD出力、移行精度を検証し、課題を解消してから、製品や地域を広げます。
薬事管理システム開発のまとめ
薬事管理システムの開発は、製品・申請・文書・期限・変更履歴を正確につなぎ、薬事部門が根拠をたどって判断できる状態を作る取り組みです。
成功のポイントは、薬事RIMと薬剤・服薬管理を混同しないことです。そのうえで、現行データを一覧にし、業務の完了条件と責任者を決めてから、製品や開発会社を選びます。
6フェーズによる段階導入
各段階に判断基準を置きながら、次の順で進めます。
- 要件整理:対象範囲と完了条件を決める
- 選定:パッケージ、クラウド、スクラッチから選ぶ
- 設計・開発:業務設計とシステム開発を進める
- テスト:機能テストとCSVで動作を確かめる
- 稼働と定着:段階的に切り替え、教育と改善で根づかせる
データ移行やCSV、権限、監査証跡、eCTDの更新、規制改定時の保守範囲は、後工程で追加するほど費用と遅延のリスクが高くなります。
RFPと契約書には、作業範囲、受入基準、責任分界、追加費用の条件まで記載します。
最初の一歩となる現行業務とデータの洗い出し
製品デモを比べる前に、まず現行業務を確かめます。申請案件や承認情報、文書、照会事項の管理場所と担当者を書き出し、変更、更新、期限も同じように整理します。
代表的な1製品・1国・1申請を使ったPoCを実施し、検索性、版管理、監査ログ、権限、移行精度、現場の操作負荷を確かめます。
AI活用も、データ品質と人による確認を整えた後に段階的に進めることで、薬事業務の効率化と説明責任を両立しやすくなります。
▼全体ガイドの記事
・薬事管理システム開発の完全ガイド
▼RFP作成前に読みたい無料ホワイトペーパー
・業務システム開発の完全ガイドブック
・スクラッチシステム開発の完全ガイドブック
・【2026年最新版】AI駆動開発の完全ガイドブック
会社紹介
株式会社riplaでは、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを、構想策定・要件定義から開発・改善まで一気通貫で支援。事業会社でIT・DXを経験したプロフェッショナルによる高い要件定義力・システム設計力を活かし、事業成果の最大化に伴走します。

また、当社独自の開発テンプレート「Boxシリーズ」による標準機能の高速開発と、AI駆動開発の独自フレームワーク「GoDD」による独自機能のAI実装を組み合わせることで、低コスト・短期間で開発を実現いたします。

もし、システム開発やプロダクト開発に関するご要望がございましたら、お気軽にお問い合わせください。
・サービス概要資料のURLはこちら >>>
・お問合せページのURLはこちら >>>
・お役立ち資料のURLはこちら >>>


株式会社ripla 代表取締役CEOとして、システムパッケージ活用、システム開発、データ分析、生成AI活用、SaaS開発、アプリ開発、EC構築など、幅広い領域で企業のDX推進と事業成長を支援している。事業会社でIT・DXを経験したプロフェッショナルが集う株式会社riplaにおいて、お客様の事業・ユーザー・業務に最適化したオーダーメイド型システムを構想策定・要件定義から開発・改善まで一気通貫で支援し、単なるシステム納品にとどまらず、クライアントと同じ目線で事業成果の最大化に向けた伴走支援を行う。早稲田大学卒業後、ラクスル株式会社、LINEヤフー株式会社にて事業開発やDX推進などに従事した後、株式会社riplaを創業。